Das Video zeigt eine Methode zur Erzeugung von Antibiotika-markierten Mutanten in Cyanobakterien. Das Protokoll beginnt mit der Kultivierung von Cyanobakterien, gefolgt von Zentrifugations- und Waschschritten, bei denen die Oberflächen-Pili erhalten bleiben. Anschließend wird ein Plasmid eingeführt, das ein Antibiotikaresistenzgen trägt, das von homologen Sequenzen flankiert wird. Während der Inkubation wird das Plasmid über Pili internalisiert und ersetzt das Zielgen durch homologe Rekombination. Antibiotikaauswahl und Restreaking werden verwendet, um den mutierten Stamm zu isolieren und zu reinigen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Generierung von Antibiotika-markierten Mutanten in Cyanobakterien durch homologe Rekombination
664 Aufrufe
⸱
30. Oktober 2025
In diesem Artikel
Zusammenfassung
Protokoll
- Vorbereitung von Nährmedien
- Bereiten Sie Blau-Grün Medium 11 (BG11 medium) nach Castenholz (1988) vor.
- Bereiten Sie Stammlösungen von 100x BG11, Spurenelementen und Eisenbrühe vor (Tabelle 1).
- Bereiten Sie separate Lösungen aus Phosphatstamm, Natriumcarbonat (Na₂CO₃)-Stamm, N-[Tris(hydroxymethyl)methyl]-2-aminoethansulfonsäure (TES)-Puffer und Natriumbicarbonat (NaHCO₃) vor (Tabelle 1).
- Autoklavieren Sie die Phosphat- und Na₂CO₃-Vorräte. Sterilisieren Sie TES-Puffer und NaHCO₃ mit 0,2 μm-Filtern.
- Bereiten Sie BG11 vor, indem Sie 976 ml Wasser, 10 ml 100x BG11, 1 ml Spurenelemente und 1 ml Eisenfond mischen und die Lösung autoklavieren. Nachdem diese Lösung auf Raumtemperatur abgekühlt ist, fügen Sie 1 ml Phosphatbrühe, 1 ml Na₂CO₃-Stamm und 10 ml NaHCO₃ hinzu.
- Für BG11 Festmedium werden 15 g Agar und 700 ml Wasser in einen Kolben gegeben. In den zweiten Kolben werden 3 g Natriumthiosulfat (Na₂S₂O₃), 226 ml Wasser, 10 ml 100x BG11, 1 ml Spurenelemente und 1 ml Eisenbrühe gegeben. Autoklavieren Sie beide Lösungen. Nachdem diese Lösungen auf Raumtemperatur abgekühlt sind, mischen Sie sie und fügen Sie 1 ml Phosphatbrühe, 1 ml Na₂CO₃-Stamm, 10 ml TES-Puffer und 10 ml NaHCO₃ hinzu.
ANMERKUNG: Lösungen werden separat hergestellt, um die Ausfällung bestimmter Salze zu vermeiden.
- Bereiten Sie Blau-Grün Medium 11 (BG11 medium) nach Castenholz (1988) vor.
- Für die Selektion auf Saccharose eine 50%ige (w/v) Saccharoselösung herstellen. Filter, sterilisieren Sie die Lösung mit 0,2 μm-Filtern und geben Sie sie zu BG11 (100 ml 50%ige Saccharose auf 900 ml BG11), um BG11/5%ige Saccharoseplatten herzustellen.
ANMERKUNG: Fügen Sie BG11/5%ige Saccharose-Agarplatten kein NaHCO₃ hinzu. Na₂CO₃ wie gewohnt zugeben. - Für die Kultivierung von Synechococcus 10 ml 1 M 4-(2-Hydroxyethyl)piperazin-1-ethansulfonsäure, N-(2-hydroxyethyl)piperazin-N′-(2-ethansulfonsäure) (HEPES) und 1 ml Vitamin B12 (Tabelle 1) zu 1 l BG11-Medium hinzufügen.
ANMERKUNG: Die Transformation von Stämmen, die in kommerziell erhältlichen BG11-Medien kultiviert wurden, ist signifikant weniger effizient als in den hier beschriebenen BG11-Medienrezepten und wird daher nicht empfohlen.
Tabelle 1: In dieser Studie verwendete Lösungen.
| Rezepte für Stammlösungen | |
| Chemisch | Menge (g) |
| 100x BG11 (pro L) | |
| NaNO₃ | 149.6 |
| MgSO₄·7H₂O | 7.49 |
| CaCl₂·2H₂O | 3.6 |
| Zitronensäure | 0.6 |
| 1,12 ml 0,25 M Na₂EDTA, pH 8,0 zugeben | |
| 0,25 M Na₂EDTA, pH 8,0 (pro 100 ml) | |
| Na₂EDTA | 9.3 |
| Spurenelemente (pro 100 ml) | |
| H₃BO₃ | 0.286 |
| MnCl₂·4H₂O | 0.181 |
| ZnSO₄·7H₂O | 0.022 |
| Na₂MoO₄·2H₂O | 0.039 |
| CuSO₄·5H₂O | 0.008 |
| Co(NO₃)₂·6H₂O | 0.005 |
| Eisenbrühe (pro 100 ml) | |
| Eisen(III)-Ammoniumcitrat | 1.11 |
| Phosphatstock (pro 100 ml) | |
| K₂HPO₄ | 3.05 |
| Na2CO3-Bestand (pro 100 ml) | |
| Na₂CO₃ | 2 |
| TES-Puffer, pH 8,2 (pro 100 ml) | |
| TES | 22.9 |
| NaHCO3-Stamm (pro 100 ml) | |
| NaHCO₃ | 8.4 |
| HEPES, pH 8,2 (pro 500 ml) | |
| HEPES | 119.15 |
| Vitamin B₁₂ (pro 50 ml) | |
| Cyanocobalamin | 0.02 |
| Luria Bertani Medien (Pro 500 ml) | |
| Luria Bertani Brühe | 12.5 |
| 1 M MgCl₂ (pro 100 ml) | |
| MgCl₂·6H₂O | 20.33 |
| Lösung A (pro 200 ml) | |
| MnCl₂·4H₂O | 0.395 |
| CaCl₂·2H₂O | 1.47 |
| 2-(N-Morpholino)ethansulfonsäurehydrat, 4-Morpholineethansulfonsäure (MES) | 0.4265 |
| Lösung A + Glycerin | |
| 10 ml Lösung A | |
| 1,5 ml Glycerin |
2. Wachstum von Cyanobakterienstämmen
- Tiemen in 100 ml Konuskolben mit einem maximalen Volumen von 50 ml kultivieren und mit 120 Umdrehungen pro Minute (U/min) schütteln. Versiegeln Sie die BG11-Platten mit Parafilm und stechen Sie drei kleine Löcher in die Seite der Platte, um den Gasaustausch zu ermöglichen. Inkubieren Sie alle Stämme bei 30 °C unter Leuchtstofflampen in einem Photobioreaktor bei einer Lichtintensität zwischen 20-40 μmol Photonen m-2 sec-1.
- Verwenden Sie die besten sterilen Techniken. Behandeln Sie alle Cyanobakterienstämme in einer Laminar-Flow-Haube.
ANMERKUNG: Dies ist besonders wichtig, wenn Stämme mit Medien kultiviert werden, die Saccharose enthalten, die leicht kontaminiert werden kann.
3. Generierung von Plasmidkonstrukten
- Entwerfen Sie Sätze von Primern, einschließlich der erforderlichen Restriktionsenzymstellen, unter Verwendung einer Primer-Design-Software wie Primer3 (http://frodo.wi.mit.edu/primer3/), um zwei ~1 kb Regionen 5' und 3' des interessierenden Gens zu amplifizieren. Konsultieren Sie die Genomsequenz der Cyanobakterienarten über Cyanobase (http://genome.kazusa.or.jp/cyanobase). In Tabelle 2 finden Sie alle hier verwendeten Primer. Berücksichtigen Sie bei der Gestaltung von Grundierungen die folgenden Faktoren:
- Stellen Sie sicher, dass amplifizierte Regionen 5'- und 3'-Regionen des Gens enthalten, die mutiert werden, z. B. Abbildung 1.
- Intergene Regionen sollten nicht mutiert werden, um eine unbeabsichtigte Mutation von Antisense- und nicht-kodierenden RNAs zu vermeiden.
- Bei der Auswahl der flankierenden Regionen ist nicht der gesamte offene Leserahmen benachbarter Gene zu berücksichtigen, da die Expression dieser Gene in Escherichia coli die Klonierung beeinträchtigen kann.
- Amplifizieren Sie Produkte durch Polymerase-Kettenreaktion (PCR) mit High-Fidelity-DNA-Polymerase gemäß den Anweisungen des Herstellers.
ANMERKUNG: Unserer Erfahrung nach produziert dieses Enzym nur wenige Fehler.- Richten Sie 50 μl PCR-Reaktionen ein, die High-Fidelity-Puffer (HF-Puffer) und entweder 0, 1,5 oder 3 μl Dimethylsulfoxid (DMSO) enthalten. Verwenden Sie 100 ng genomische DNA pro Reaktion. Es wird ein Programm verwendet, das aus einem anfänglichen Denaturierungsschritt von 98 °C für 30 Sekunden, 35 Runden von 98 °C für 10 Sekunden, 67 °C für 30 Sekunden, 72 °C für 30 Sekunden besteht, gefolgt von einem abschließenden Verlängerungsschritt von 72 °C für 5 Minuten. Dies führt in der Regel zu konsistenten Produkten.
- Überprüfen Sie PCR-Produkte und Proben, die mit Endonuklease-Enzymen verdaut wurden, auf die richtige Größe mittels Gelelektrophorese. Führen Sie 1 % (w/v) Agarosegele mit 0,02 % (v/v) Ethidiumbromid für 45 Minuten bei 100 V durch.VORSICHT: Ethidiumbromid ist ein potenzielles Mutagen und sollte mit angemessenem Schutz gehandhabt werden.
- Aufreinigung von PCR-Produkten mit einem DNA-Aufreinigungskit gemäß den Anweisungen des Herstellers. Verwenden Sie dieses Kit auch zur Reinigung von Plasmidfragmenten, einschließlich Stücken, die aus Agarosegelen geschnitten wurden. Eluieren Sie gereinigte DNA in 14 μl Wasser.
- Für die Klonierungsschritte sind Restriktionsendonuklease-Reaktionsgemische bei 37 °C für >1 h in einem Gesamtvolumen von 30 μl gemäß den Anweisungen des Herstellers zu inkubieren.
- Für Ligationsschritte ligieren Sie DNA-Fragmente bei Raumtemperatur für >1 h in einem Gesamtvolumen von 20 μl, das 5 μl gereinigtes verdautes Plasmid, 12 μl gereinigtes verdautes Insert, 2 μl Puffer und 1 μl Ligase enthält.
- Bereiten Sie Escherichia coli DH5α-Transformantenzellen nach der folgenden Methode vor.
- Züchten Sie eine E. coli-Kultur über Nacht in 10 ml Luria Bertani (LB) Medien.
- 400 ml LB werden in einem 1-Liter-Erlenmeyerkolben mit 6 ml 1 M MgCl2 (Tabelle 1) mit 1 ml der Übernachtkultur inokuliert.
- Wachsen Sie die Kultur bei 37 °C bei 220 U/min für ca. 4 Stunden oder bis der OD₆₀₀nm 0,4-0,6 erreicht.
- Legen Sie die Zellen für 1 Stunde auf Eis.
- Zentrifugieren Sie 10 min lang bei 2.800 × g, um die Zellen bei 4 °C zu pelletieren.
- Überstand entfernen und in 160 ml Lösung A (Tabelle 1) resuspendieren und 20 Minuten auf Eis inkubieren.
- Zentrifugieren Sie 10 min lang bei 2.800 × g, um die Zellen bei 4 °C zu pelletieren.
- Überstand entfernen und in 4 ml Lösung A + Glycerin resuspendieren (Tabelle 1).
- 50 μl Aliquote vorbereiten, in Flüssigkeit N2 einfrieren, bei -80 °C lagern.
- 5 μl Ligationsmischung mit 50 μl kompetenten Zellen mischen und 1 Stunde auf Eis inkubieren.
- Die Zellen werden 90 Sekunden lang bei 42 °C geschockt, gefolgt von einer 2-minütigen Inkubation auf Eis.
- 950 μl LB-Medium (Tabelle 1) zugeben und 1 Stunde lang bei 37 °C inkubieren.
- Aliquotieren Sie 50 und 200 μl auf Platten mit dem entsprechenden Antibiotikum, entweder Ampicillin (100 μg/ml) und/oder Kanamycin (30 μg/ml).
VORSICHT: Sowohl Kanamycin als auch Ampicillin sind giftig und sollten mit angemessenem Schutz gehandhabt werden. - Einzelne Kolonien werden entnommen und in 2 ml LB-Medien inkubiert, die mit dem entsprechenden Antibiotikum beimpft sind.
- Reinigen Sie alle Plasmide mit einem Miniprep-Plasmid-Aufreinigungskit gemäß den Anweisungen des Herstellers.
- Generieren Sie Plasmide, in diesem speziellen Beispiel zum Ausschalten der cpcC1C2-Gene , gemäß den folgenden Schritten.
- Amplifizieren Sie den 5'-Flankenbereich (linkes Fragment) mit 1.012 Basenpaaren (bp) mit den Primern cpcC1C2leftfor und cpcC1C2leftrev (siehe Schritt 3.2, Tabelle 2). Entfernen Sie eine kleine Menge der PCR-Reaktion und bestätigen Sie, ob das Produkt in der richtigen Größe durch Gelelektrophorese amplifiziert wurde (Schritt 3.3). Verdauen Sie dieses Fragment und pUC19 mit XbaI und BamHI (Schritt 3.5).
- Beide Präparate werden gereinigt (Schritt 3.4), ligiert (Schritt 3.6), transformiert (Schritt 3.7) und vier 2 ml LB-Flüssigkulturen mit Ampicillin (100 μg/ml) aus getrennten Kolonien für die Plasmidaufreinigung mittels Minipreps eingerichtet (Schritt 3.8).
- Prüfen Sie, ob das Fragment über XbaI/BamHI-Aufschluss und Gelelektrophorese in pUC19 eingeführt wurde (Schritt 3.3). Banden von 2.660 bp und 1.012 bp zeigen eine korrekte Einführung des Inserts in das Plasmid an.
- Amplifizieren Sie die 1.016 bp 3' Flankenregion (rechtes Fragment) mit den Primern cpcC1C2rightfor und cpcC1C2rightrev (siehe Schritt 3.2, Tabelle 2). Entfernen Sie eine kleine Menge der PCR-Reaktion und bestätigen Sie, ob das Produkt in der richtigen Größe durch Gelelektrophorese amplifiziert wurde (Schritt 3.3). Verdauen Sie dieses Fragment und pUC19 mit SacI und EcoRI (Schritt 3.5).
- Beide Präparate werden gereinigt (Schritt 3.4), ligiert (Schritt 3.6), transformiert (Schritt 3.7) und vier 2 ml LB-Flüssigkulturen mit Ampicillin (100 μg/ml) aus getrennten Kolonien für die Plasmidaufreinigung mittels Minipreps eingerichtet (Schritt 3.8).
- Prüfen Sie, ob das Fragment über den SacI/EcoRI-Aufschluss (Schritt 3.5) und die Gelelektrophorese (Schritt 3.3) in pUC19 eingeführt wurde. Banden von 2.660 bp und 1.016 bp zeigen eine korrekte Einführung des Inserts in das Plasmid an. HINWEIS: Wo immer möglich, werden XbaI/BamHI-Stellen für die Klonierung der 5'-Region und SacI/EcoRI für die Klonierung der 3'-Region in pUC19 verwendet. Wenn möglich, fügen Sie immer eine BamHI-Stelle auf dem Reverse-Primer für den 5'-Bereich oder dem Forward-Primer für den 3'-Bereich ein, um sicherzustellen, dass spätere Klonierungsschritte einfacher durchzuführen sind.
- Sequenzieren Sie beide Insertionen, um festzustellen, ob die Sequenz korrekt ist, indem Sie Primer verwenden, die die Insertionsstelle überspannen, z. B. M13 nach vorne und M13 nach hinten (Tabelle 2). Die Reihenfolge muss korrekt sein, um sicherzustellen, dass keine Fehler in flankierende Bereiche eingeführt werden.
- Exkurs des linken Fragments aus pUC19 über den XbaI/BamHI-Aufschluss. Verdauen Sie das rechte pUC19 + Fragment mit XbaI/BamHI (Schritt 3.5).
- Reinigen Sie das linke Fragment mit 1.012 bp und das rechte Fragment von 3.676 bp pUC19 + aus einem Agarosegel (Schritt 3.3) durch Exzision der DNA mit einer Skalpellklinge.
- Beide Präparate werden aufgereinigt (Schritt 3.4), ligiert (Schritt 3.6), transformiert (Schritt 3.7) und vier 2 ml LB-Flüssigkulturen mit Ampicillin (100 μg/ml) aus getrennten Kolonien für die Plasmidaufreinigung mittels Minipreps eingerichtet (Schritt 3.8).
- Prüfen Sie, ob das Fragment über den XbaI/BamHI-Aufschluss (Schritt 3.5) und die Gelelektrophorese (Schritt 3.3) in das pUC19 + rechte Fragment eingefügt wurde. Banden von 3.676 bp und 1.012 bp weisen auf eine korrekte Insertion des Inserts in das Plasmid hin (bezeichnen Sie dies als Plasmid B).
- Exzitieren Sie die Kassette des Neomycin-Phosphotransferase/Levansucrase-Gens (npt1/sacB) aus pUM24cm19 über den Bam-HI-Verdau. Verdauen Sie Plasmid B mit BamHI (Schritt 3.5).
ANMERKUNG: Die npt1/sacB-Kassette muss nicht von Agarose-Gelen gereinigt werden, da pUM24cm ein Protein kodiert, das Chloramphenicol-Resistenz verleiht. Wenn also Kolonien auf LB/Ampicillin/Kanamycin-Agarplatten gezüchtet werden, ist die einzig mögliche Kombination, die zu resistenten Kolonien führt, der Einbau der npt1/sacB-Kassette in Plasmid B. - Beide Präparate werden gereinigt (Schritt 3.4), ligiert (Schritt 3.6), transformiert (Schritt 3.7) und vier 2 ml LB-Flüssigkulturen mit Ampicillin (100 μg/ml) und Kanamycin (30 μg/ml) aus getrennten Kolonien für die Plasmidaufreinigung mittels Minipreps (Schritt 3.8) eingerichtet.
- Prüfen Sie, ob die npt1/sacB-Kassette über den Bam-HI-Aufschluss(Schritt 3.5) und die Gelelektrophorese (Schritt 3.3) in Plasmid B eingeführt wurde. Banden von 4.688 bp und 3.894 bp weisen auf eine korrekte Insertion des Inserts in das Plasmid hin (bezeichnen Sie dies als Plasmid A).
Tabelle 2: In dieser Studie verwendete Primer. Die Restriktions-Endonuklease-Stellen sind unterstrichen.
| Fibel | Reihenfolge |
| cpcC1C2linksfür | GTACTCTAGAGCGGCTAAATGCTACGAC |
| cpcC1C2leftrev | GATCGGATCCGCGGTAATTGTTCCCTTTGA |
| cpcC1C2für Rechtsform | GATCGAGCTGCACTGGTCAGTCGTTC |
| cpcC1C2rightrev | GACTGAATTCATCGTTGCTTGAACGGTCTC |
| M13 nach vorne | TGTAAAACGACGGCCAGT |
| M13 rückwärts | CAGGAAACAGCTATGAC |
| cpcC1C2für | GTTTTCATTGGCATCGGTCT |
| cpcC1C2rev | ATGTCCCAGGAACGACTGAC |
| A1173für | AGCAAACCGTTTTTGTGACC |
| A1173rev | TGCAAGGTGGCGAACTGTAT |
4. Erzeugung von markierten Synechocystis- und Synechococcus-Mutanten
- Richten Sie eine frische Kultur ein, indem Sie eine Schlinge voller Zellen in 30-50 ml BG11-Medium inokulieren. Züchten Sie die Kultur 2-3 Tage lang auf eine optische Dichte bei 750 Nanometern oder OD₇₅₀nm = 0,2 bis 0,6.
ANMERKUNG: In der Regel sind einzelne Kolonien zu klein, um sie für die Inokulation zu verwenden, und die Exposition einzelner Zellen selbst bei geringen Lichtverhältnissen führt zu einer Photohemmung und Selektion für lichtresistente Mutanten. - 1-2 ml der Kultur bei 2.300 × g für 5 min zentrifugieren und den Überstand verwerfen. Zentrifugen von Cyanobakterienkulturen bei >2.300 × g, da dies die Zellen schädigen kann. Waschen Sie das Pellet einmal mit BG11 Medium.
ANMERKUNG: Resuspendieren Sie die Zellen nicht durch Vortexen, da dies zum Verlust von Pili führen kann, die für die DNA-Aufnahme unerlässlich sind. Resuspendieren Sie die Zellen durch sanftes Pipettieren. - BG11-Medium bis zu einem Endvolumen von 100 μl zugeben. Übertragen Sie die Zellen in ein 14-ml-Röhrchen mit rundem Boden.
- 1 μg Plasmid A in die Zellen geben und durch leichtes Klopfen mischen. Fügen Sie <10 μl Plasmid hinzu.
ANMERKUNG: Vorzugsweise sollte das Plasmid eine Konzentration von >100 ng/μl aufweisen, aber niedrigere Konzentrationen als diese sind für eine erfolgreiche Transformation ausreichend. - Legen Sie die Röhrchen waagerecht in den Inkubator. Inkubieren Sie die Kulturen für 4-6 Stunden.
ANMERKUNG: Die Zellen können durch Klopfen alle 1-2 Stunden kurz gemischt werden, dies ist jedoch nicht unbedingt erforderlich. Die Proben können in einen Schüttelbrutator gegeben werden, was jedoch die Effizienz nicht wesentlich verbessert. - Verteilen Sie Aliquots des Zellkultur-/Plasmid-DNA-Gemisches ohne Antibiotika auf BG11-Agarplatten. Typischerweise werden 20 μl und 80 μl Aliquots auf getrennten Platten verteilt.
- ~24 Stunden später 2,5-3 ml einer 0,6%igen Agarlösung in kanamycinhaltigem Wasser (pro 20 ml: 0,12 g Agar, 100 μl 100 mg/ml Kanamycin) auf die Agarplatte geben. Kühlen Sie diese Lösung auf ~42 °C ab und geben Sie sie an den Rand der Agarplatte. Kippen Sie die Platte, so dass die Lösung eine gleichmäßige "obere Agar"-Schicht auf der Oberfläche bildet.
- Inkubieren Sie die Agarplatten für einen weiteren Zeitraum. Die Bienenvölker sollten nach ca. 7 Tagen sichtbar sein.
ANMERKUNG: Agarplatten können in einem Inkubator 3 hoch gestapelt werden. In der Regel werden Hunderte von Kolonien pro Transformation erhalten. - Streifen Sie einzelne Kolonien auf BG11 + Kanamycin (30 μg/ml) Agarplatten. Teilen Sie die Agarplatte in 6 Sektoren und verwenden Sie einen stumpfen Zahnstocher, um die Kolonien über jeden Sektor zu streichen. Es ist nicht wichtig, einzelne Völker zu erhalten; Nur das Wachstum der Transformanten ist es.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
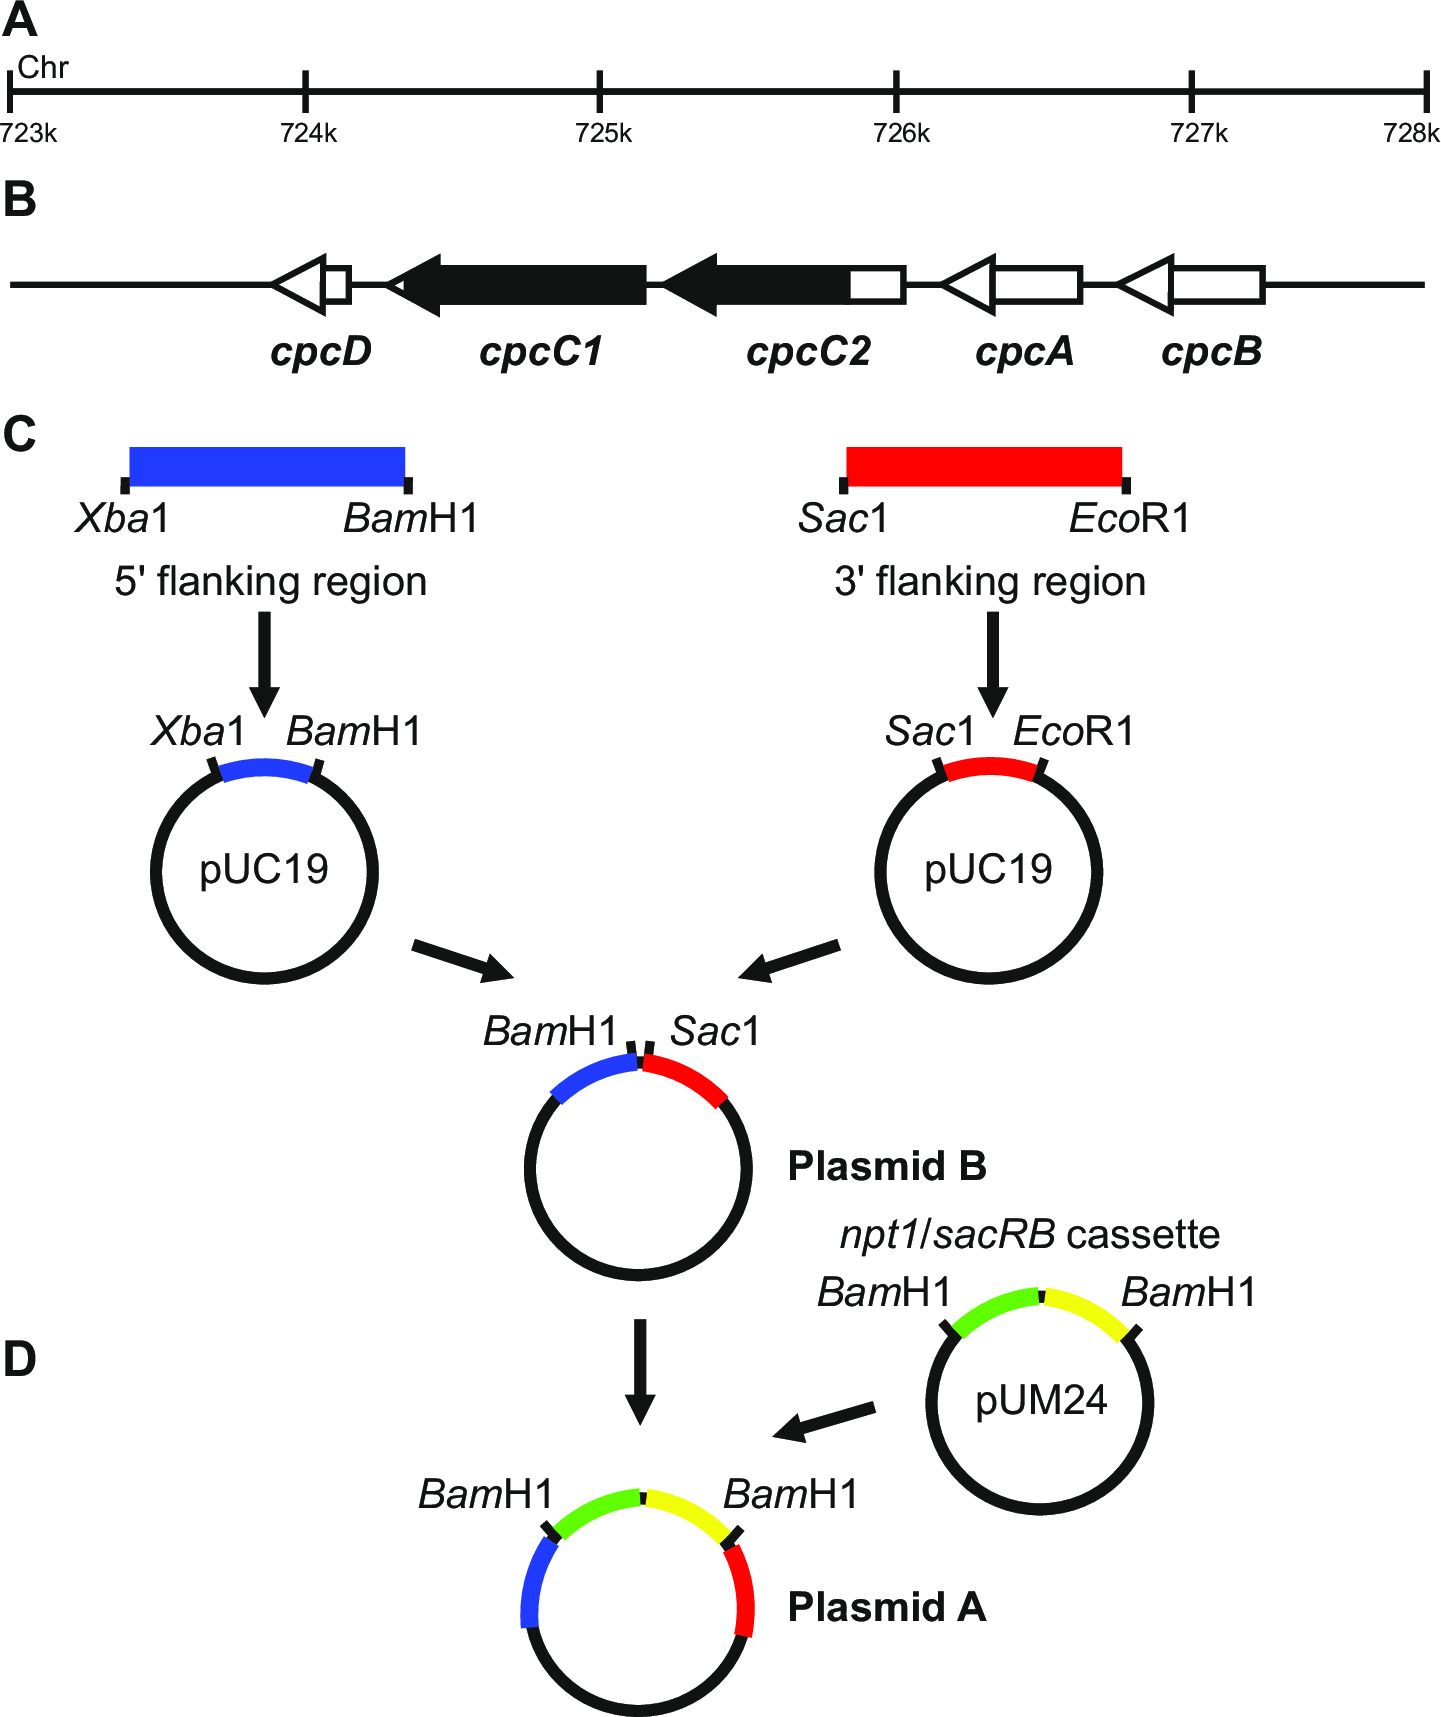
Abbildung 1: Plasmidaufbau zur Erzeugung von markierten und unmarkierten Knockouts, z.B. cpcC1 und cpcC2 in Synechocystis
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| NaNO₃ | Sigma | Nr. S5506 | |
| MgSO₄·7H₂O | Sigma | 230391 | |
| CaCl₂ | Sigma | Nr. C1016 | |
| Zitronensäure | Sigma | Nr. C0759 | |
| Na₂EDTA | Fischer | Nr. EDT002 | |
| H₃BO₃ | Sigma | 339067 | |
| MnCl₂·4H₂O | Sigma | Nr. M3634 | |
| ZnSO₄·7H₂O | Sigma | Z4750 | |
| Na₂MoO₄·2H₂O | Sigma | 331058 | |
| CuSO₄·5H₂O | Sigma | 209198 | |
| Co(NO₃)₂·6H₂O | Sigma | 239267 | |
| Eisen(III)-Ammoniumcitrat | Sigma | Nr. F5879 | |
| K₂HPO₄ | Sigma | Nr. P3786 | |
| Na₂CO₃ | Fischer | SODC001 | |
| TES | Sigma | Nr. T1375 | |
| NaHCO₃ | Fischer | SODH001 | |
| HEPES | Sigma | Nr. H3375 | |
| Cyanocobalamin | Sigma | 47869 | |
| Na₂S₂O₃ | Sigma | 72049 | |
| Bacto Agar | BD | 214010 | |
| Saccharose | Fischer | SUC001 | |
| Petrischale 90 mm dreifach belüftet | Greiner | 633185 | |
| 0,2 μm Filter | Schneidermuskel | 16534 | |
| 100 ml Konuskolben | Pyrex | CON004 | |
| Parafilm M 100 mm x 38 m | Bemis | Datei Nr. 1003 | |
| Phusion High-Fidelity-DNA-Polymerase | Phusion | F-530 | |
| Agarose | Melford | MB1200 | |
| DNA-Aufreinigungskit | MoBio | 12100-300 | |
| Restriktions-Endonukleasen | SCHNABEL | ||
| T4-Ligase | Thermo Scientific | EL0011 | |
| Luria Bertani Brühe | Invitrogen | 12795-027 | |
| MES | Sigma | M8250 | |
| Kanamycinsulfat | Sigma | 60615 | |
| Ampicillin | Sigma | Nr. A9518 | |
| GeneJET Plasmid Miniprep Kit | Thermo Scientific | Nr. K0503 | |
| 14 ml Röhrchen mit rundem Boden | BD Falke | 352059 | |
| Glycerin | Sigma | Nr. G5516 | |
| DMSO | Sigma | Nr. D8418 |
