Das Video demonstriert die Reinigung rekombinanter adenoassozierter Virus-(AAV-)Vektoren aus rohem Wirtszelllysat mithilfe einer Heparin-basierten Affinitätsmatrix. Virale Partikel binden an immobilisiertes Heparin, während Verunreinigungen weggewaschen werden. Ein Puffer mit hohem Salzgehalt löst intakte Viren frei, die in angereicherten Fraktionen gesammelt werden. Diese Fraktionen werden durch Membranzentrifugation konzentriert und gespült, um verbleibende Partikel zurückzugewinnen, wodurch gereinigte AAV-Vektoren mit hoher Titerkonzentration entstehen.
Methodenartikel
Affinitätschromatographie-basierte Reinigung von adeno-assoziierten Virusvektoren
72 Aufrufe
⸱
31. August 2026
In diesem Artikel
Zusammenfassung
Protokoll
1. Doppelte Plasmid-Transfektion von HEK293-Zellen in Zellstapeln
- Eine Kryoröhre mit menschlichen embryonalen Nierenzellen 293 (HEK293) in einem Wasserbad mit 37 °C auftauen.
HINWEIS: Während das Zellmaterial auftaut, das komplette Dulbecco’s Modified Eagle Medium (DMEM) im Voraus auf 37 °C erwärmen, um Kälteschock während des Ansätzens zu vermeiden. Sicherstellen, dass die Zellen eine niedrige Passagezahl aufweisen, idealerweise unter 20, um optimales Wachstum und Transfektionseffizienz zu gewährleisten. Sicherstellen, dass die Zellen mykoplasmafrei sind. - Den Inhalt der Kryoröhre tropfenweise in ein 15-mL-Konischrohr überführen, das 10 mL vorgewärmtes komplettes DMEM enthält, und die Zellen 5 min bei 500 × g zentrifugieren.
- Das Medium abpipettieren und die HEK293-Zellen anschließend in 20 mL vorgewärmtem komplettem DMEM resuspendieren. Die Zellen in einer 15-cm-Platte ansiedeln und bei 37 °C mit 5 % CO2 inkubieren.
- Die Zellen von einer 15-cm-Platte auf drei Platten aufteilen, um sie in der Zellkulturkammer auszusäen.
- Wenn die Zellen zu 80 % konfluent sind, das Medium abpipettieren und die Platte vorsichtig mit 3 mL phosphatgepufferter Salzlösung (PBS) waschen, um die Monoschicht nicht zu beschädigen. Danach die PBS abpipettieren und 3 mL Trypsin hinzufügen.
- 2 min bei 37 °C inkubieren, bis sich die Zellen von der Platte lösen, und anschließend das Trypsin durch Zugabe von 7 mL komplettem DMEM neutralisieren.
- Das gesamte Medium mit den Zellen in ein 15-mL-Röhrchen überführen und die Zellen durch Zentrifugation bei 500 × g für 5 min pelletieren.
- Den Überstand vom 15-mL-Röhrchen abpipettieren und das Zellpellet in 3 mL komplettem DMEM resuspendieren. Jeweils 1 mL auf jede 15-cm-Platte mit 20 mL komplettem DMEM geben; die Platten vorsichtig schwenken, um die Zellen gleichmäßig zu verteilen, und bei 37 °C mit 5 % CO2 inkubieren.
- Wenn die Zellen zu 80 % konfluent sind, die Schritte 1.4.1 und 1.4.2 wiederholen. Den Überstand in 50-mL-Konischrohren sammeln und das Röhrchen vorsichtig umstülpen, um eine homogene Zellverteilung sicherzustellen.
- Die Zelldichte bestimmen, indem 10 µL der Zellprobe mit 10 µL Trypanblau gemischt und das Gemisch auf eine Zählkammer für die Analyse im Zellzähler aufgebracht wird.
- 1 L vorgewärmtes komplettes DMEM mit der benötigten Zellsuspension mischen, um die Zellkulturkammer (Oberfläche von 6360 cm2) mit 1 × 10⁴ Zellen/cm2 zu besiedeln. Die Zellsuspension in die Zellkulturkammer gießen und vorsichtig rotieren, um die Zellen gleichmäßig über jede Monoschicht zu verteilen (Abbildung 1) und bei 37 °C mit 5 % CO2 inkubieren.
- Zusätzlich zur Zellkulturkammer eine 15-cm-Platte mit 1 × 10⁴ Zellen/cm2 als Referenz für die Konfluenz ansäen.
- Nach einer Inkubation von etwa 65 Stunden die Referenzplatte auf Konfluenz überprüfen – idealerweise etwa 80–90 % konfluent.
HINWEIS: Komplettes DMEM im Voraus auf 37 °C erwärmen, um es der Zellkulturkammer hinzuzufügen. - Ein Polyethylenimin (PEI)/DNA-Gemisch im Konzentrationsverhältnis von 3:1 (w/w) herstellen.
- Die DNA-Mischung in einem 50-mL-Konischrohr herstellen, indem 475 µg pTrangene und 1425 µg pHelper in 40 mL Medium mit reduziertem Serum gegeben werden, um ein Verhältnis von 3:1 (pHelper:pTrangene) zu erzeugen.
HINWEIS: Der PEI/DNA-Mischungsrechner ist in Tabelle 1 abrufbar.
- Die DNA-Mischung in einem 50-mL-Konischrohr herstellen, indem 475 µg pTrangene und 1425 µg pHelper in 40 mL Medium mit reduziertem Serum gegeben werden, um ein Verhältnis von 3:1 (pHelper:pTrangene) zu erzeugen.
| Transfektion der Zellkulturkammer | |||||
| Protokoll | |||||
| 1. Lassen Sie DNA, OptiMEM und PEI vor der Transfektion auf Raumtemperatur erwärmen | |||||
| 2. Geben Sie die Anzahl der zu transfectierenden Zellstapel ein (kein Überschuss erforderlich) | |||||
| 3. Stellen Sie sicher, dass die DNA-Konzentrationen korrekt sind, da sich dadurch die erforderlichen Volumina ändern | |||||
| Anzahl der Zellkulturkammern | 1 | ||||
| Konzentration des Transgen-Plasmids | 1 | mg/mL | |||
| Konzentration des pDGM6.2FF-Plasmids | 1 | mg/mL | |||
| Menge pro Zellkulturkammer | Transfektions-Mastermix | ||||
| OptiMEM | 48.1 | mL | 48.1 | mL | |
| 1:3-Verhältnis pTransgen:pHelper | pTransgen | 475 | µg | 475 | µL |
| pHelper | 1425 | µg | 1425 | µL | |
| 4. Geben Sie die erforderlichen Volumina an OptiMEM und Plasmid-DNA in eine 50 mL-Kegelröhre | |||||
| 5. Zehnmal umdrehen, um zu mischen | |||||
| 3:1 PEI:DNA-Verhältnis | PEI Max | 5.7 | mL | 5.7 | mL |
| 6. Geben Sie die erforderliche Menge PEI in die 50 mL-Röhre, die OptiMEM und Plasmid-DNA enthält | |||||
| 7. Schließen Sie die 50 mL-Röhre unmittelbar und wirbeln und drehen Sie sie 3–5 Mal, um zu mischen. | |||||
| 8. Stellen Sie einen Timer für 10 min, damit die PEI-Komplexe inkubieren können | |||||
| 9. Bringen Sie die zu transfectierenden Zellstapel in den Biologischen Sicherheits-Schrank (BSS) | |||||
| 10. Gießen Sie nach 10 min das Transfektionsgemisch in einen orangefarbenen Anschluss | |||||
| 11. Mischen Sie die Flüssigkeit vorsichtig durch den gesamten Zellstapel | |||||
| 12. Bringen Sie den transfektierten Zellstapel zurück in den Inkubator und stellen Sie sicher, dass auf jeder Ebene ein gleiches Volumen vorhanden ist | |||||
| 13. Ernten Sie die Zellkulturkammer 72 h später | |||||
Tabelle 1: Transfektionsrechner für Zellkulturgefäß. Interaktives Arbeitsblatt zur Bestimmung der korrekten Konzentration von pTransgen, pHelper und PEI für die Transfektion eines Zellkulturgefäßes.
2. Geben Sie 5,7 mL PEI (1 g/L) in das Medium mit reduziertem Serum und die DNA-Mischung tropfenweise hinzu. Anschließend kurz wirbeln und 10 min bei Raumtemperatur inkubieren.
HINWEIS: Während der Inkubation von PEI/DNA bei Raumtemperatur trübt sich die Lösung leicht.
- Nach 8 Minuten der PEI/DNA-Inkubation das Medium aus der Zellkulturkammer entfernen.
HINWEIS: Beide orangefarbenen Verschlüsse lösen, um einen gleichmäßigen Medienfluss zu gewährleisten und ein Ablösen der Zellen zu vermeiden. - PEI/DNA zu 1 L vorgewärmtem vollständigem DMEM hinzufügen und die Mischung langsam in den Zufuhrstutzen der Zellkulturkammer gießen. Die Flüssigkeit gleichmäßig auf alle Reihen verteilen (Abbildung 1) und 72 h bei 37 °C mit 5 % CO2 inkubieren.
2 Gewinnung von adeno-assoziierten Viren (AAV) und chemische Lyse der transfizierten HEK293-Zellen
- Schütteln Sie die Zellkulturgefäßkammer kräftig, um die Zellen zu lösen, bis das Medium trüb erscheint durch die gelösten Zellen, und gießen Sie die Suspension in vier 500-mL-Zentrifugenröhrchen.
- Zentrifugieren Sie die Röhrchen bei 18.000 × g für 30 min bei 4 °C, um die Zellen zu pelletieren. Gießen Sie das geklärte Überstand in eine 1-L-Polyethylenterephthalat-Copolyester-(PETG-)Flasche.
HINWEIS: Falls kein Hochgeschwindigkeitszentrifugiergerät verfügbar ist, zentrifugieren Sie bei 12.000 × g für 40 min. Bei dieser Geschwindigkeit kann das Zellpellet nicht fest sein und verrutscht beim Ausgießen des Überstandes. - Resuspendieren Sie die Zellpellets in den 500-mL-Zentrifugenröhrchen mit jeweils 50 mL Puffer zur Zelllyse und inkubieren Sie 60 min bei 37 °C.
- Zentrifugieren Sie die Röhrchen erneut bei 18.000 × g für 30 min und überführen Sie anschließend den Überstand in dieselbe 1-L-PETG-Flasche. Entsorgen Sie das pelletierte Zelltrümmermaterial.
HINWEIS: Reinigen Sie den geklärten Überstand unverzüglich und lagern Sie ihn bei 4 °C für bis zu 72 h. Für die Langzeitlagerung bewahren Sie ihn bei -80 °C auf. Lagern Sie nicht bei -20 °C.
3 Reinigung von AAV-Vektoren mittels Heparin-Affinitätschromatographie
- Entfernen Sie die rohe Lysatlösung aus dem -80 °C und lassen Sie sie über Nacht bei 4 °C auftauen. Verwenden Sie nach dem Auftauen einen 0,22 µM-Filter, um die rohe Lysatlösung zu filtrieren.
- Um den Zentrifugalkonzentrator zu passivieren, geben Sie 4 mL Puffer für die Vorbehandlung des Filters pro verwendeter Heparin-Sepharose-Säule in einen Zentrifugalkonzentrator. Passivieren Sie den Zentrifugalkonzentrator 2–8 h bei Raumtemperatur. Richten Sie die Passivierung unmittelbar vor den Reinigungsschritten ein.
- Richten Sie die Schläuche und die Pumpe ein (Abbildung 2).
- Platzieren Sie den Schlauch in einer peristaltischen Pumpe und leiten Sie 20 mL 1 M NaOH durch. Danach leiten Sie 50 mL wasserfreies Molekulargradwasser und anschließend 50 mL basales DMEM durch.
- Befestigen Sie eine 5 mL Heparin-Sepharose-Säule am Schlauch und leiten Sie 25 mL basales DMEM durch, um das Konservierungsmittel zu entfernen.
- Leiten Sie 0,2 µM der filtrierten rohen Lysatlösung mit einer Flussrate von 1–2 Tropfen/s durch die Säule.
HINWEIS: Achten Sie darauf, keine Blasen einzuführen oder die Säule austrocknen zu lassen, da dies die Säule beschädigen und die Elution von AAV verhindern würde. Entsorgen Sie die Säule, falls sie austrocknet, und verwenden Sie für den Rest des Rohlysats eine neue Säule.
- Laden Sie die gesamte rohe Lysatlösung auf die Heparinsäule auf und waschen Sie die Säule mit den folgenden Lösungen.
- Waschen Sie mit 50 mL 1× Hank's Balanced Salt Solution (HBSS) ohne Mg2+ und Ca2+.
- Waschen Sie mit 15 mL 0,5 % N-Lauroylsarcosin in HBSS ohne Mg2+ und Ca2+.
- Waschen Sie mit 50 mL HBSS ohne Mg2+ und Ca2+.
- Waschen Sie mit 50 mL HBSS mit Mg2+ und Ca2+
- Waschen Sie mit 50 mL 200 mM NaCl/HBSS mit Mg2+ und Ca2+.
- Eluieren Sie 5 × 5 mL (insgesamt 25 mL) mit 300 mM NaCl/HBSS mit Mg2+ und Ca2+ und beschriften Sie die Eluate als E1–E5 (jeder Eluat beträgt 5 mL).
- Konzentrieren des Virus mittels Zentrifugalkonzentrator
- Zentrifugieren Sie den Zentrifugalkonzentrator, der den Vorbehandlungspuffer enthält, 2 min bei 900 × g. Entsorgen Sie den Durchlauf.
- Waschen Sie den Filter des Zentrifugalkonzentrators mit 4 mL HBSS mit Mg2+ und Ca2+ und zentrifugieren Sie 2 min bei 1000 × g; entsorgen Sie den Durchlauf.
- Geben Sie den Eluat E2 in den Zentrifugalkonzentrator. Zentrifugieren Sie 5 min bei 1000 × g und entsorgen Sie den Durchlauf.
- Fügen Sie den Rest von E2 hinzu, anschließend E3 zum Zentrifugalkonzentrator und zentrifugieren Sie bei 1000 × g für 5 min, bis das konzentrierte Virus etwa 1 mL beträgt.
HINWEIS: Vermeiden Sie es, das Vektorvolumen durch Zentrifugation unter die Filterebene zu reduzieren. Konzentrieren Sie E1, E4 oder E5 nicht im Zentrifugalkonzentrator, da diese kaum bis keinen Vektor enthalten und Verunreinigungen aufweisen. - Entnehmen Sie das konzentrierte Virus mit einer p200 gefilterten Pipettenspitze aus dem Zentrifugalkonzentrator und überführen Sie es in ein steriles 1,5-mL-Zentrifugenröhrchen.
- Spülen Sie den Zentrifugalkonzentrator mit 200 µL HBSS mit Mg2+ und Ca2+, um verbliebene AAV-Partikel vom Filter zu lösen. Pipettieren Sie mehrfach kräftig auf und ab (ca. 30 s), um an der Membran haftende Viren zu lösen, und überführen Sie die Lösung in das 1,5-mL-Zentrifugenröhrchen mit dem restlichen Virus. Mischen Sie das Röhrchen gründlich.
- Portionieren Sie 5 µL für die DNA-Extraktion ab und lagern Sie den gereinigten Vektor bei -80 °C.
- Waschen Sie die Säule mit 25 mL 2 M NaCl. Verwenden Sie anschließend 25 mL 0,1 % Triton X-100, vorgewärmt auf 37 °C, um die Säule zu waschen. Danach waschen Sie die Säule mit 50 mL sterilem dH2O und anschließend mit 25 mL 20 % Ethanol.
- Stellen Sie sicher, dass die Säulenmembran vollständig in 20 % Ethanol gesättigt ist, da dies die Lagervorrichtungslösung darstellt. Verschließen Sie die Säule mit den beigefügten Stopfen und lagern Sie sie bei 4 °C.
- Lagern Sie die Schläuche in 1 M NaOH.
HINWEIS: Bei ordnungsgemäßer Reinigung können Heparin-Sepharose-Säulen bis zu fünfmal wiederverwendet werden.
Ergebnisse
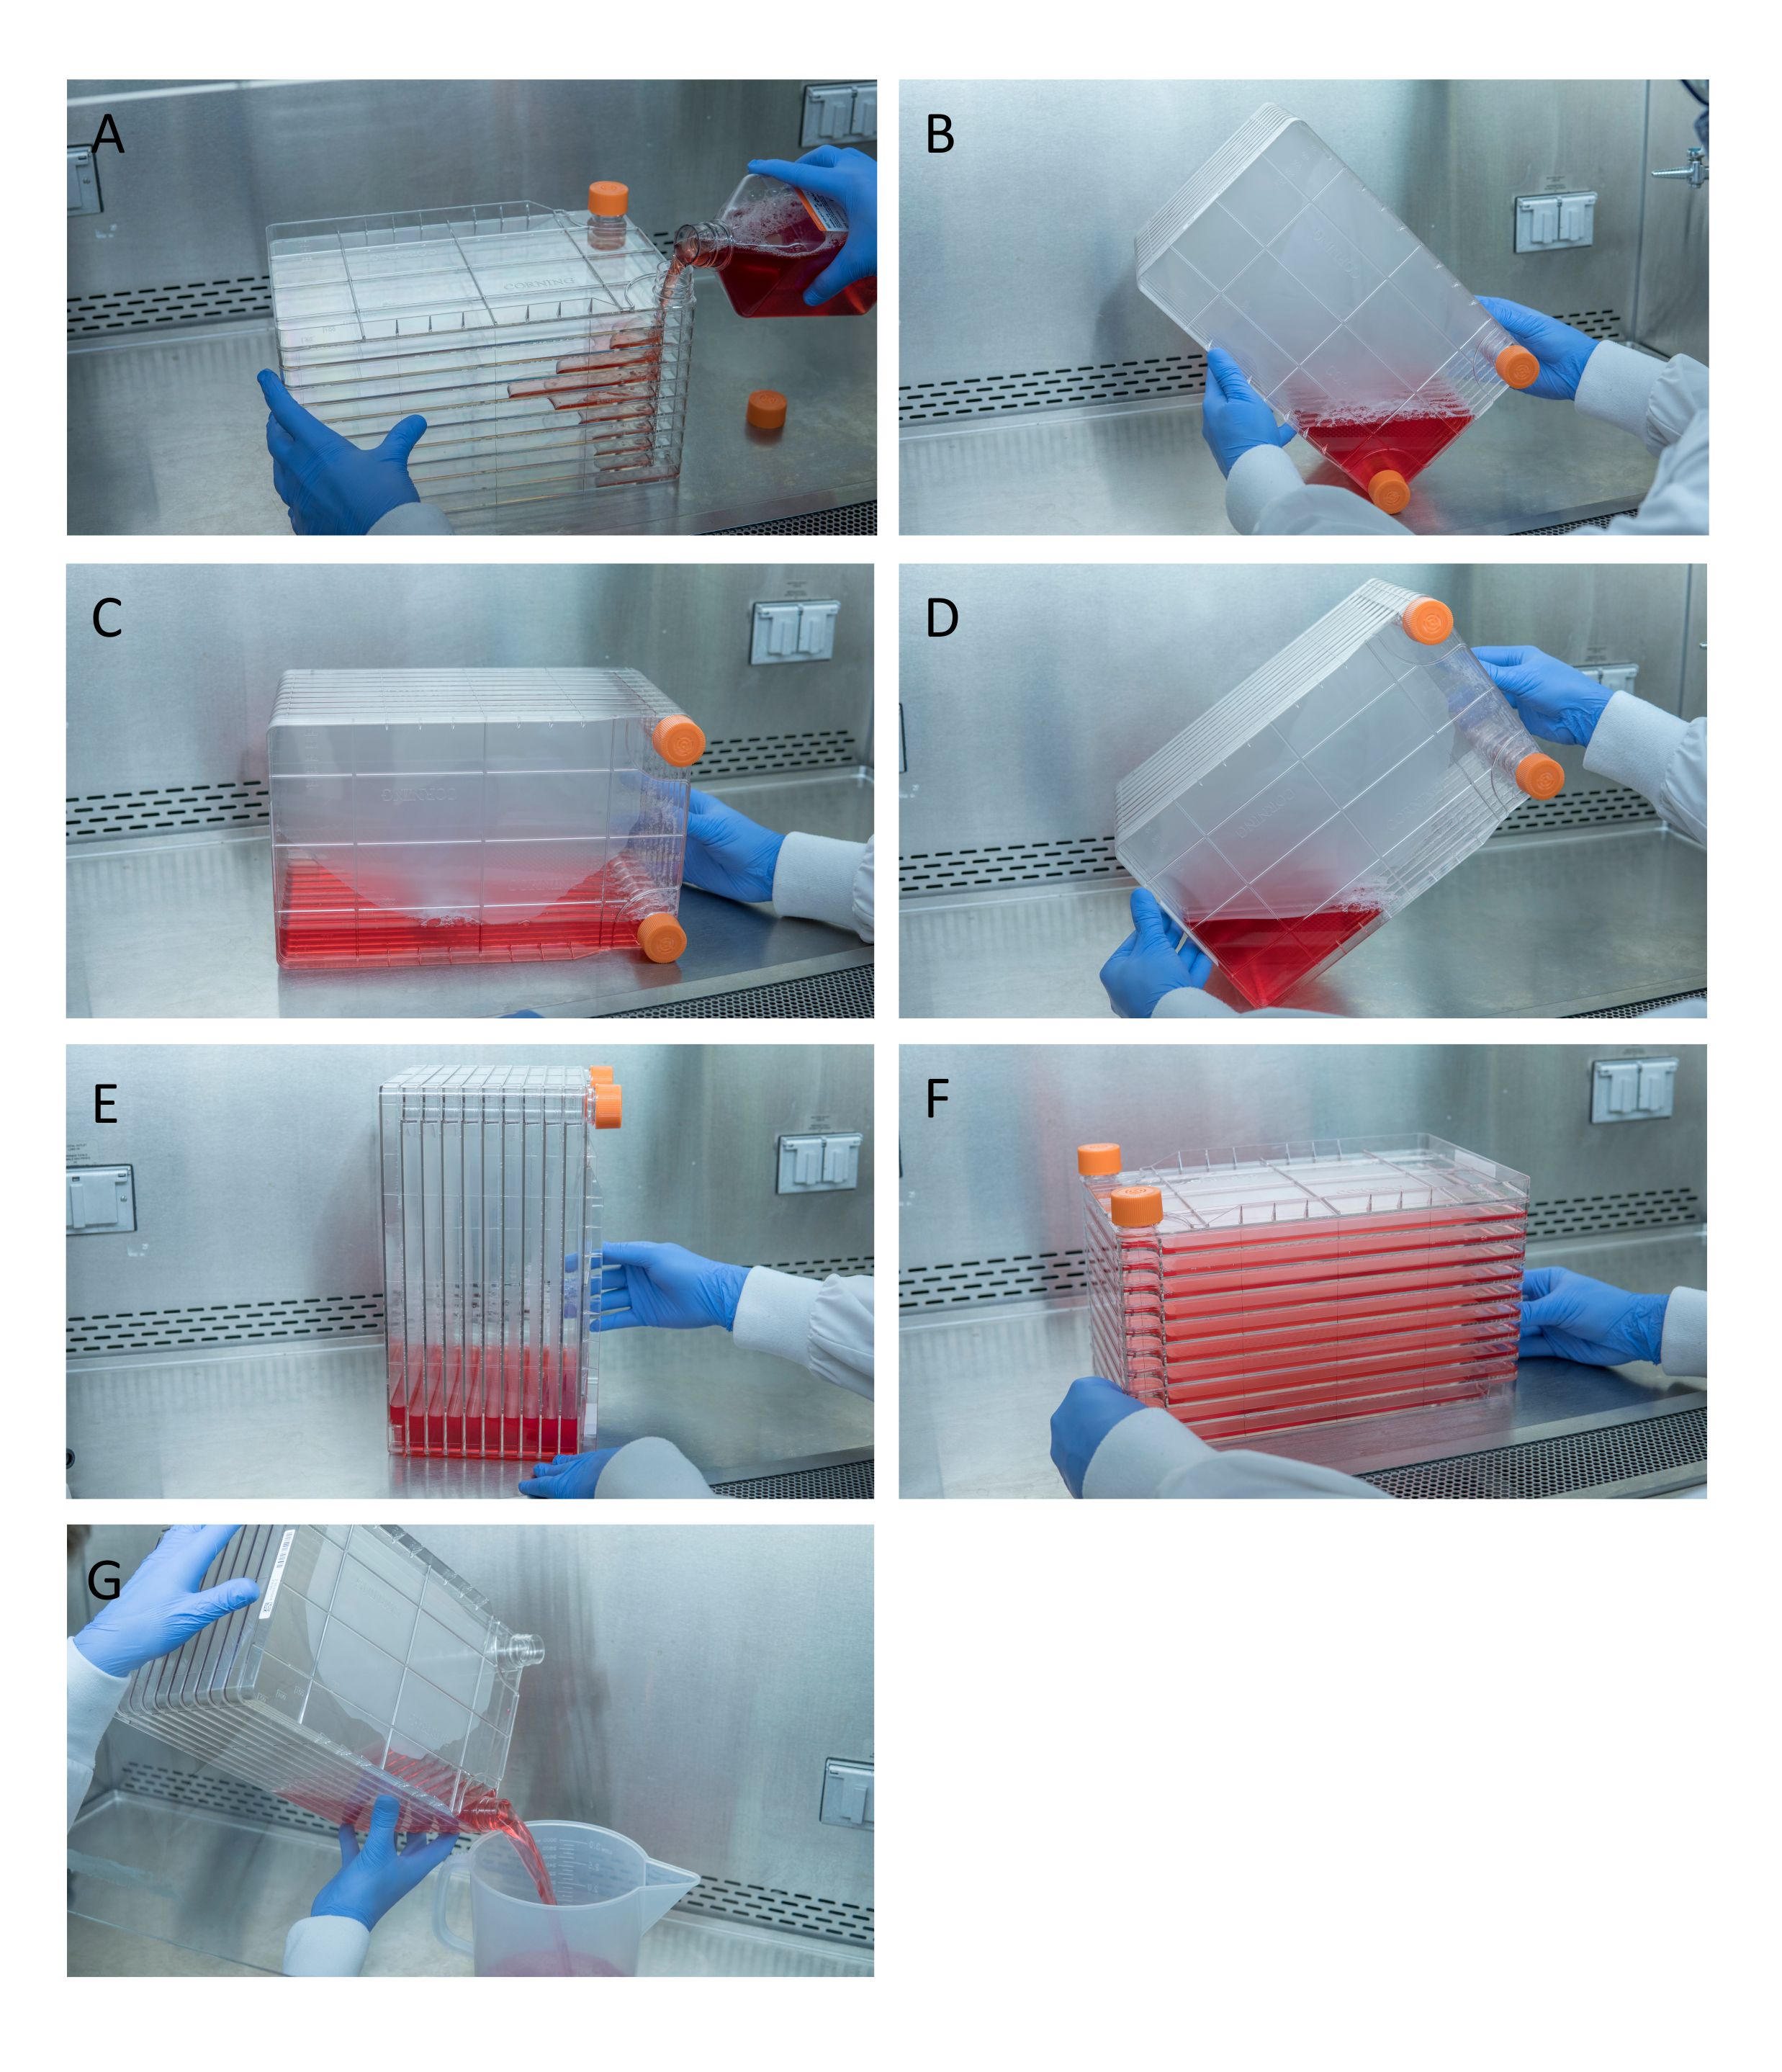
Abbildung 1: Handhabung des Zellstapels für die Zellansaat und Transfektion. Zum Befüllen des Zellstapels entfernen Sie zunächst eine der Ventilkappen und geben 1 L vorgewärmtes komplettes Dulbecco’s Modified Eagle Medium (DMEM) mit der erforderlichen Menge an HEK293-Zellen hinein (A). Verteilen Sie Zellen und Medium gleichmäßig, indem Sie beide Ventilkappen wieder festziehen und das gesamte Medium in eine Ecke des Zellstapels leiten, indem Sie eine der Ventilkappen in diese Ecke halten (B), legen Sie den Zellstapel seitlich hin (C) und drehen Sie ihn dann um 90° (D), sodass sich die Ventilanschlüsse oben befinden (E). Senken Sie den Zellstapel vorsichtig in seine normale horizontale Position ab und stellen Sie sicher, dass alle Kammern des Zellstapels vollständig mit Medium bedeckt sind (F). Zum Durchführen der Transfektion schrauben Sie beide Ventilkappen ab und gießen das alte Medium langsam in einen sterilen Abfallbehälter, wobei ein gleichmäßiger Fluss gewährleistet werden muss, um die Zellmonolayer nicht zu stören (G).
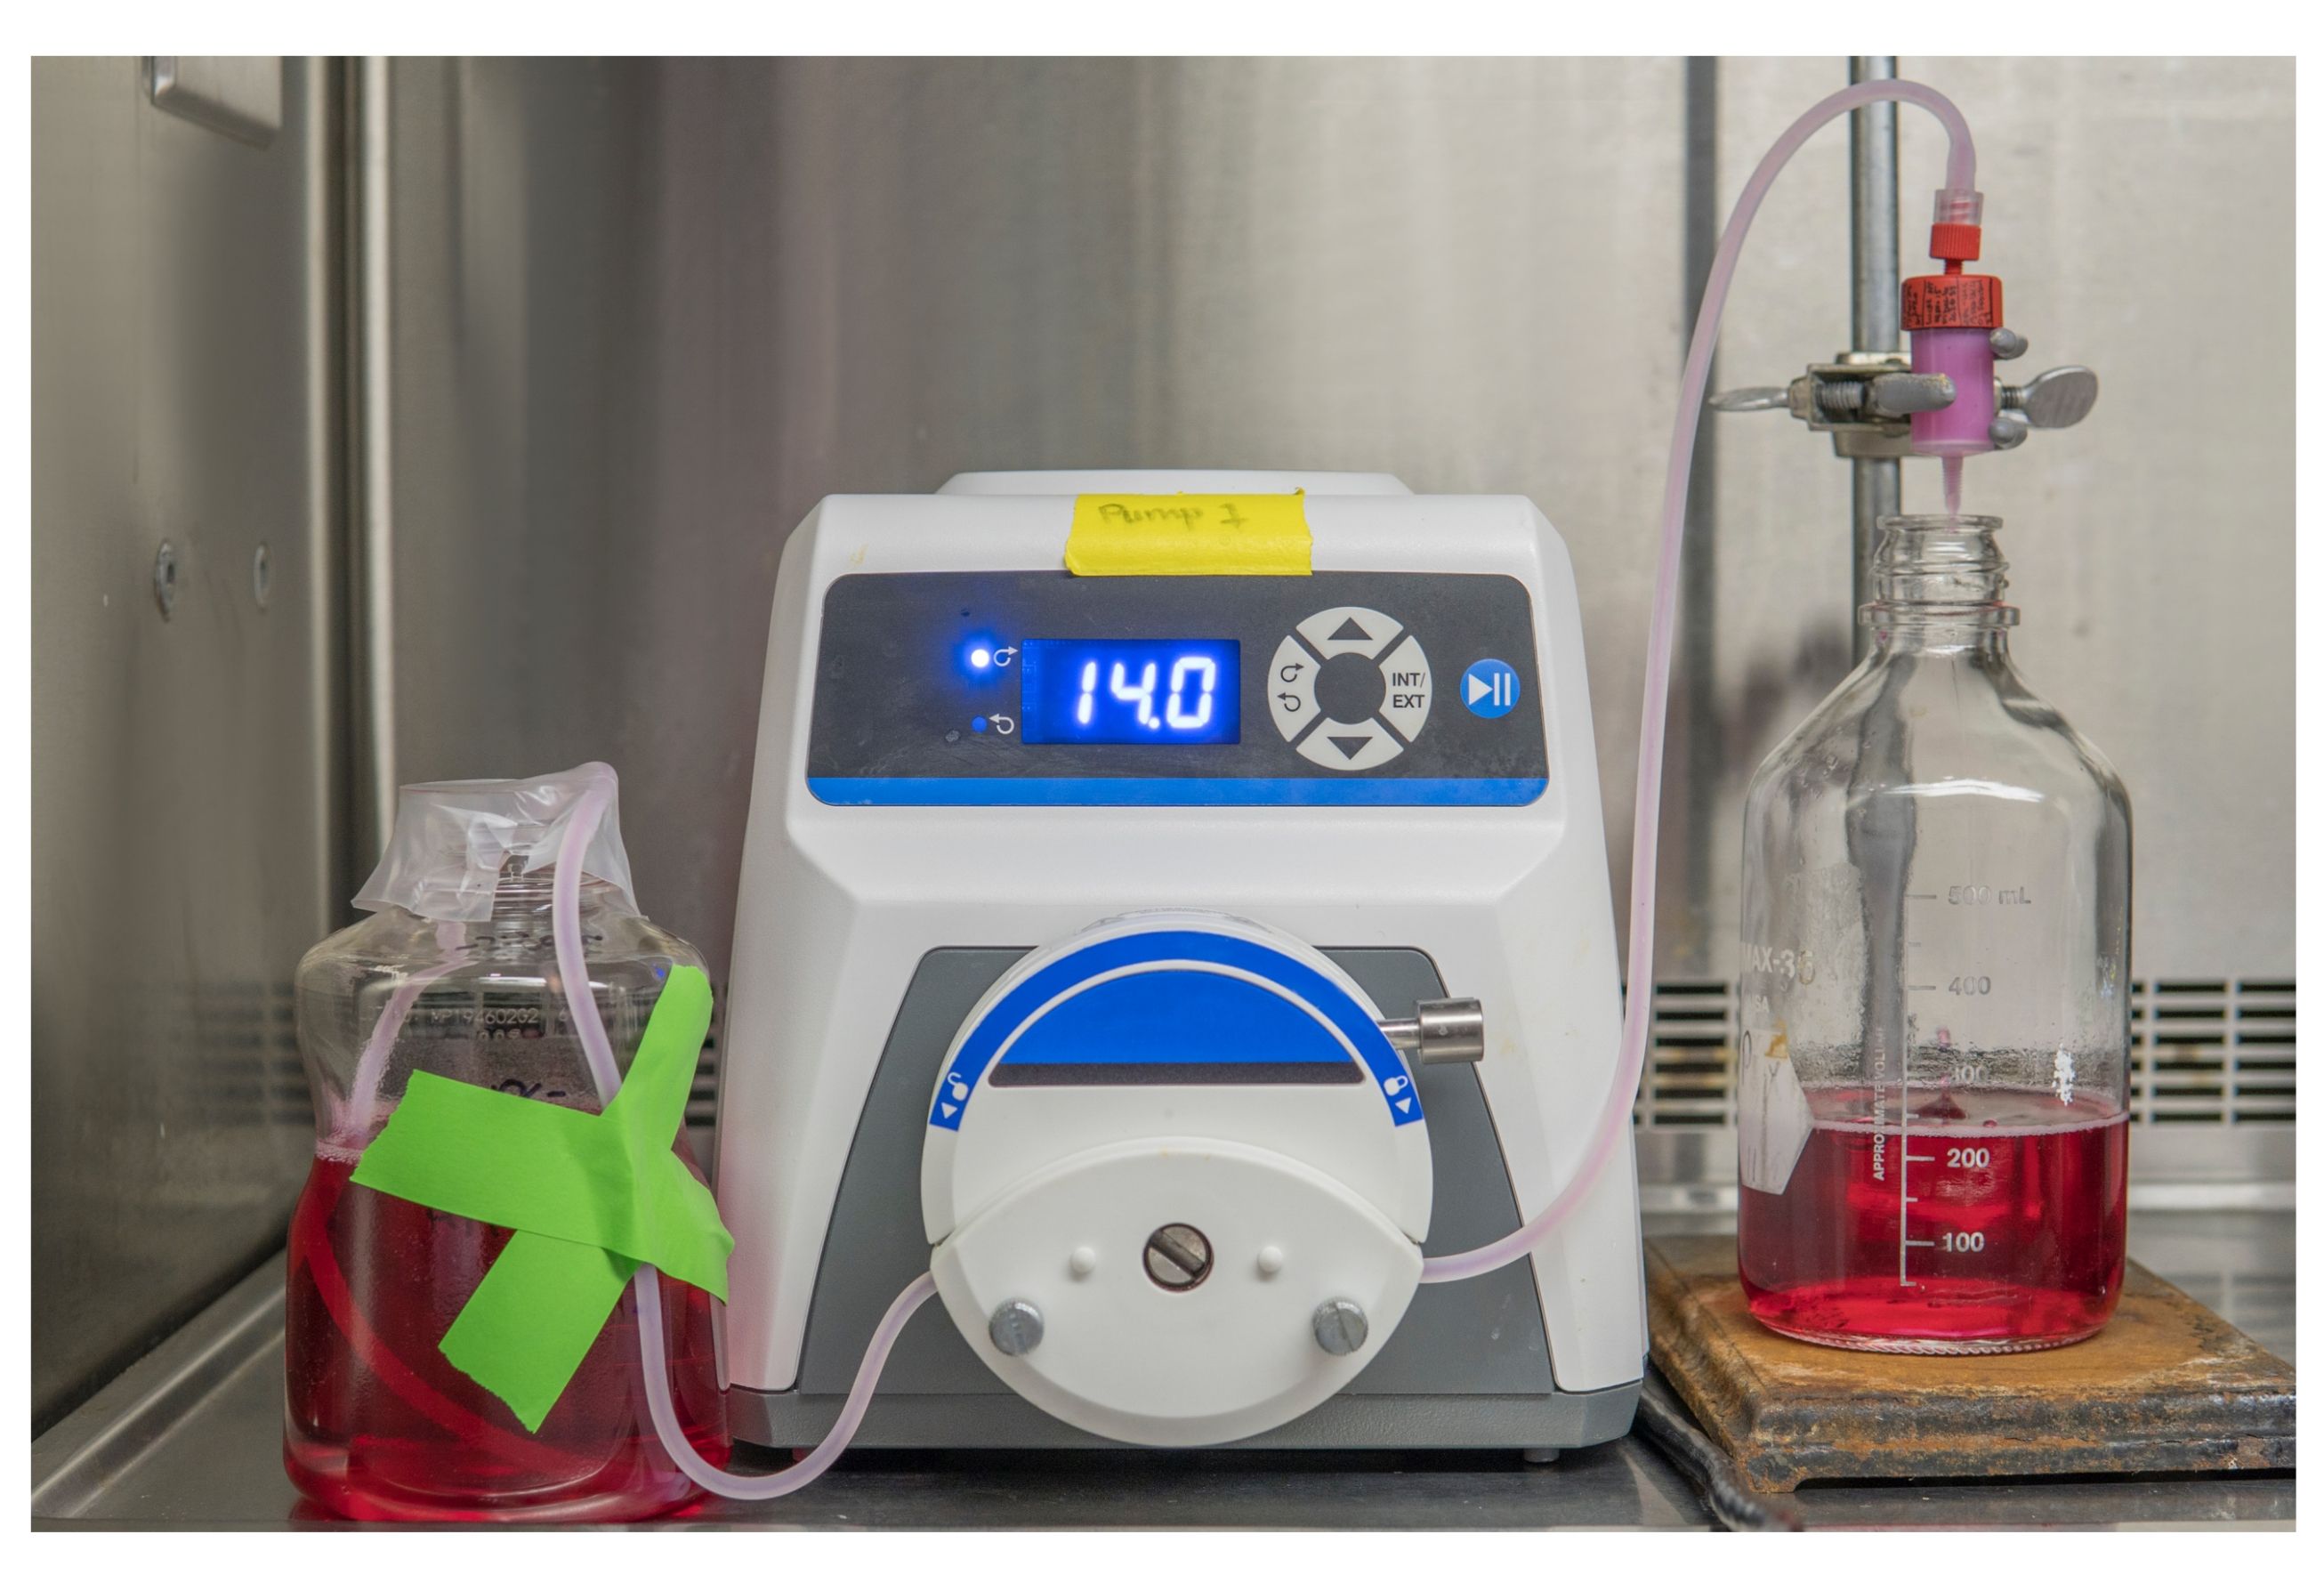
Abbildung 2: Aufbau der peristaltischen Pumpe zur Reinigung von adeno-assoziierten Viren (AAV). Führen Sie den Schlauch vom rohen Lysat über die peristaltische Pumpe in die Heparin-Matrix-Säule.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,22 μm-Filter | Millipore Sigma | S2GPU05RE | |
| 0,25 % Trypsin | Fisher Scientific | SM2001C | |
| 10-Kammer-Zellstapel | Corning | 3271 | |
| 1-L-PETG-Flasche | Thermo Fisher Scientific | 2019-1000 | |
| Zellkulturgefäße | Greiner bio-one | 7000232 | 15-cm-Platten |
| Kulturgefäße, konisch | Thermo Fisher Scientific | 339650 | 15-mL-konisches Reagenzglas |
| Kulturgefäße, konisch | Fisher Scientific | 14955240 | 50-mL-konisches Reagenzglas |
| Dulbeccos modifiziertes Eagle-Medium (DMEM) mit 1000 mg/L D-Glucose, L-Glutamin | Cytiva Life Sciences | SH30022.01 | |
| Äthanol | Greenfield | P016EA95 | Äthylalkohol (95 % vol) für Abschnitt 3.7.4 auf 20 % verdünnen |
| Fötales Rinderserum (FBS) | Thermo Fisher Scientific | SH30396.03 | |
| Hanks‘ abgeglichene Salzlösung (HBSS) mit Mg²⁺ und Ca²⁺ | Thermo Fisher Scientific | SH302268.02 | |
| Hanks‘ abgeglichene Salzlösung (HBSS) ohne Mg²⁺ und Ca²⁺ | Thermo Fisher Scientific | SH30588.02 | |
| HEK293-Zellen | American Tissue Culture Collection | CRL-1573 | Die Zellen nach Erhalt auftauen und gemäß Herstellerprotokoll kultivieren. Sobald die Zellen minimal weitergeimpft wurden und gut wachsen, einen Teilabschnitt in Aliquots einfrieren und in flüssigem Stickstoff lagern. Verwenden Sie stets Zellen mit einem Passage-Nummer unter 30. Wenn die kultivierten Zellen mehr als 30 Mal weitergeimpft wurden, wird empfohlen, eine neue Kultur aus den gelagerten Aliquots zu starten |
| Heparinsulfat-Säule | Cytiva Life Sciences | 17040703 | |
| Stützkissen für Zentrifugenröhrchen mit großem Volumen | Corning | CLS431124 | Das Stützkissen muss mit Zentrifugenröhrchen mit großem Volumen verwendet werden, es sei denn, der Zentrifugenrotor verfügt über geeignete V-Boden-Kissen |
| Zentrifugenröhrchen mit großem Volumen | Corning | CLS431123-6EA | 500-mL-Zentrifugenröhrchen |
| Mikrozentrifugenröhrchen | Fisher Scientific | 05-408-129 | 1,5-mL-Mikrozentrifugenröhrchen, vor Gebrauch sterilisieren |
| Wasser für molekularbiologische Anwendungen | Cytiva Life Sciences | SH30538.03 | |
| N-Lauroylsarkosin-Natriumsalz | Sigma Aldrich | L5125 | ACHTUNG. Tragen Sie Handschuhe |
| NaCl | Thermo Fisher Scientific | BP35810 | |
| OptiMEM, Medium mit reduziertem Serum | Thermo Fisher Scientific | 31985070 | |
| Pasteur-Pipetten | Fisher Scientific | 13-678-20D | Vor Gebrauch sterilisieren |
| Phosphatgepufferte Kochsalzlösung (10x) | Thermo Fisher Scientific | 70011044 | Zum Gebrauch an Zellen auf 1x verdünnen |
| Penicillin-Streptomycin-Lösung | Cytiva Life Sciences | SV30010 | |
| pHelper-Plasmid | Neu entworfen oder aus einem Plasmid-Repository bezogen | NA | |
| Pipettenbehälter | Thermo Fisher Scientific | 13-681-502 | Sterile Pipettenbehälter erwerben |
| Polyethylenglykol-tert-octylphenylether (Triton X-100) | Thermo Fisher Scientific | 9002-93-1 | ACHTUNG. Tragen Sie Handschuhe |
| Polyethylenimin (PEI) | Polyscience | 24765-1 | Herstelleranleitung befolgen, um eine 1-L-Lösung herzustellen. 0,22 μm-filtern und bei 4 °C lagern |
| pTransgene-Plasmid | Neu entworfen oder aus einem Plasmid-Repository bezogen | NA | Muss im Genom SV40-polyA enthalten, um mit der AAV-Titration in Abschnitt 5.0 kompatibel zu sein |
| Pumpenschläuche | Cole-Parmer | RK-96440-14 | Länge der Schläuche optimieren und Viren in den Fraktionen E1–E5 enthalten |
| Natriumhydroxid (NaOH) | Thermo Fisher Scientific | SS266-4 | |
| Trypanblau | Bio-Rad | 1450021 |
