Das Video zeigt die In-vitro-Assemblierung virus-spezifischer Nukleokapside aus einem gereinigten, RNA-freien Nukleoprotein-Phosphoprotein-Komplex, deren Aufreinigung mittels Größenausschlusschromatographie und die Validierung von vollständiger viralen RNA innerhalb der assemblierten Partikel.
Methodenartikel
In-vitro-Rekonstitution und Reinigung von viralen nukleokapsidähnlichen Partikeln
12 Aufrufe
⸱
30. September 2026
In diesem Artikel
Zusammenfassung
Protokoll
1. Molekulares Klonen
HINWEIS: Zum Erstellen eines bikistronischen Koexpressionkonstrukts für das humane Respiratorische Synzytialvirus (RSV) wurde die ligaseunabhängige Klonierung (LIC) verwendet. LIC ist eine Methode aus den frühen 1990er Jahren, bei der die 3’-5’-Exo-Aktivität der T4-DNA-Polymerase genutzt wird, um Überhänge zu erzeugen, die zwischen Vektor und DNA-Insert komplementär zueinander sind. Die Konstrukte wurden unter Verwendung der 2BT-10-Vektor-DNA hergestellt, die einen 10x-His-Tag am N-Terminus des offenen Leserahmens (ORF) enthält (Abbildung 1).
- Linearisierung der LIC-Vektoren mittels SSPI-Digestion durchführen.
- 10 μL SSPI 10X Puffer, 4 μL SSPI-Enzym mit einer Konzentration von 5 U/μL, das entsprechende Volumen von 5 μg Vektor-Minipräp-DNA und sterilem ddH2O auf 100 μL auffüllen.
- Den Verdauansatz 3 Stunden bei 37 °C inkubieren.
- Den Verdauansatz auf einem 1,0 %igen Agarosegel laufen lassen, um die Vektor-DNA zu extrahieren.
- Mittels eines Gel-Extraktionskits Extraktion und Reinigung durchführen. Das endgültige Volumen der Vektor-DNA in 30 μL ddH2O suspendieren und bei -20 °C lagern.
Die DNA-Einschübe für N1-391 und P1-126 mit den N1-391-Vorwärtsprimer, N1-391-Rückwärtsprimer, P1-126-Vorwärtsprimer und P1-126-Rückwärtsprimer vorbereiten (Tabelle 1).
HINWEIS: Es liegt eine ausreichende Überlappung mit dem linearisierten Vektor vor, um eine Schmelztemperatur zwischen 55 °C und 60 °C sicherzustellen. Für den Rückwärtsprimer besteht aus demselben Grund eine ausreichende Überlappung mit dem revers-komplementären Strang des linearisierten Vektors.
Tabelle 1. Primersequenzen.
Primer Sequenz N1-391 Vorwärts 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 Rückwärts 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Vorwärts 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Rückwärts 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - Verstärkung des DNA-Einschubs mittels Polymerase-Kettenreaktion (PCR) unter den Bedingungen in Tabelle 2 und Tabelle 3 durchführen.
- Den amplifizierten DNA-Einschub extrahieren. Die PCR-Produkte aus dem vorherigen Schritt auf einem 1,0 %igen Agarosegel laufen lassen, anschließend die Banden mittels Gel-Extraktion extrahieren und reinigen. Das endgültige Volumen der extrahierten DNA in 15 μL ddH2O suspendieren.
Tabelle 2. Reagenzien für die PCR-Amplifikation des DNA-Einschubs.
PCR-Amplifikation des DNA-Einschubs 15 μL 10x Pfu-Polymerase-Reaktionspuffer 3 μL Vorwärtsprimer (100 μM-Konzentration) 3 μL Rückwärtsprimer (100 μM-Konzentration) 15 μL Desoxynukleotidtriphosphat (dNTP)-Mix bei 2,5 mM-Konzentration 6 μL Plasmid-DNA enthält das Gen von N oder P (100 ng/μL) 7 μL Dimethylsulfoxid (DMSO) 3 μL Pfu-Polymerase bei 2,5 U/μL Auffüllen auf 150 μL Steriles ddH2O Tabelle 3. Thermocycling-Programm für die PCR-Amplifikation des DNA-Einschubs.
PCR-Amplifikation des DNA-Einschubs Schritt Zeit Temperatur Zyklen Denaturierung 4 min. 95 ºC 1 Denaturierung 45 sek. 95 ºC 30 Annealing 30 sek. 62 ºC Extension* 90 sek. 72 ºC Extension 10 min. 72 ºC 1 Halten ∞ 4 ºC 1 Das 150 μL-Gemisch kann in drei separaten PCR-Reaktionen durchgeführt werden (3 x 50 μL). *Für die Pfu-DNA-Polymerase beträgt die empfohlene Geschwindigkeit in der Extensionsphase 1 kb/min. Hier sind sowohl die Länge des N1-391-Gens als auch des P1-126-Gens kürzer als 1,5 kb. Daher wurden 90 Sekunden für den Extensionsschritt verwendet. T4-DNA-Polymerase-Behandlung von Vektor- und Einschub-DNA (Tabelle 4).
Tabelle 4. T4-DNA-Polymerase-Behandlung.
T4-DNA-Polymerase-Behandlung 10 x Puffer 2 μL Vektor-/Einschub-DNA (0,1 pmol Vektor oder 0,2 pmol Einschub) 5 μL dNTP* bei 25 mM 2 μL DTT bei 100 mM 1 μL T4-DNA-Polymerase (LIC-qualifiziert) 0,4 μL (1,25 U) Steriles ddH2O 9,6 μL *Für den Vektor wurde dGTP verwendet, für die Einschub-DNA dCTP. HINWEIS: Die Behandlung muss separat für die Vektor-DNA und die Einschub-DNA durchgeführt werden.
- Das Gemisch 40 Minuten bei Raumtemperatur inkubieren. Anschließend die Polymerase 20 Minuten bei 75 °C hitzeinaktivieren. Den Reaktionsansatz bei -20 °C lagern.
- LIC-Vektor und Einschub-Vektor annealen.
- Ein Negativkontrollansatz mit 2 μL LIC-Vektor-DNA und 2 μL sterilem ddH2O vorbereiten.
- 2 μL Einschub-DNA und 2 μL LIC-Vektor-DNA aus den vorherigen T4-DNA-Polymerase-Reaktionen in einem 0,2 mL-Röhrchen mischen.
- Die Annealing-Reaktion 10 Minuten bei Raumtemperatur durchführen.
- Die Reaktion mit 1,3 μL Ethylendiamintetraessigsäure (EDTA) mit einer Konzentration von 25 mM abbrechen.
- Die Reaktion in 100 μL Escherichia coli Top10-kompetenten Zellen transformieren und auf einer Ampicillin-Selektionsplatte ausplattieren.
- Die positiven Konstrukte identifizieren.
- Die Plasmid-Minipräp-Lösung vorbereiten. Dies kann durch Kolonie-Ausstrich und Inokulation in Luria-Bouillon (LB)-Medium erfolgen. Üblicherweise sind 3 Kolonien ausreichend.
- Den Ansatz über Nacht bei 37 °C inkubieren.
- Den Ansatz bei 4.560 x g 10 Minuten zentrifugieren und den Überstand verwerfen.
- Die Pellets in 250 μL P1-Puffer resuspendieren und Plasmid-Minipräps mittels eines Spin-Minipräp-Kits herstellen.
- Eine Verdauungsanalyse des Minipräp-Produkts mit AseI oder anderen Restriktionsenzymen durchführen.
- Proben auf ein 0,8 %iges Agarosegel laden und das verdauten Plasmid laufen lassen. Das Gel unter einer UV-Lampe analysieren.
- Einen Sequenzierungsdienst nutzen, um die Sequenz des positiven Produkts zu validieren.
Den Co-Expressions-DNA-Einschub erhalten.
- PCR durchführen, um N1-391 und P1-126 unter Verwendung der zuvor konstruierten 2BT-10 N1-391- und 2BT-10 P1-126-Konstrukte als Vorlage zu erhalten.
- Die 1. PCR durchführen, um N1-391 aus dem 2BT-10 N1-391-Konstrukt unter Verwendung der PCR-Bedingungen in Tabelle 2 und Tabelle 3 mit dem N1-391-Vorwärtsprimer und dem Rückwärtsprimer 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3 ́ zu erhalten.
- Die 2. PCR durchführen, um P1-126 aus dem 2BT-10 P1-126-Konstrukt unter Verwendung des Vorwärtsprimers: 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3 ́ und des P1-126-Rückwärtsprimers (unter Verwendung der PCR-Bedingungen in Tabelle 2 und Tabelle 3) zu erhalten.
- Schließlich eine Überlappungs-PCR auf den gemischten Produkten der vorherigen beiden PCR-Reaktionen durchführen, um N1-391 und P1-126 zu fusionieren. Den N1-391-Vorwärtsprimer und den P1-126-Rückwärtsprimer verwenden. Die PCR-Bedingungen in Tabelle 5 und Tabelle 6 anwenden.
Tabelle 5. Reagenzien für die Überlappungs-PCR.
Überlappungs-PCR 15 μL 10 X Pfu-Polymerase-Reaktionspuffer 3 μL Vorwärtsprimer (100 μM) 3 μL Rückwärtsprimer (100 μM) 15 μL dNTP-Mix (2,5 mM) 3 μL DNA aus der 1. PCR-Runde, die das Gen N1-391 enthält (100 ng/μL) 3 μL DNA aus der 1. PCR-Runde, die das Gen P1-126 enthält (100 ng/μL) 7 μL DMSO 3 μL Pfu-Polymerase (2,5 U/μL) Auffüllen auf 150 μL Steriles ddH2O Tabelle 6. Thermocycling-Programm für die Überlappungs-PCR.
Überlappungs-PCR Schritt Zeit Temperatur Zyklen Denaturierung 4 min. 95 °C 1 Denaturierung 45 sek. 95 °C 30 Annealing 30 sek. 62 °C Extension* 2 min. 72 °C Extension 10 min. 72 °C 1 Halten ∞ 4 °C 1 Das 150 μL-Gemisch kann in drei separaten PCR-Reaktionen durchgeführt werden (3 x 50 μL). *Für die Pfu-DNA-Polymerase beträgt die empfohlene Geschwindigkeit in der Extensionsphase 1 kb/min. Hier ist die Gesamtlänge der Gene N1-391 und P1-126 kürzer als 2,0 kb. Daher wurden 2 Minuten für den Extensionsschritt verwendet. - Vektor und DNA-Einschub verbinden.
- Das Überlappungs-PCR-Produkt gemäß dem Protokoll in Schritt 1.3 mit T4-DNA-Polymerase behandeln.
- LIC-Vektor und PCR-Produkt gemäß dem Protokoll in Schritt 1.4 annealen.
- Die positiven Konstrukte gemäß dem Protokoll in Schritt 1.5 identifizieren.
2. Proteinexpression und -reinigung
HINWEIS: Verwenden Sie E. coli für den bikistronischen Konstrukt zur gleichzeitigen Expression von N und P. Kultivieren Sie die Zellen bei 37 °C, führen Sie die Expression jedoch über Nacht bei einer niedrigeren Temperatur (16 °C) durch. Reinigen Sie die Protein-Komplexe mittels einer Kombination aus Kobaltsäule, Ionenaustausch und Größenausschlusschromatographie (Abbildung 2).
- Verwenden Sie den E. coli-Stamm BL21(DE3) für die Proteinproduktion. Kultivieren Sie 4 L Zellkultur bei 37 °C in LB-Medium (Luria-Bouillon), bis die OD600 den Wert 0,6 erreicht.
- Senken Sie die Temperatur auf 16 °C. Eine Stunde später induzieren Sie die Expression über Nacht mit 0,5 mM Isopropyl-β-D-1-thiogalactopyranosid (IPTG).
- Zentrifugieren Sie die Zellen bei 4.104 × g für 25 Minuten und entfernen Sie anschließend den Überstand.
- Resuspendieren Sie die Zellpellets in 200 mL Puffer A zur Zelllyse (50 mM Natriumphosphat, pH 7,4, 500 mM NaCl, 5 mM Imidazol, 10 % Glycerin und 0,2 % NP40). Verwenden Sie 50 mL Lysispuffer, um die Zellpellets aus 1 L Zellkultur zu resuspendieren.
Lysieren Sie die Zellen durch Ultraschallbehandlung für 15 Minuten mit jeweils 3 Sekunden Impuls und 3 Sekunden Pause. Zentrifugieren Sie anschließend die Zellen bei 37.888 × g für 40 Minuten.
HINWEIS: Das Protokoll kann unterbrochen werden, indem die Zellen vor der Sonikation bei -80 °C eingefroren werden.
- Laden Sie den Überstand auf eine Kobalt-Gravitationssäule (Durchmesser × Länge: 2,5 cm × 10 cm), die mit etwa 10 mL Harz vorab mit 5–10 Säulenvolumina (CV) Lysispuffer äquilibriert wurde.
- Waschen Sie die Säule mit 5 CV Puffer B (50 mM Tris-HCl, pH 7,4, 1 M NaCl, 10 % Glycerin und 5 mM Imidazol) und anschließend mit 5 CV Puffer C (50 mM Tris-HCl, pH 7,4, 500 mM NaCl, 10 % Glycerin und 5 mM Imidazol).
- Eluieren Sie das Protein vom Harz mit 2 CV Puffer D (50 mM Tris-HCl, pH 7,4, 500 mM NaCl und 250 mM Imidazol).
- Verdünnen Sie das eluierte Protein 5-fach mit QA-Puffer (50 mM Tris-HCl, pH 8,0, 5 % Glycerin) für die Q-Säule.
- Waschen Sie die 5 mL Q-Säule mit QA-Puffer, um die Säule zu äquilibrieren, und laden Sie dann die verdünnte Probe mithilfe einer peristaltischen Pumpe (z. B. Rabbit) auf die Q-Säule auf.
- Installieren Sie die Q-Säule in das HPLC-Gerät zusammen mit QA-Puffer und QB-Puffer (50 mM Tris-HCl, pH 7,4, 1,5 M NaCl, 5 % Glycerin). Stellen Sie die Flussrate auf 1 mL/min ein.
- Führen Sie das „Pump Wash“-Programm aus, um das Gerät zuerst mit QB-Puffer und anschließend mit QA-Puffer (1–2 CV je Puffer) zu waschen. Stellen Sie die Systemflussrate auf 3 mL/min ein.
- Stellen Sie UV1 auf 280 nm und UV2 auf 260 nm ein. Sammeln Sie die Fraktionen in einer 96er-Tiefbrunnenplatte.
- Eluieren Sie die Proteine mithilfe eines stufenweisen Gradienten des Elutionsmittels (QB-Puffer), wobei jeweils 3–4 CV jeder Konzentration verwendet werden und der Anteil an QB-Puffer in 5-%-Schritten ab 0 % erhöht wird. Der N0P-Proteinkomplex eluiert bei 15 % QB-Puffer.
- Wenn das gesamte Protein eluiert ist, waschen Sie die Säule mit 100 % QB-Puffer (2 CV).
- Isolieren Sie das Protein mittels Gelfiltration an einer Superdex-200-Increase-10/300-GL-Säule (Durchmesser × Länge: 1,0 cm × 30 cm) und äquilibrieren Sie diese mit Puffer E (20 mM 4-(2-Hydroxyethyl)-1-piperazinethansulfonsäure, HEPES, pH 7,4 und 200 mM NaCl).
- Analysieren Sie die proteinhaltigen Fraktionen mittels Natrium-Dodecylsulfat-Polyacrylamid-Gelelektrophorese (SDS-PAGE).
3. In-vitro-Assembly der virus-spezifischen NC
HINWEIS: Die in-vitro-Assemblierung der RSV-spezifischen NC (N:RNA) erfolgte durch Inkubation des hergestellten N0P-Komplexes mit RNA-Oligos. Anschließend wurde mittels Größenausschlusschromatographie (SEC) der Assemblierungskomplex vom N0P und überschüssiger RNA getrennt (Abbildung 2).
- Mischen und inkubieren Sie den gereinigten N0P-Komplex mit einem RNA-Oligo im Molverhältnis von 1:1,5 eine Stunde lang bei Raumtemperatur; üblicherweise reichen 1 mL des N0P-Proteins mit einer Konzentration von 1 mg/mL für den nächsten Schritt aus. Bereiten Sie eine Kontrollprobe vor, die nur die gleiche Menge N0P-Protein enthält.
- Äquilibrieren Sie die Gel-Filtrations-Säule Superdex 200 Increase 10/300 GL im Voraus mit Puffer E (20 mM HEPES, pH 7,4, 200 mM NaCl).
- Zentrifugieren Sie die Probe bei 21.130 × g für 15 Minuten, entfernen Sie jegliche Präzipitate und geben Sie das Überstand auf die SEC-Säule.
- Vergleichen Sie die Chromatogramme der N:RNA-Assemblierungsprobe und der N0P-Kontrollprobe und nutzen Sie das A260/A280-Verhältnis, um die Peaks zu identifizieren, die den assemblierten N-RNA-Komplex, N0P und freie RNA darstellen.
- Sammeln Sie die Peak-Fraktionen, führen Sie ein SDS-PAGE-Gel durch oder bereiten Sie Gitter vor.
- Sammeln Sie für den assemblierten N-RNA-Komplex alle Fraktionen des N-RNA-Peaks, führen Sie eine RNA-Extraktion durch und laufen Sie ein Harnstoff-PAGE-Gel, um die Länge der spezifischen RNA erneut zu überprüfen, die mit der im ersten Schritt gemischten und inkubierten identisch ist.
Ergebnisse
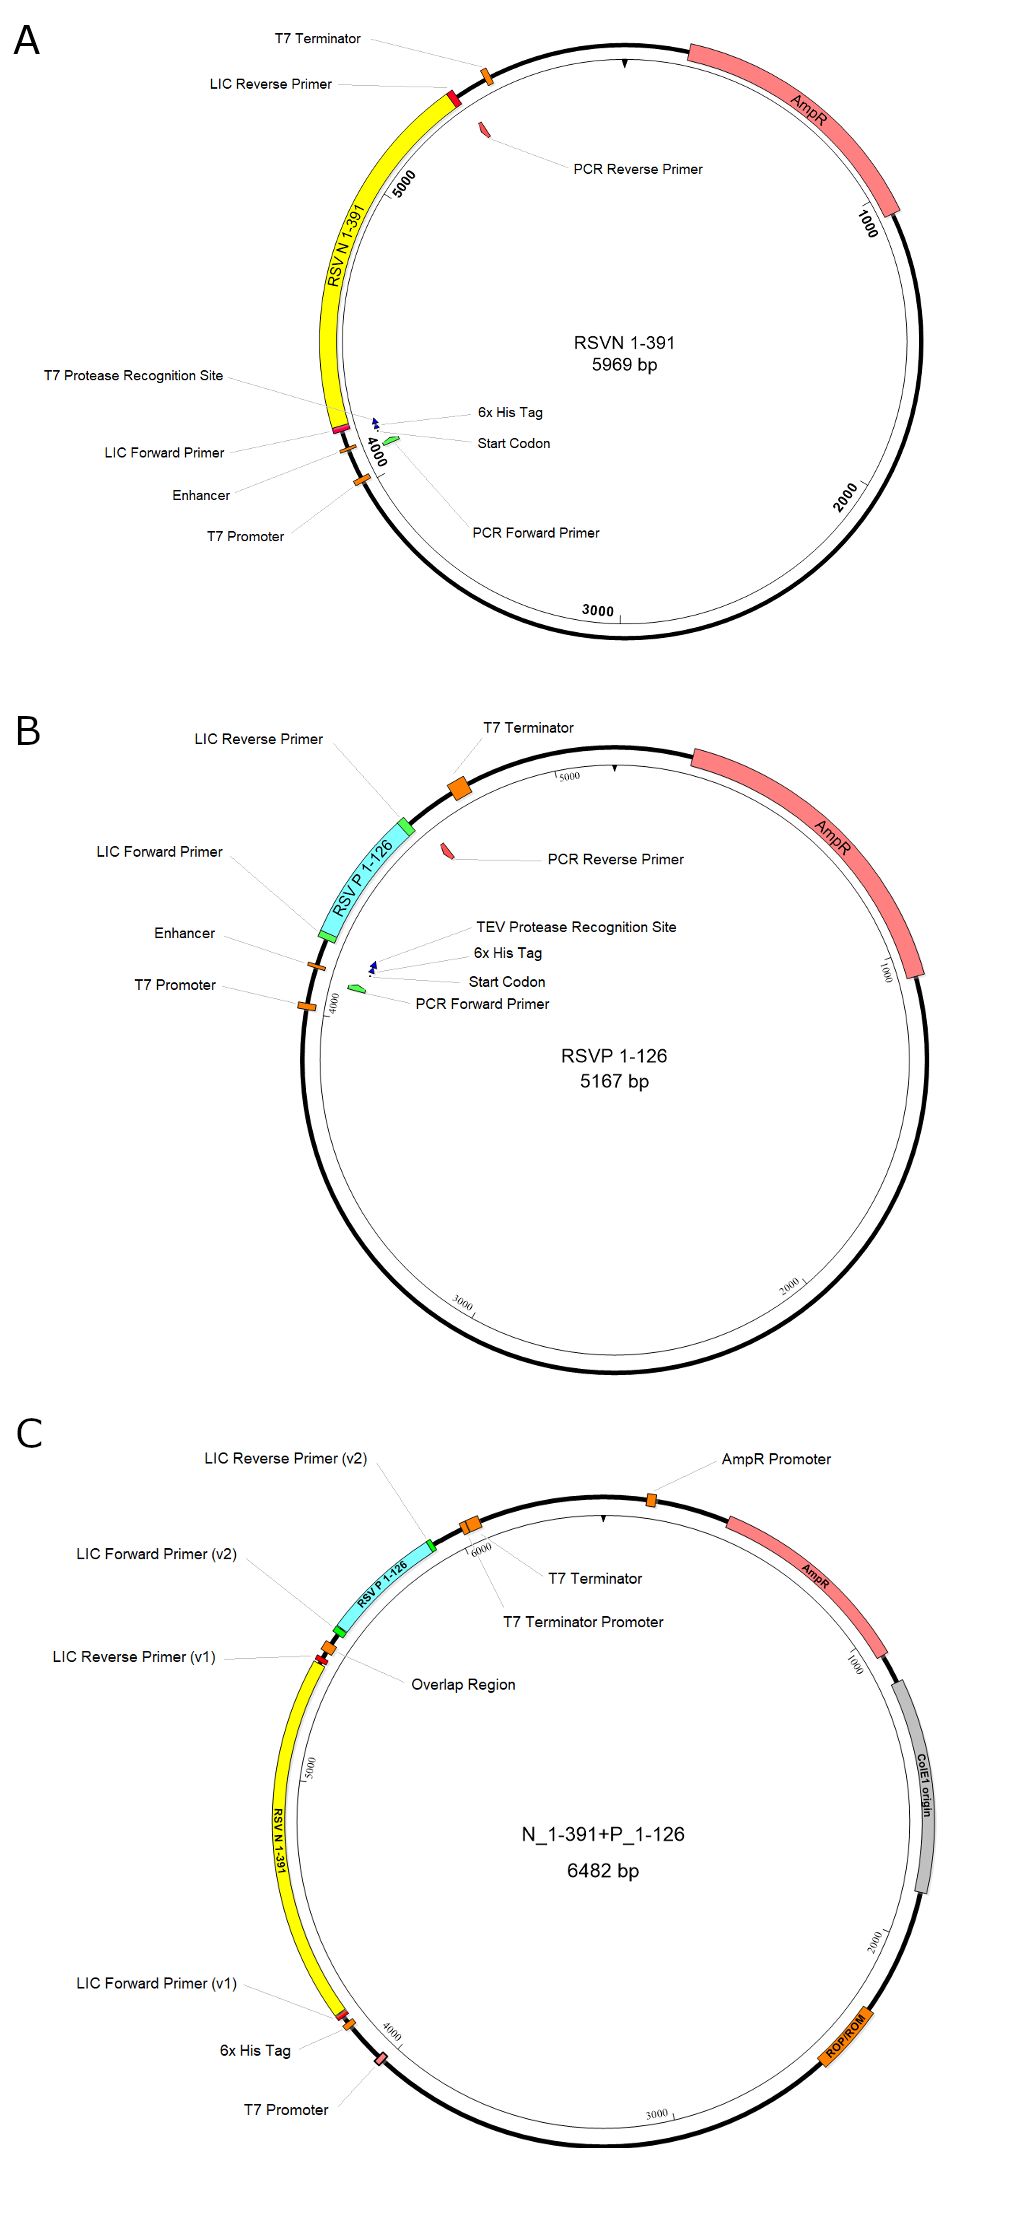
Abbildung 1. Die Abbildung der Plasmidkonstruktionen. A. Die Konstruktion des RSV N1-391; B. Die Konstruktion des RSV P1-126; C. Das bicistronische Konstrukt für die Koexpression von N1-391 und P1-126. Das erste Gen RSV N1-391, das zweite Gen RSV P1-126, das Antibiotikaresistenzgen (AmpR) und die Promotoren sind jeweils in gelben, cyanfarbenen, rosa und orangefarbenen Kästen hervorgehoben. Zusammenfassend werden die Geneinschübe für RSV N1-391 und RSV P1-126 separat konstruiert und anschließend zusammengefügt.
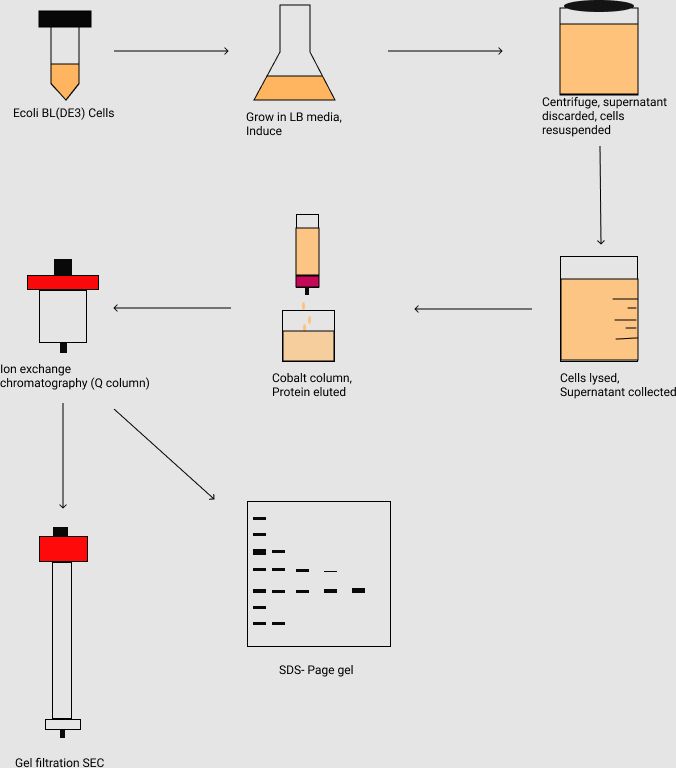
Abbildung 2. Der Ablaufplan zur Reinigung des Protein-Komplexes N1-391P1-126. Er veranschaulicht die Inokulation und großtechnische Kultivierung der E. coli-Zellkultur sowie die Gewinnung der Zellen durch Zentrifugation. Anschließend erfolgt nach der Zelllyse die Reinigung der Proteinproben mittels Affinitätschromatographie (d. h. Co2+-Säule), Ionenaustauschchromatographie (d. h. Q-Säule) und Gelfiltrations-Größe-Ausschluss-Chromatographie (SEC). Die Proteinproben werden anschließend durch Gelelektrophorese unter denaturierenden Bedingungen (SDS-PAGE) analysiert.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Agarose | SIgma | A9539-500G | Herstellung des Konstrukts mit der LIC-Methode |
| Ampicillin-Natrium | GOLD BIOTECHNOLOGY | 5118.111317A | Antibiotikum für die Zellkultur |
| AseI | NEB | R0526S | Herstellung des Konstrukts mit der LIC-Methode |
| Cobalt (hohe Dichte) Agarose-Beads | Gold Bio | H-310-500 | Zur Reinigung von His-Tag-Proteinen |
| Corning LSE Digital Dry Bath Heater | CORNING | 6885-DB | Erhitzen der Probe |
| dCTP | Invitrogen | 10217016 | Herstellung des Konstrukts mit der LIC-Methode |
| dGTP | Invitrogen | 10218014 | Herstellung des Konstrukts mit der LIC-Methode |
| Glycerin | Sigma | G5516-4L | Lösung herstellen |
| HEPES | Sigma | H3375-100G | Lösung herstellen |
| HiTrap Q HP | Sigma | GE29-0513-25 | Proteinreinigung |
| Imidazol | Sigma | I5513-100G | Lösung herstellen |
| IPTG (Isopropyl-beta-D-thiogalactopyranosid) | GOLD BIOTECHNOLOGY | 1116.071717A | Induktion der Proteinsynthese |
| Mikrozentrifugenröhrchen | VWR | 47730-598 | für PCR |
| Misonix Sonicator XL2020 Ultraschall-Liquid-Processor | SpectraLab | MSX-XL-2020 | Sonikator zum Zellaufschluss |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | Schüttler für die Zellkultur |
| Nonidet P 40 Substitute | Sigma | 74385-1L | Lösung herstellen |
| OneTaq DNA-Polymerase | NEB | M0480L | PCR |
| QIAquick Gel-Extraktionskit | QIAGEN | 28706 | Reinigung von DNA |
| SSPI-HF | NEB | R3132S | Herstellung des Konstrukts mit der LIC-Methode |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | Proteinreinigung |
| T4-DNA-Polymerase | Sigma | 70099-3 | Herstellung des Konstrukts mit der LIC-Methode |
| Thermo Scientific Sorvall RC 6 Plus Zentrifuge | Fisher Scientific | 36-101-0816 | Zentrifuge, maximale Drehzahl 20.000 U/min |
| Trizma-Hydrochlorid | Sigma | T3253-250G | Lösung herstellen |
