1. Liposomen-Vorbereitung
- Kombinieren Sie Chloroform-Lipidbestände in geeigneten Verhältnissen, um die äußere Mitochondrienmembran nachzuahmen.
- Bereiten Sie 25 mg Lipidmischung vor. Wir verwenden eine bereits etablierte Mischung von Lipiden, die mitochondriale Membranen nachahmen, bestehend aus einem molaren Verhältnis von 48:28:10:10:4 aus Hühnerei-Phosphatidylcholin (PC), Hühnerei-Phosphatidylethanolamin (PE), Rinderleber-Phosphatidylinositol (PI), synthetischem 1,2-Dioleoyl-sn-glycero-3-phospho-L-serin (DOPS) und synthetischem 1',3'-bis[1,2-dioleoyl-sn-glycero-3-phospho]-glycerol (TOCL). Beispielrechnungen sind in Tabelle 1 dargestellt.
- Bringen Sie alle Lipide vor dem Öffnen auf Raumtemperatur, da dies die Kondensation begrenzt. Da die meisten Labore keine genaue Methode haben, um die Konzentration der Lipide zu messen, verändert jedes Wasser, das vom Chloroformstamm absorbiert wird, die Konzentration des Lipidbestands und damit das Verhältnis der im Assay verwendeten Lipide.
- Da Lipidvorräte in Glasampullen geliefert werden, geben Sie die erforderliche Menge an Lipid mit einer 1-ml-Spritze in ein Glasfläschchen. Geben Sie 2 mg Dithiothreitol (DTT) in die Durchstechflasche, um die Lipidoxidation zu verhindern. Arbeiten Sie schnell, da die Verdunstung von Chloroform die Konzentration des Lipids verändert.
- Übertragen Sie das verbleibende Lipid in ein separates Glasfläschchen und setzen Sie es mit einer PFTE-Septa ein. 2 mg DVB-T in die Durchstechflasche geben, mit Parafilm umwickeln und bei -20 °C lagern, um eine Lipidoxidation zu verhindern. Versuchen Sie, die Lipide innerhalb von 3 Monaten nach dem Transfer in die Fläschchen zu verwenden. Um eine mögliche Kontamination der Chloroform-Stämme durch Markerabfluss zu vermeiden, übertragen Sie die Aufkleber von den Originalampullen auf die Glasfläschchen und etikettieren Sie sie nicht mit Marker.
- Verdampfen Sie Chloroform unter einem sehr sanften Stickstoffstrom, während Sie das Glasfläschchen kontinuierlich von Hand in einem Abzug drehen, der im Wesentlichen als manueller Rotovap fungiert. Drehen Sie das Fläschchen mit einer konstanten Geschwindigkeit (20-40 U/min) von Hand, um die Lipide in Bewegung zu halten. Ziel ist es, das gesamte Chloroform zu verdampfen und eine gleichmäßige Lipidschicht über das gesamte Glasfläschchen zu erhalten.
Vorsicht: Chloroform ist neurotoxisch, und dieser Schritt sollte im Abzug durchgeführt werden.
- Befestigen Sie eine frische Pasteur-Pipette an der Stickstofftube. Lassen Sie keines der Lipide aus der Durchstechflasche oder auf die Pasteur-Pipette spritzen. Richten Sie die Spitze auf den Boden des Fläschchens, so dass die Luft vom Boden abprallt und die Lipide in Richtung Mitte des Fläschchens nach oben drückt. Erhalten Sie eine gleichmäßige Beschichtung über das gesamte Fläschchen und vermeiden Sie gleichzeitig Ansammlungen in den Ecken oder an der Kappe. Dieser gesamte Vorgang dauert ca. 5 Minuten.
- Wenn die Mischung zu einer "Kügelchen" aus Lipiden verdickt, führen Sie sie in die Mitte des Fläschchens, indem Sie den Winkel des Fläschchens ändern. Sobald die Kugel kleiner wird, drehen Sie den Stickstoffstrom leicht nach oben, um die Kugel zu dispergieren, und stellen Sie sicher, dass keines der Lipide aus dem Fläschchen ausbläst
.
- Entfernen Sie das restliche Chloroform unter Vakuum.
- Stellen Sie das Glasfläschchen 1 Stunde lang auf eine Hausvakuum- oder Membranvakuumpumpe, um den Großteil des restlichen Chloroforms zu entfernen. Diese Staubsauger sind im Allgemeinen nicht stark genug, um das gesamte Chloroform zu entfernen, aber sie können kleine Mengen an Lösungsmittel besser vertragen als rotierende Staubsauger.
- Stellen Sie das Fläschchen 12-16 h lang auf ein starkes Vakuum (<1 mTorr), um alle Chloroformreste zu entfernen. Achten Sie darauf, dass die Durchstechflasche während dieses Vorgangs nicht angestoßen wird.
- Resuspendieren Sie die Lipide in 1,25 mL Liposomenpuffer (50 mM HEPES KOH PH 7,5, 15% Glycerin, 1 mM DTT). Da wir mit 25 mg Lipiden begonnen haben, ergibt sich eine Konzentration von 20 mg/ml. Resuspendieren Sie die Lipide vollständig ohne sichtbare Stücke. Wenn sich die Lipide in der Ecke des Fläschchens ansammeln, kann dies ein langwieriger Prozess sein.
- Wirbeln Sie das Fläschchen kräftig ein, bis die Probe milchig glatt ist. Wir stellen fest, dass dieser Prozess etwa 5-10 Minuten dauert, wenn die Chloroform-Verdampfung in der Nacht zuvor ordnungsgemäß durchgeführt wurde.
- Um eine vollständige Resuspension der Lipide zu gewährleisten, drehen Sie sich auf einem Rad bei Raumtemperatur für 3 Stunden bei ~80 U/min. Nehmen Sie das Fläschchen einmal pro Stunde für 1 Minute vom Rad, um eine gleichmäßige Durchmischung zu gewährleisten.
- Übertragen Sie die Lipide vorsichtig in ein sauberes 1,5-ml-Mikrozentrifugenröhrchen. Führen Sie 5 Gefrier-Tau-Zyklen mit flüssigem Stickstoff zum Einfrieren und einem 30 °C heißen Heizblock zum Auftauen durch. Dieser Schritt hilft bei der Umwandlung von mehrlamellären Vesikeln in unilamelläre Vesikel.
- Extrudieren Sie die Lipide.
- Bereiten Sie während der Gefrier-Tau-Zyklen den Mini-Extruder vor. Montieren Sie den Mini-Extruder mit 10 mm Filterstützen und einer Polycarbonat-Membran in der gewünschten Porengröße (wir verwenden 200 nm). Die Größe des Filters beeinflusst die Größe des Liposoms, was sich auf die Konzentration der Proteine auswirkt, die für die Rekonstitution erforderlich sind (Schritt 2.3).
- Stellen Sie den Mini-Extruder auf eine Heizplatte und bringen Sie die Extrudertemperatur auf bis zu 60 °C.
- Ziehen Sie die Lipide in eine gasdichte 1-ml-Glasspritze auf und geben Sie sie vorsichtig in ein Ende des Mini-Extruders. Setzen Sie die leere gasdichte Spritze auf der anderen Seite des Mini-Extruders ein. Lassen Sie die Lipide 5-10 Minuten lang auf die Standtemperatur des Extruders ausgleichen.
- Übertragen Sie die Lipide auf die alternative Spritze, indem Sie den Kolben der gefüllten Spritze vorsichtig drücken. Schieben Sie die Lösung aus der alternativen Spritze in die Originalspritze. Wiederholen Sie diesen Hin- und Her-Vorgang 15 Mal, so dass die Lipide beim 15. Durchgang in der Wechselspritze enden. Überwachen Sie die Lautstärke in jedem Durchgang, um sicherzustellen, dass keine Lecks vorhanden sind.
- Einmalaliquote der Lipide herstellen, in flüssigem Stickstoff schockgefrieren und bei -80 °C lagern. Die Liposomen sind bei -80 °C über mehrere Monate stabil. Für die Rekonstitutionen werden jeweils 10 μl Liposomen benötigt (Schritt 2.3.4), so dass es zweckmäßig ist, 10 μl oder 20 μl Aliquots herzustellen.
2. Rekonstitution von Msp1 und Model TA Protein
- Bereiten Sie den Rekonstitutionspuffer vor: 50 mM HEPES pH 7,5, 200 mM Kaliumacetat, 7 mM Magnesiumacetat, 2 mM DTT, 10 % Saccharose, 0,01 % Natriumazid, 0,2-0,8 % Deoxy Big Chaps (DBC).
- Optimieren Sie die Rekonstitutionsbedingungen für die neue Charge von Liposomen. Die Konzentration von DBC und Biobeads, die für eine optimale Rekonstitution erforderlich sind, variiert je nach verwendeter Charge von Liposomen. Um die Variabilität von Vorbereitung zu Vorbereitung zu begrenzen, verwenden Sie für alle Experimente dieselbe Menge DBC. Wenn Sie viele DBC ändern, wiederholen Sie den Optimierungsprozess.
- Richten Sie eine Reihe von Rekonstitutionen mit unterschiedlichen Konzentrationen von DBC (0,2 % - 0,8 %) und Biobeads (25 mg - 100 mg) ein, jedes Mal, wenn eine neue Charge von Liposomen hergestellt wird. Es ist wichtig, die DBC nicht unter die kritische Mizellenkonzentration (CMC) von ~0,12% fallen zu lassen. Sobald die Bedingungen optimiert sind, empfehlen wir, alle Daten unter den gleichen Bedingungen für die Liposomenvorbereitung und -rekonstitution zu sammeln.
- Ermitteln Sie die Wirksamkeit der verschiedenen Rekonstitutionsbedingungen mit dem in Schritt 3 beschriebenen Extraktionsassay.
- Bereiten Sie Biobeads in einer Endkonzentration von 250 mg/ml vor.
- Wiegen Sie 2,7 g getrocknete Biokügelchen ab und resuspendieren Sie sie in einem 50-ml-Zentrifugenröhrchen mit 100 % Methanol (ca. 45 ml), um die Kügelchen zu befeuchten. Befeuchten Sie die Biokügelchen zunächst mit Methanol, um zu verhindern, dass Luft in den Poren der Kügelchen eingeschlossen wird. Sobald sich das Methanol befindet, halten Sie die Biokügelchen feucht, da die von den Biokügelchen eingeschlossene Luft ihre Fähigkeit zur Aufnahme von Reinigungsmitteln beeinträchtigt.
- Entfernen Sie das Methanol, indem Sie die Kügelchen 8x mit ca. 45 mL Reinstwasser (18,2 mΩ) waschen, im Folgenden als ddH2O bezeichnet. Pelletkügelchen durch Schleudern bei 3.200 x g für 1 Minute. Die Flüssigkeit umfüllen und in ddH2O resuspendieren.
- Nach dem Waschen in 10 ml ddH2O mit 0,02 % Natriumazid resuspendieren und bei 4 °C lagern. Biobeads können mehrere Monate bei 4 °C gelagert werden. Dieser Bestand beträgt 250 mg/ml, da davon ausgegangen wird, dass ~0,2 g während der Waschschritte verloren gehen.
- Berechnen Sie die Größe des Liposoms und die gewünschte Anzahl von Molekülen des TA-Proteins und Msp1 pro Liposom. Dadurch wird die Konzentration von Msp1 und TA-Protein bestimmt, die für die Rekonstitution erforderlich ist.
- Berechnen Sie zunächst die Anzahl der Lipidmoleküle pro unilamellärem Liposom (N insgesamt) mit der Gleichung
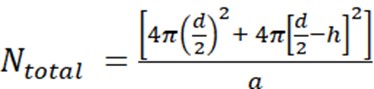
wobei d der Durchmesser des Liposoms, h die Dicke der Doppelschicht und a die Fläche der Lipidkopfgruppe ist.
- Messen Sie den Liposomendurchmesser mit DLS. In unserem Beispiel wurde ein Wert von 70 nm für den Liposomendurchmesser (d) erhalten.
- Verwenden Sie einen Wert von 5 nm für h und 0,71 nm2 für a, was der Kopfgruppengröße für Phosphatidylcholin entspricht. In dieser speziellen Situation beträgt N insgesamt 37.610.
- Berechnen Sie als Nächstes die molare Konzentration des Lipids M Lipid anhand des durchschnittlichen Molekulargewichts der Lipide in der Mischung. In diesem Beispiel beträgt die Konzentration der Lipide 20 mg/ml (Schritt 1.4) und das durchschnittliche Molekulargewicht der Lipide 810 g/mol (Tabelle 1). Daraus ergibt sich ein Wert von 0,0247 M für M Lipid.
- Berechnen Sie als Nächstes die molare Konzentration von Liposomen, MLiposom, mit der Gleichung
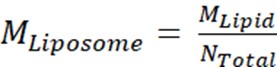
Dabei ist MLipid die molare Konzentration des Lipids aus Schritt 2.3.2 und Ngesamt ist die Gesamtzahl der Lipide pro Liposom, die in Schritt 2.3.1 berechnet wurde. In diesem Beispiel beträgt die Stammkonzentration von 20 mg/ml von Liposomen etwa 660 nM.
- Berechnen Sie die Menge an Msp1 und TA-Protein, die für eine 100-μl-Rekonstitutionsreaktion erforderlich ist.
Anmerkung: Die endgültige Konzentration der Lipide in der Rekonstitution beträgt 2 mg/ml, was einer 10-fachen Verdünnung des Liposomenbestands entspricht. Dies ergibt eine endgültige Liposomenkonzentration von 66 nM. Die Endkonzentration von Msp1 beträgt 792 nM, was durchschnittlich 12 Gesamtkopien (2 funktionelle Hexamere) pro Liposom ergibt. Die Endkonzentration des TA-Proteins beträgt 660 nM, was durchschnittlich 10 Kopien pro Liposom ergibt.
- Mischen Sie in einem PCR-Röhrchen gereinigtes Msp1, TA-Protein und Liposomen in Rekonstitutionspuffer. Die Reihenfolge der Zugabe ist Puffer, Proteine und Liposomen zuletzt. Das Gesamtvolumen beträgt 100 μl. Lassen Sie die Mischung 10 Minuten auf Eis ruhen. Reinigen Sie das Msp1- und TA-Protein.
- Verwenden Sie das gut charakterisierte Modell-TA-Protein His-Flag-Sumo-Sec22 als Positivkontrollsubstrat, wenn Sie den Assay zum ersten Mal etablieren. Dieses Konstrukt verfügt über einen His-Tag für eine einfache Aufreinigung, einen 3x-Flag-Tag für den Nachweis durch Western Blot, eine Sumo-Domäne für eine erhöhte Löslichkeit und die TMD des ER-TA-Proteins Sec22 für die Rekonstitution und Erkennung durch Msp1.
- Stellen Sie sicher, dass Stammlösungen sowohl von Msp1 als auch von dem TA-Protein etwa 100 μM betragen, um die Wirkung von N-Dodecyl β-D-Maltosid (DDM) aus der Proteinreinigung auf die Rekonstitution zu minimieren. Gereinigtes Msp1 besteht aus 20 mM HEPES pH 7,5, 100 mM Natriumchlorid, 0,1 mM Tris(2-carboxyethyl)phosphinhydrochlorid (TCEP), 0,05% DDM, während das gereinigte TA-Protein in 50 mM Tris pH 7,4, 150 mM Natriumchlorid, 10 mM Magnesiumchlorid, 5 mM β-Mercaptoethanol, 10% Glycerin, 0,1% DDM vorliegt. Stammlösungen von etwa 100 μM TA-Protein und Msp1-Monomer stellen sicher, dass diese Komponenten bis < 5 % des endgültigen Rekonstitutionsvolumens ausmachen, was zu einer Verdünnung von DDM unterhalb der CMC führt.
- Geben Sie die gewünschte Menge an Biobeads in die Probe, um das Reinigungsmittel zu entfernen.
- Schneiden Sie die Spitze einer p200-Pipettenspitze auf einen Durchmesser von etwa 1/8Zoll ab, damit die Perlen durch die Spitze passen. Wirbeln Sie das Biobeads-Röhrchen gründlich ein, um eine gleichmäßige Mischung zu erhalten, entfernen Sie schnell den Deckel und pipettieren Sie das Volumen, bevor sich die Biobeads absetzen. Übertragen Sie die Biokügelchen in ein leeres PCR-Röhrchen.
- Wenn die Rekonstitution ihre 10-minütige Inkubation auf Eis beendet hat, verwenden Sie eine ungeschnittene Pipettenspitze, um die gesamte Flüssigkeit von den Biokügelchen zu entfernen. Übertragen Sie dann die 100 μL Rekonstitution in das Röhrchen mit den Biokügelchen. Dies muss schnell erfolgen, damit die Biokügelchen keine Luft einschließen, die dazu führt, dass die Kügelchen schwimmen.
- Lassen Sie die Rekonstitution 16 Stunden lang bei 4 °C bei ~80 U/min auf einem Rad rotieren.
- Entfernen Sie rekonstituiertes Material von Biokügelchen. Schleudern Sie die Biokügelchen schnell in einer Pikofuge, um sie zu pelletieren, und verwenden Sie dann eine ungeschnittene Pipettenspitze, um das rekonstituierte Material in ein sauberes PCR-Röhrchen zu übertragen. Wiederholen Sie diesen Vorgang 1-2 Mal, bis keine Biokügelchen mehr in der Probe vorhanden sind. Bewahren Sie die Rekonstitution auf Eis auf.
- Reinigen Sie das rekonstituierte Material vorab, um alle Proteine zu entfernen, die sich nicht in den Liposomen rekonstituieren konnten.
- Extraktionspuffer vorbereiten: 50 mM HEPES pH 7,5, 200 mM Kaliumacetat, 7 mM Magnesiumacetat, 2 mM DTT, 100 nM Calciumchlorid.
- Äquilibrieren Sie die Glutathion-Spin-Säulen mit Extraction Buffer gemäß den Anweisungen des Herstellers. Dies beinhaltet in der Regel 3 Waschrunden mit 400 μl Puffer und dann eine Zentrifugation bei 700 x g für 2 Minuten bei Raumtemperatur, um den Puffer zu entfernen.
- Geben Sie 5 μM jedes Chaperons (GST-SGTA und GST-Calmodulin) zu dem rekonstituierten Material. Diese Chaperone binden an die TMD aller Proteine, die sich nicht in den Liposomen rekonstituieren konnten. Die Reinigung von Chaperonen wurde bereits beschrieben.
Anmerkung: Diese Chaperone sind im Handel erhältlich, aber wir ziehen es vor, sie im eigenen Haus zu reinigen, um Kosten und Qualität zu kontrollieren. Beide Proteine liegen in 20 mM Tris pH 7,5, 100 mM Natriumchlorid und 0,1 mM TCEP vor und haben eine Stammkonzentration um 160 μM. SGTA erkennt Substrate mit einer stark hydrophoben TMD, während Calmodulin TMDs mit mäßiger Hydrophobie bindet. Zusammen kann dieser Chaperon-Cocktail eine breite Palette von Substraten erkennen.
- Geben Sie 100 μl Extraktionspuffer in das rekonstituierte Material, wodurch das Volumen auf 200 μl ansteigt. Geben Sie diesen in die äquilibrierten Glutathion-Spin-Säulen. Beachten Sie, dass die Glutathion-Spin-Säulen die höchste Probenwiederfindung bieten, wenn das Volumen vor der Clearingphase 200 – 400 μl beträgt.
- Stecken Sie die Spin-Säulen ein und drehen Sie sie 30 Minuten lang bei ~80 U/min bei 4 °C, damit sich die Chaperone an das Harz binden können.
- Die Säulen bei 700 x g 2 Minuten bei Raumtemperatur drehen. Der Durchfluss besteht aus vorgereinigtem Material, das von aggregierten Proteinen befreit ist. Bewahren Sie das Material auf Eis auf und fahren Sie direkt mit dem Extraktionsassay fort.
3. Extraktions-Assay
- Bereiten Sie die Röhrchen für die SDS-PAGE-Analyse vor. Jede Reaktion besteht aus 4 Röhren: INPUT (I), FLOW THROUGH (FT), WASH (W) und ELUTE (E).
- Geben Sie 45 μl ddH2O Probe in das INPUT-Röhrchen, 40 μl ddH2O in das FLOW THROUGH-Röhrchen und 0 μl in die WASH- und ELUTE-Röhrchen.
Anmerkung: Das beste Signal-Rausch-Verhältnis in diesem Assay wird erzielt, wenn die WASH- und ELUTE-Proben im Verhältnis zu den INPUT- und FLOW-THROUGH-Proben 5-fach konzentriert sind. Aufgrund der Verdünnungen während des Assays erfordert dies die Entnahme von 5 μl Probe für die INPUT-Probe, 10 μl der Probe für die FLOW THROUGH-Probe und 50 μl der Probe für die WASH- und ELUTE-Proben.
- Geben Sie 16,6 μl 4x SDS PAGE Loading Buffer in jedes Röhrchen. Das Gesamtvolumen jeder Probe beträgt 50 μl vor SDS PAGE Loading Buffer. Das endgültige Volumen beträgt 66,6 μl (50 μl Probe + 16,6 μl 4x SDS PAGE Loading Buffer).
- Stellen Sie den Extraktionsassay zusammen.
- Bereiten Sie die Extraktionsreaktion vor, die 60 μl vorgeklärte Proteoliposomen, 5 μM GST-SGTA, 5 μM GST-Calmodulin und 2 mM ATP enthält. Kombinieren Sie alle Reagenzien mit Ausnahme von ATP, das zur Einleitung der Reaktion verwendet wird. Mit Extraktionspuffer auf ein Endvolumen von 200 μl bringen.
Anmerkung: Da für jeden Extraktionsassay 60 μl Probe verwendet werden, kann eine Rekonstitution für drei verschiedene Extraktionsassays verwendet werden. Positiv- und Negativkontrollen (+ATP und -ATP) an Material aus derselben Rekonstitution durchführen.
- Vorwarmer Extraktionsassay in einem 30 °C heißen Block für 2 Minuten.
- Starten Sie den Extraktionsassay, indem Sie ATP bis zur Endkonzentration von 2 mM hinzufügen und den Timer starten.
- Drehe dich 5 Sekunden lang in einer Picofuge, um ATP in die Reaktion einzumischen. Inkubieren Sie die Reaktion 30 Minuten lang bei 30 °C.
- Während der Inkubation nehmen Sie 5 μl der Reaktion und geben Sie sie in das INPUT-Röhrchen. Der Zeitpunkt dafür ist flexibel.
- Während dieser Inkubationszeit wird für jede Probe im Extraktionsassay eine Glutathion-Spin-Säule äquilibriert.
- Führen Sie einen Pull-Down-Pulldown an Chaperonen durch, um das extrahierte Material zu isolieren.
- Sobald die 30-minütige Inkubation beendet ist, geben Sie 200 μl Extraktionspuffer in das Röhrchen, um das Gesamtvolumen auf 400 μl zu bringen. Geben Sie es in das äquilibrierte Glutathionharz und lassen Sie es 30 Minuten lang bei 4° C auf dem Rad binden.
- Die Säulen bei 700 x g 2 Minuten bei Raumtemperatur drehen, um den Durchfluss aufzufangen. Nehmen Sie 10 μL für das FLOW THROUGH-Rohr. Diese Probe enthält Substrate, die noch in der Lipiddoppelschicht integriert sind.
- Waschen Sie das Harz zweimal mit 400 μl Extraktionspuffer und verwerfen Sie den Durchfluss. Halten Sie beim dritten Waschen den Durchfluss durch und nehmen Sie 50 μl für das WASH-Röhrchen.
- Bereiten Sie 5 ml Elutionspuffer vor, indem Sie reduziertes Glutathion bis zu einer Endkonzentration von 5 mM im Extraktionspuffer hinzufügen. Bereiten Sie diesen Puffer jedes Mal frisch zu.
- Geben Sie 200 μl Elutionspuffer in die Spin-Säule. 5 Minuten bei Raumtemperatur inkubieren. Bei 700 x g für 2 Minuten bei Raumtemperatur drehen, um zu eluieren. Halten Sie den Durchfluss aufrecht. Wiederholen Sie den Vorgang ein zweites Mal, so dass das Gesamtelutionsvolumen 400 μl beträgt.
- Entnehmen Sie 50 μl Probe aus der Elutionsprobe und geben Sie sie in das ELUTE-Röhrchen.
kg
kg
Uhr
kg
kg
kg
Uhr
kg
kg
kg
kg
kg
kg
kg
kg
kg
kg
kg
kg
| Lipid | Mol % | Mw | Ø MW | μmol in 25 mg | mg in 25 mg | Chlorbestand (mg/ml) | μL für 25 mg |
| PC | 48 % | 770 | 369,6 | 14,82 | 11.41 | 25 | 456,4 |
| Pe | 28 % | 746 | 208,88 | 8,64 | 6,45 | 25 | 258,0 |
| Pi | 10 % | 902 | 90,2 | 3,09 | 2,78 | 10 | 278,5 |
| DOPS | 10 % | 810 | Nr. 81 | 3,09 | 2,50 | 10 | 250,1 |
| TOCL | 4 % | Nr. 1502 | 60,08 | 1,23 | 1,85 | 25 | 74,2 |
| Conc. Corr Durchschnittlich MW | 809.76 |
| μmol in 25 mg | 30.87 |
Tabelle 1: Beispielrechnungen für die Liposomenpräparation. Die Hauptziele dieser Tabelle sind die Berechnung des konzentrationskorrigierten durchschnittlichen Molekulargewichts der Lipidmischung und des Volumens jedes Lipidbestandes, der zur Herstellung der Liposomen benötigt wird. MW und Bestandskonzentration stammen von den Produktetiketten. Lipide und Mol-% werden vom Benutzer gewählt.
