>1. Vorbereitung des Systems
- Design von Plasmiden an der Bindungsstelle
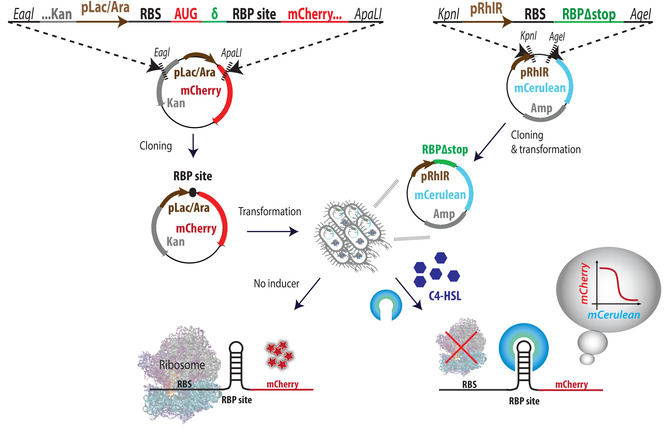
- Entwerfen Sie die Kassette für die Bindungsstelle, wie in Abbildung 1 dargestellt. Jedes Minigen enthält die folgenden Teile (5' bis 3'): Eagl-Restriktionsstelle, ∼40 Basen des 5'-Endes des Kanamycin (Kan)-Resistenzgens, pLac-Ara-Promotor, Ribosomen-Bindungsstelle (RBS), AUG des mCherry-Gens, einen Spacer (δ), eine RBP-Bindungsstelle, 80 Basen des 5'-Endes des mCherry-Gens, und eine ApaLI-Einschränkungsseite.
Anmerkung: Um die Erfolgsrate des Assays zu erhöhen, entwerfen Sie für jede Bindungsstelle drei Kassetten mit Spacern, die aus mindestens einer, zwei und drei Basen bestehen. Weitere Richtlinien finden Sie im Abschnitt Repräsentative Ergebnisse.
- Klonierung von Plasmiden an der Bindungsstelle
- Bestellen Sie die Kassetten an der Bindungsstelle als doppelsträngige DNA-Minigene (dsDNA). Jedes Minigen ist ∼500 bp lang und enthält eine Eagl-Restriktionsstelle und eine ApaLI-Restriktionsstelle an den 5'- bzw. 3'-Enden (siehe Schritt 1.1.1).
Anmerkung: In diesem Experiment wurden Mini-Gene mit der Hälfte des Kanamycin-Gens angeordnet, um das Screening auf positive Kolonien zu erleichtern. Allerdings eignet sich auch hier die Gibson-Assemblierung, wobei in diesem Fall die Bindungsstelle als zwei kürzere komplementäre einzelsträngige DNA-Oligos angeordnet werden kann.
- Verdauen Sie sowohl die Mini-Gene als auch den Zielvektor mit Eagl-HF und ApaLI nach dem Restriktionsprotokoll doppelt und reinigen Sie die Säulen.
- Lilogieren Sie die verdauten Minigene an das Rückgrat an der Bindungsstelle, das den Rest des mCherry-Reportergens, den Terminator und ein Kanamycin-Resistenzgen enthält.
- Wandeln Sie die Ligationslösung in Escherichia coli TOP10-Zellen um.
- Identifizieren Sie positive Transformanten durch Sanger-Sequenzierung.
- Entwerfen Sie einen Primer mit 100 Basen stromaufwärts zum interessierenden Bereich (siehe Tabelle 1 für Primersequenzen).
- Miniprep ein paar Bakterienkolonien.
- Bereiten Sie 5 μl einer 5 mM-Lösung des Primers und 10 μl der DNA in einer Konzentration von 80 ng/μl vor.
- Senden Sie die beiden Lösungen an eine geeignete Einrichtung für die Sanger-Sequenzierung.
- Lagern Sie gereinigte Plasmide bei -20 °C und Bakterienstämme als Glycerinvorräte, beide im 96-Well-Format. Die DNA wird dann für die Transformation in E. coli TOP10-Zellen verwendet, die eines von vier Fusions-RBP-Plasmiden enthalten (siehe Schritt 1.3.5).
- Design und Aufbau des RBP plasmid
HINWEIS: Die Aminosäure- und Nukleotidsequenzen der in dieser Studie verwendeten Hüllproteine sind in Tabelle 2 aufgeführt.
- Ordnen Sie die erforderliche RBP-Sequenz ohne Stoppcodon als individuell geordnetes dsDNA-Minigen ohne Stoppcodon mit Restriktionsstellen an den Enden an (Abbildung 1).
- Klonieren Sie das getestete RBP ohne Stoppcodon unmittelbar hinter einem induzierbaren Promotor und stromaufwärts eines fluoreszierenden Proteins ohne Startcodon (Abbildung 1), ähnlich wie bei den Schritten 1.2.2 bis 1.2.4. Stellen Sie sicher, dass das RBP-Plasmid ein anderes Antibiotikaresistenzgen enthält als das Plasmid an der Bindungsstelle.
- Identifizieren Sie positive Transformanten durch Sanger-Sequenzierung, ähnlich wie in Schritt 1.2.5 (siehe Tabelle 1 für Primersequenzen).
- Wählen Sie einen positiven Transformator und machen Sie ihn chemisch kompetent. Lagern Sie als Glycerin gereinigte Plasmide bei -20 °C und Glycerinbestände von Bakterienstämmen bei -80 °C in 96-Well-Platten.
- Transformieren Sie die Plasmide an der Bindungsstelle (aus Schritt 1.2.6), die in 96-Well-Platten gelagert werden, in chemisch kompetente Bakterienzellen, die bereits ein RBP-mCerulean-Plasmid enthalten. Um Zeit zu sparen, werden die Zellen nicht auf Petrischalen plattiert, sondern mit einer 8-Kanal-Pipette auf 8-Bahnen-Platten plattiert, die Luria-Bertani (LB)-Agar mit relevanten Antibiotika (Kan und Amp) enthalten. Die Völker sollten in 16 Stunden erscheinen.
- Wählen Sie eine einzelne Kolonie für jeden Doppeltransformator aus und züchten Sie über Nacht in LB-Medium mit den entsprechenden Antibiotika (Kan und Amp) und lagern Sie sie als Glycerinvorräte bei -80 °C in 96-Well-Platten.
>2. Aufbau des Experiments
HINWEIS: Das hier vorgestellte Protokoll wurde mit einem Liquid-Handling-Robotersystem in Kombination mit einem Inkubator und einem Plattenleser durchgeführt. Jede Messung wurde für 24 Induktorkonzentrationen durchgeführt, mit zwei Duplikaten für jede Kombination aus Stamm + Induktor. Mit diesem robotischen System wurden Daten für 16 Stämme pro Tag mit 24 Induktorkonzentrationen gesammelt. Ist ein solches Gerät jedoch nicht verfügbar oder es sind weniger Experimente notwendig, können diese mit einer 8-Kanal-Multipipette und einer entsprechenden Anpassung des Protokolls einfach von Hand durchgeführt werden. So wurden beispielsweise vorläufige Ergebnisse für vier Stämme pro Tag mit 12 Induktorkonzentrationen und vier Zeitpunkten auf diese Weise gewonnen.
- Bereiten Sie im Voraus 1 l Bioassay-Puffer (BA) vor, indem Sie 0,5 g Trypton, 0,3 ml Glycerin, 5,8 g NaCl, 50 ml 1 M MgSO4, 1 ml 10x phosphatgepufferte Kochsalzlösung (PBS)-Puffer mit pH 7,4 und 950 ml doppelt destilliertes Wasser (DDW) mischen. Autoklavieren oder sterilisieren Sie den BA-Puffer.
- Züchten Sie die Doppeltransformantenstämme bei 37 °C und 250 U/min unter Schütteln in 1,5 mL LB mit geeigneten Antibiotika (Kanamycin in einer Endkonzentration von 25 μg/ml und Ampicillin in einer Endkonzentration von 100 μg/ml) in 48-Well-Platten über einen Zeitraum von 18 Stunden (über Nacht).
- Treffen Sie morgens die folgenden Vorbereitungen.
- Induktionsplatte. Bereiten Sie in einer sauberen 96-Well-Platte Vertiefungen mit semi-armem Medium (SPM) bestehend aus 95 % BA und 5 % LB26 im Inkubator bei 37 °C vor. Die Anzahl der Wells entspricht der gewünschten Anzahl an Induktorkonzentrationen. Geben Sie C4-HSL in die Vertiefungen in der Induktionsplatte, die die höchste Induktorkonzentration (218 nM) enthält.
- Programmieren Sie den Roboter so, dass er das Medium aus jeder Vertiefung mit der höchsten Konzentration seriell in 23 niedrigere Konzentrationen von 0 bis 218 nM verdünnt. Das Volumen jeder Induktorverdünnung sollte für alle Stämme (einschließlich Duplikate) ausreichend sein.
- Während die Induktorverdünnungen vorbereitet werden, erwärmen Sie 180 μl SPM im Inkubator bei 37 °C in 96-Well-Platten.
- Die Übernachtstämme aus Schritt 2.2 werden durch serielle Verdünnungen um den Faktor 100 verdünnt: Zuerst werden 100 μl Bakterien mit 900 μl SPM in 48-Well-Platten um den Faktor 10 verdünnt, und dann erneut um den Faktor 10 verdünnt, indem 20 μl aus der verdünnten Lösung in 180 μl vorgewärmtes SPM überführt werden. in 96-Well-Platten, die für Fluoreszenzmessungen geeignet sind.
- Geben Sie den verdünnten Induktor aus der Induktorplatte in die 96-Well-Platten mit den verdünnten Stämmen entsprechend den Endkonzentrationen.
- Schütteln Sie die 96-Well-Platten 6 Stunden lang bei 37 °C und messen Sie dabei alle 30 Minuten die optische Dichte bei 595 nm (OD595), mCherry (560 nm/612 nm) und mCerulean (460 nm/510 nm) Fluoreszenz. Messen Sie zu Normalisierungszwecken das Wachstum von SMP ohne Zugabe von Zellen.