>1. Herstellung des Mediums und der Färbelösung
- Bereiten Sie das vollständige Medium vor: Roswell Park Memorial Institute (RPMI) Medium mit 2 mM Glutamin, 100 μm Penicillin/Streptomycin, 50 μM Beta-Mercaptoethanol und 10 % Volumen/Volumen (v/v) fötalem Rinderserum (FBS)
- Prepare Staining Buffer: Phosphatgepufferte Kochsalzlösung ohne Ca2+/Mg2+ (PBS) mit 1 % Gew./Volumen (w/v) Rinderserumalbumin (BSA) und 2 mM Ethylendiamintetraessigsäure-Dinatriumsalz (EDTA)
>2. Behandlung von Mäusen
- Prime 7-8 Wochen alte, weibliche Balb/c-Mäuse durch intramuskuläre (i.m.) Injektion in den Quadrizeps des humanen Immundefizienzvirus (HIV)-1-knebel-exprimierenden-schimpansen-adenoviralen Vektors (ChAd3-gag) mit einer Dosis von 107 Viruspartikeln.
- 1-4 Monate nach dem Priming wird die Maus einmal durch i.g. Injektion von HIV-1-gag-exprimierendem modifiziertem Vaccinia-Ankara-Virus (MVA-gag) mit einer Dosis von 10bis 6 plaquebildenden Einheiten aufgefrischt.
- An Tag 3 nach der Auffrischung opfern Sie die geboosterten Mäuse durch Zervixluxation und analysieren Sie sie parallel zu unbehandelten Mäusen.
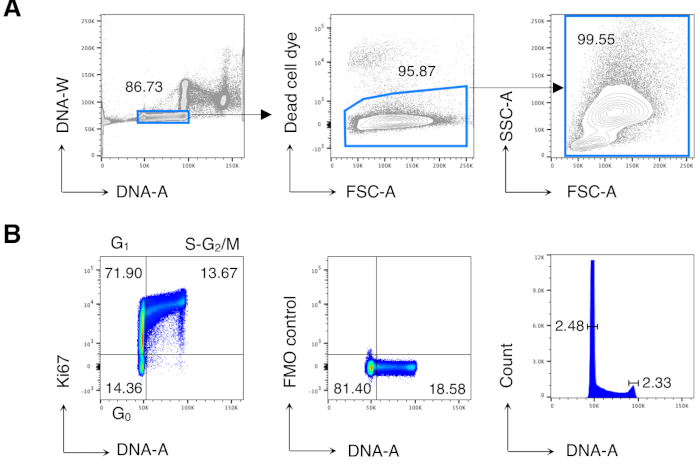
- Entnehmen Sie die Lymphknoten (LNs), die den Quadrizeps (Becken, Kniekehle und Leistenbecken) entwässern, und die Milz von geboosterten und unbehandelten Mäusen. Entnehmen Sie außerdem das Knochenmark (BM) von den beiden Hinterbeinen unbehandelter Mäuse und verwenden Sie dieses BM für die Einstellung von Durchflusszytometern und als Positivkontrolle für die Zellzyklusanalyse (Abbildung 1).
Anmerkung: Generieren Sie ChAd3-gag- und MVA-gag-Vektoren, wie zuvor beschrieben.
>3. Isolierung von drainierendem LN, Milz
- Isolierung von Milz- und LN-Zellen
- Geben Sie 5 ml des vollständigen Mediums in jedes der beiden 15-ml-Röhrchen und halten Sie sie auf Eis, damit die Organe entnommen werden können.
- Opfere eine erwachsene Maus durch eine Gebärmutterhalsluxation.
- Setzen Sie die Maus auf den Rücken und sterilisieren Sie die Hautoberfläche mit 70 % v/v Ethanol.
- Um Leisten-LNs zu sammeln, machen Sie mit einer Schere einen ~1 cm langen Schnitt am Bauch und dehnen Sie den Schnitt mit der Pinzette.
- Visualisieren Sie leistende LNs auf der Innenseite der Haut und entnehmen Sie sie mit der Pinzette. Legen Sie die Leisten-LNs in eines der beiden 15-ml-Röhrchen, die in Schritt 3.1.1 vorbereitet wurden.
- Um die Milz zu sammeln, machen Sie mit einer Schere einen Bauchhautschnitt und entfernen Sie die Milz. Nachdem Sie das umgebende Bindegewebe durchtrennt haben, legen Sie die Milz in das zweite 15-ml-Röhrchen, das in Schritt 3.1.1 vorbereitet wurde.
- Um Becken-LNs zu sammeln, schieben Sie den Darm zur Seite und visualisieren Sie die LNs des Beckens in der Nähe der unteren Hohlvene und sammeln Sie sie dann mit der Pinzette. Platzieren Sie die LNs des Beckens in derselben Röhre, die die Leisten-LNs enthält.
Anmerkung: Um genügend LN-Zellen für die Färbung zu erhalten (siehe Abschnitt 4), ist es oft notwendig, LNs für Kniekehle, Leisten- und Beckenkehle aus einer Maus zu poolen. Diese LNs entleeren alle den Quadrizeps (die Stelle, an der i.m. geimpft wird). Dieses Protokoll verwendet nur eine 15-ml-Röhre mit gepoolten LNs.
- Um Kniekehle-LNs zu sammeln, fassen Sie die Haut der Hinterbeine und ziehen Sie sie sanft nach unten, um die Muskeln freizulegen. Führen Sie dann die Pinzette zwischen die Muskeln unter dem Kniegelenk ein und sammeln Sie die Kniekehle-LNs. Legen Sie die Kniekehle-LNs in dieselbe Röhre, die die Leisten- und Becken-LNs enthält.
Anmerkung: Siehe Hinweis nach 3.1.7.
- Geben Sie die Milz in ein 70-μm-Zellsieb in einer 60-mm-Kulturschale, die mit 5 mL vollständigem Medium gefüllt ist. Mit einem 5-ml-Spritzenkolben das Organ vorsichtig zerdrücken, bis es vollständig disaggregiert ist.
- Entfernen Sie das Sieb und geben Sie die Zellsuspension in ein sauberes 15-ml-Röhrchen.
- Geben Sie 5 ml vollständiges Medium in die Kulturschale und waschen Sie die Schale und das Sieb sorgfältig, um sicherzustellen, dass alle Zellen zurückgewonnen wurden. Den Rest der Milzzellsuspension in das 15-ml-Röhrchen geben.
- Bereiten Sie für die gepoolten LN für das Inguinal, das Beckenliakum und die Kniekehle eine einzellige Suspension nach einem ähnlichen Verfahren wie in den Schritten 3.1.9 bis 3.1.11 für die Milz vor.
- Die Zellen werden bei 400 × g für 10 min bei 4 °C zentrifugiert. Der Überstand wird verworfen und die Zellpellets werden in PBS resuspendiert.
- Zählen Sie die Zellen mit einer Neubauer-Kammer unter Verwendung von Lysionspuffer für rote Blutkörperchen und 0,04 % v/v Trypanblau in PBS.
>4. Verfärbung der Milz, LN
- Unterteilung der zu färbenden Zellproben in 3 Untergruppen: Zellproben für die Kompensation, einschließlich BM-Zellen von unbehandelten Mäusen, die nur mit Hoechst 33342 (im Folgenden als Hoechst bezeichnet) gefärbt werden sollen, und Milzzellen von unbehandelten Mäusen, die zur Herstellung einer Mischung aus toten/lebenden Zellen für die Kompensation von Farbstoffen für tote Zellen verwendet werden; Positivkontrolle für die Zellzyklusanalyse, bestehend aus einer BM-Probe von unbehandelten Mäusen; und Versuchsproben mit Milz- und LN-Proben von unbehandelten und geimpften Mäusen.
Anmerkung: Stellen Sie sicher, dass genügend Milz- und LN-Zellen für die Analyse einer ausreichenden Anzahl von gagspezifischen CD8-T-Zellen vorhanden sind. Es ist häufig notwendig, gepoolte Milzzellen und gepoolte LN-Zellen von 3 geimpften Mäusen zu verwenden und zwei oder mehr identische Proben von gepoolten Zellen zu färben, die jeweils 3 × 10⁶ Zellen enthalten. Identische Proben werden im Schritt der Hoechst-Färbung zusammengeführt. Färben Sie auf ähnliche Weise gepoolte Milzzellen und LN-Zellen von 3 unbehandelten Mäusen und führen Sie am Ende identische Proben zusammen. Stellen Sie eine ungefärbte Probe von Milzzellen einer unbehandelten Maus beiseite, um sie für die Einrichtung des Instruments und der Kompensation zu verwenden.
- Bereiten Sie eine Mischung aus toten/lebenden Zellen für die Kompensation von Farbstoffen für tote Zellen vor (diese Mischung von Zellen wird nur mit dem Farbstoff für tote Zellen gefärbt).
- Ein Wasserbad auf 65 °C erhitzen.
- Nehmen Sie ein Aliquot von Milzzellen (~3 × 10⁶).
- Übertragen Sie die Zellsuspension in ein Mikrofugenröhrchen, legen Sie sie für 5 min in das Wasserbad bei 65 °C und legen Sie sie dann sofort für 10 min auf Eis.
- Mischen Sie die hitzeabgetöteten Zellen mit lebenden Milzzellen (~3 × 10⁶) im Verhältnis 1:1 und geben Sie die Hälfte der Mischung auf eine 96 Vertiefung runde Bodenplatte (~3 × 10⁶ Zellen/Vertiefung für die Kontrolle der Totzellenfärbung).
- Färbung toter Zellen von experimentellen Proben, Positivkontrolle für die Zellzyklusanalyse und Mischung aus toten/lebenden Zellen
- Milz-, LN-, BM-Zellen (3 × 10⁶ Zellen/Well) und die Mischung aus toten/lebenden Zellen (Abschnitt 4.2) werden gemäß dem Färbeschema (Schritt 4.1) in eine 96-Well-Platte mit rundem Boden überführt und 3 min lang bei 400 × g bei 4 °C zentrifugiert.
- Resuspendieren Sie jedes Zellpellet in 50 μl totem Zellfarbstoff, verdünnt in PBS, und resuspendieren Sie es sofort, indem Sie 3 Mal auf und ab pipettieren.
- 30 min bei 4 °C vor Licht geschützt inkubieren.
- Waschen Sie die Zellen 2 Mal mit Färbepuffer; das erste Mal mit 200 μL und das zweite Mal mit 250 μL. Für jeden Waschgang zentrifugieren Sie die Platte bei 400 × g für 3 min bei 4 °C.
- Entsorgen Sie den Überstand und suspendieren Sie das Zellpellet in 20 μl PBS.
- Membranzellfärbung mit MHC-Peptid-Multimeren und monoklonalen Antikörpern (mAbs).
- Bereiten Sie unter Berücksichtigung der erforderlichen Volumina gemäß dem Färbeschema (Durchflusszytometer-Einstellungen, Tabelle 1) die folgenden Reagenzien vor:
- mAb 2.4G2 wird in dem Färbepuffer entsprechend der geeigneten Verdünnung verdünnt (siehe Materialtabelle); für jede zu färbende Probe sind 10 μl dieser Verdünnung zu verwenden.
HINWEIS: 2.4G2 mAb blockiert die nicht-antigenspezifische Bindung von Immunglobulinen an die FcγIII- und FcγII-Rezeptoren.
- Das mit H-2k(d) AMQMLKETI als Allophycocyanin (APC) markierte Tetramer (Tetr-gag) wird im Färbepuffer verdünnt, um die geeignete Verdünnung zu erhalten (siehe Materialtabelle); für jede zu färbende Probe sind 20 μl dieser Verdünnung zu verwenden.
- Die Antikörpermischung wird durch Verdünnung der mAbs im Färbepuffer entsprechend der geeigneten Verdünnung (siehe Materialtabelle) hergestellt, die zuvor in Titrationsexperimenten bestimmt wurde; für jede zu färbende Probe werden 20 μl dieser Antikörpermischung verwendet.
Anmerkung: Hier wurden das anti-CD3e-Peridinin-Chlorophyllprotein (PerCP-Cy5.5) (Klon 145-2C11), das anti-CD8a-Brillantultraviolett (BUV805) (Klon 53-6.7) und das anti-CD62L-Phycoerythrin Cyanin7 (PECy7) (Klon MEL-14) verwendet.
- 10 μl des zuvor verdünnten 2.4G2 mAb (Schritt 4.4.1.1) zugeben und 10 min bei 4 °C lichtgeschützt inkubieren.
- 20 μl des zuvor verdünnten Tetr-gags APC (Schritt 4.4.1.2) und 10 μl H-2k(d)-AMQMLKETI Phycoerythrin (PE)-Pentamer (Pent-Gag) zugeben. 15 min bei 4 °C lichtgeschützt inkubieren.
- 20 μl des zuvor hergestellten Antikörpermixes (Schritt 4.4.1.3) zugeben und 15 min bei 4 °C lichtgeschützt inkubieren.
Anmerkung: Daher beträgt das endgültige Volumen 80 μl pro Vertiefung (Schritt 4.3.5, Schritte 4.4.2 bis 4.4.4).
- Waschen Sie die Zellen mit 200 μl Färbepuffer. Bei 400 × g 5 min bei 4 °C zentrifugieren.
- Resuspendieren Sie das Zellpellet in 250 μl Färbepuffer und überführen Sie die Zellsuspension in 5 ml-Röhrchen. Geben Sie 1 ml Färbepuffer in das Röhrchen und zentrifugieren Sie bei 400 × g für 5 min bei 4 °C.
- Das Aliquot von BM-Zellen (3 × 10⁶ Zellen) (siehe Liste der Zellproben, Abschnitt 4.1) wird zur Kompensation des Hoechst-Kanals verwendet (Hoechst 33342 wird durch einen ultravioletten Laser angeregt (Einstellungen des Durchflusszytometers (Tabelle 2)), und die Zellsuspension in ein 5-ml-Röhrchen überführt. Geben Sie 1 ml Färbepuffer in das Röhrchen und zentrifugieren Sie 400 × g für 5 min bei 4 °C.
>5. Fixierung/Permeabilisierung
- Bereiten Sie einen frischen Fixierungs-/Permeabilisierungspuffer vor, indem Sie 1 Teil des Fixierungs-/Permeabilisierungskonzentrats mit 3 Teilen Fixierungs-/Permeabilisierungsverdünnungsmittel gemäß den Anweisungen des Herstellers verdünnen.
- Entsorgen Sie den Überstand und pulsieren Sie die Proben, um das Pellet vollständig zu disaggregieren.
- Geben Sie 1 ml des frisch zubereiteten Fixierungs-/Permeabilisierungspuffers in jedes Röhrchen, einschließlich eines Röhrchens mit ungefärbten Milzzellen (3 x 10⁶, siehe Liste der Zellproben, Abschnitt 4.1), und wirbeln Sie es auf.
- 16 h bei 4 °C inkubieren.
Anmerkung: Das Protokoll kann hier pausiert werden.
>6. Intrazelluläre Färbung
- Ki67-Färbung
- Bereiten Sie frischen Permeabilisierungspuffer 1x vor, indem Sie den Permeabilisierungspuffer 10x mit destilliertem Wasser gemäß den Anweisungen des Herstellers verdünnen. Vor der Verwendung muss der Permeabilisierungspuffer 1x durch einen 0,45 μm Filter filtriert werden, um Aggregate zu eliminieren.
- Verdünnen Sie mAb Ki67 Fluorescein-Isothiocyanat (FITC) (Klon SolA15) in Permeabilisierungspuffer 1x (siehe Materialtabelle), wie zuvor in Titrationsexperimenten bestimmt (Endvolumen von 100 μl pro Probe).
- Geben Sie 1x 3 ml Permeabilisierungspuffer in jedes Röhrchen und zentrifugieren Sie 5 Minuten lang bei Raumtemperatur (RT) bei 400 × g.
- Den Überstand verwerfen und Schritt 6.1.3 wiederholen.
- Der Überstand wird verworfen und das Zellpellet in 100 μl zuvor verdünntem mAb Ki67 FITC resuspendiert (Schritt 6.1.2).
- 30 min bei RT lichtgeschützt inkubieren.
- Waschen Sie die Zellen 2 mal mit 4 mL Permeabilisierungspuffer 1x. Für jeden Waschgang bei 400 × g für 5 min bei RT zentrifugieren.
- Resuspendieren Sie das Zellpellet in PBS unter Berücksichtigung der folgenden Volumina: 350 μl PBS für die Proben, die direkt am Durchflusszytometer entnommen werden sollen; 250 μl PBS für die Proben, die kurz vor der Durchflusszytometrie mit Hoechst inkubiert werden sollen (Abschnitt 6.2).
- DNA-Färbung
- Jede Probe wird um 250 μl 4 μg/ml Hoechst in PBS ergänzt (die Endkonzentration von Hoechst beträgt 2 μg/ml).
HINWEIS: Falls zwei oder mehr identische Proben von 250 μl in PBS hergestellt wurden, fügen Sie diese in diesem Schritt zusammen und fügen Sie ein gleiches Volumen von 4 μg/ml Hoechst-Lösung in PBS hinzu (die Endkonzentration von Hoechst beträgt 2 μg/ml). Die Anzahl der Zellen hat einen großen Einfluss auf den Schritt der DNA-Färbung. Verwenden Sie in jeder Probe dieselbe Zellnummer. Beachten Sie, dass bereits eine leicht reduzierte Zellzahl (z. B. aufgrund von Zellverlust in vorangegangenen Waschschritten) zu einer höheren Hoechst-Bindung an die DNA und einer höheren Hoechst-Intensität führt.
- 15 min bei RT lichtgeschützt inkubieren.
- Die Proben werden bei 400 × g für 5 min bei RT zentrifugiert.
- Resuspendieren Sie das Zellpellet in 350 μl PBS.
>7. Vorbereitung von Kompensationsperlenproben
- 5 μl des Antikörpers werden durch geeignete Verdünnung von mAb im Färbepuffer hergestellt.
Anmerkung: Für jeden im Versuch verwendeten Fluorochrom-konjugierten mAb ist die entsprechende Kompensationsbead-Probe vorzubereiten.
- Vortex Negative Control und Anti-Rat/Hamster Ig,κ Comp Beads vor dem Gebrauch.
- Für jede Probe ist ein Tropfen (~20 μl) Negativkontroll-CompBeads und ein Tropfen Anti-Ratten-/Hamster-Ig,k CompBeads zuzuführen.
- 5 μl des vorverdünnten Antikörpers (Schritt 7.1) in das Röhrchen geben und auf und ab pipettieren.
- 15 min bei 4 °C lichtgeschützt inkubieren.
- Waschen Sie die Proben mit 2 mL Färbepuffer. Bei 400 × g 5 min bei 4 °C zentrifugieren.
- Entsorgen Sie den Überstand und resuspendieren Sie das Pellet, indem Sie 500 μl PBS in jedes Röhrchen und jeden Wirbel geben.
>8. Instrumenten- und Kompensationsaufbau und experimentelle Probenentnahme am Durchflusszytometer
HINWEIS: Siehe Durchflusszytometer-Einstellungen (Tabelle 2) für die Zytometerkonfiguration.
- Allgemeine Instrumenten- und Kompensationseinrichtung
- Öffnen Sie die Software für die Probenaufnahme (siehe Materialtabelle), und erstellen Sie ein neues Experiment, indem Sie im Menüband des Arbeitsbereichs auf Neues Experiment klicken und Neues leeres Experiment auswählen.
- Doppelklicken Sie auf das erstellte Experiment, um es zu öffnen.
- Klicken Sie im Fenster "Zytometer-Einstellungen" auf "Parameter" und wählen Sie alle Kanäle (z. B. PE, APC usw.) aus, die im Färbepanel verwendet werden, einschließlich der Parameter "Forward Scatter" (FSC) und "Side Scatter" (SSC).
- Wählen Sie die lineare Skala als Hoechst-Parameter aus, indem Sie die logarithmische Skala deaktivieren, und überprüfen Sie die Breite (W) des Spannungsimpulses für FCS, SSC und Hoechst.
Anmerkung: Alle Parameter werden standardmäßig in logarithmischer (logarithmischer) Skala angezeigt, mit Ausnahme von FSC und SSC, die in linearer Skala angegeben sind. Alle Parameter werden durch die Fläche (A) und die Höhe (H) des Spannungsimpulses analysiert.
- Erstellen Sie auf dem globalen Arbeitsblatt ein Punktdiagramm mit FSC-A auf der X-Achse und SSC-A auf der Y-Achse.
- Führen Sie die ungefärbte Milzprobe aus, indem Sie im Erfassungs-Dashboard auf Daten erfassen klicken.
- Legen Sie die entsprechenden FSC- und SSC-Einstellungen fest, um die Zellen zu visualisieren, indem Sie die Spannungswerte im Abschnitt Parameter ändern, und erstellen Sie ein Gate, um alle Zellen auszuwählen, die im FSC-A/SSC-A-Punktdiagramm angezeigt werden, indem Sie auf Polygon-Gate in der Arbeitsbereichssymbolleiste des globalen Arbeitsblatts klicken.
- Zeigen Sie die Gated Cells in Histogrammen mit jedem Fluoreszenzparameter auf der x-Achse an.
- Führen Sie ungefärbte und vollständig gefärbte Milzproben durch, um den Fluoreszenzdetektor (PMT) so einzustellen, dass für jeden Fluoreszenzparameter eine klare Trennung zwischen negativen und positiven Signalen der gefärbten Zellen erreicht wird.
- Um die Vergütungseinrichtung durchzuführen, klicken Sie im Menüband des Arbeitsbereichs auf Experiment, und wählen Sie im Abschnitt Vergütungseinrichtung die Option Vergütungssteuerungen erstellen aus. Deaktivieren Sie Include Unstained Control Tube/Well und klicken Sie auf OK.
Anmerkung: Dieser Vorgang führt zur Erstellung einer Probe mit dem Namen "Kompensationssteuerung" und eines normalen Arbeitsblatts, das mehrere Blätter enthält, die jedem ausgewählten Parameter entsprechen.
- Führen Sie eine Probe von Kompensationsperlen durch (siehe Abschnitt 6). Legen Sie die entsprechenden FSC- und SSC-Einstellungen fest, um die Kügelchen zu visualisieren, indem Sie die Spannungswerte und den Erfassungsschwellenwert von 5.000 für FSC-Parameter im Cytometer-Fenster ändern.
- Passen Sie das P1-Gate an der Perlenpopulation an, und überprüfen Sie, ob sowohl der positive als auch der negative Peak auf der x-Achse sichtbar sind. Wiederholen Sie diesen Vorgang für jede Kompensationsraupenprobe und zeichnen Sie schließlich jede Probendatei auf, indem Sie im Erfassungs-Dashboard auf Daten aufzeichnen klicken (zeichnen Sie mindestens 5.000 Ereignisse für jede Probe auf).
- Stellen Sie für jedes aufgenommene Bead-Sample die Gates P2 und P3 auf die positiven bzw. negativen Peaks ein.
- Führen Sie die Zellproben zur Kompensation durch (siehe Schritte 4.2 und 4.4.7 sowie Abschnitte 5 und 6). Ändern Sie die FSC- und SSC-Spannungen und den Schwellenwert, um die Zellen zu visualisieren, passen Sie das P1-Gate an und zeichnen Sie schließlich jede Sample-Datei auf (zeichnen Sie mindestens 10.000 Ereignisse auf). Setzen Sie die Gates P2 und P3 auf die positiven bzw. negativen Peaks.
Anmerkung: Für die Kompensation des Hoechst-Kanals verwenden Sie G0/G1 als negativen Peak (P3) und G2/M als positiven Peak (P2).
- Klicken Sie im Menüband des Arbeitsbereichs auf Experimentieren und wählen Sie im Abschnitt Vergütungseinrichtung die Option Vergütung berechnen aus.
- Benennen Sie die erstellte Kompensationseinstellung, verknüpfen Sie sie, und speichern Sie sie im aktuellen Experiment.
- Experimentelle Probenentnahme
- Öffnen Sie eine Probe, indem Sie in der Symbolleiste des Browsers auf Neue Probe klicken, und erstellen Sie die Anschnittstrategie im globalen Arbeitsblatt.
Anmerkung: Die Gating-Strategie der Probenentnahme ähnelt der der Probenanalyse, die in Abbildung 2 und Abschnitt 9 beschrieben ist.
- Zeigt alle Ereignispopulationen in einem Histogramm mit CD3-A auf der x-Achse an. Erstellen Sie ein Intervall-Gate, um nur die CD3+-Zellen auszuwählen.
- Wählen Sie im Erfassungs-Dashboard für LN-Proben die Option Storage Gate als Alle Ereignisse und für Milzproben entweder Alle Ereignisse oder CD3+-Zellen aus.
- Führen Sie die experimentellen Proben mit niedriger Geschwindigkeit aus und zeichnen Sie schließlich alle Dateien auf, wobei Sie sicherstellen, dass mindestens 100-200 antigenspezifische CD8-T-Zellen für jede Probe der geimpften Mäuse entnommen werden.
Anmerkung: Die Dateigröße von experimentellen Proben ist in der Regel groß (30-120 MB), insbesondere wenn die Häufigkeit von antigenspezifischen CD8-T-Zellen gering ist. Daher müssen große Mengen an Ereignissen (> 1 × 10⁶) gesammelt werden, um mindestens 100-200 antigenspezifische CD8-T-Zellen zu erfassen. Große Dateien können den nachfolgenden Datenanalyseprozess verlangsamen. Die Erfassung von nur CD3+-Zellen in Milzproben (siehe Schritt 8.2.2 oben) ist hilfreich, um die Dateigröße kleiner zu halten.
- Führen Sie die Positivkontrolle für die Zellzyklusanalyse durch und zeichnen Sie sie auf, d. h. BM-Probe von unbehandelten Mäusen.
>9. Datenanalyse
- Öffnen Sie die Software (siehe Materialtabelle) und erstellen Sie verschiedene Gruppen, die den verschiedenen zu analysierenden Organen entsprechen, indem Sie im Menüband des Arbeitsbereichs auf Gruppe erstellen klicken (d.h. Gruppe erstellen "a-LNs"; "b-Milz"; "c-BM").
Anmerkung: Neu erstellte Gruppen werden in der Gruppenliste angezeigt, während die Gruppe "Vergütung" automatisch von der Software generiert wird.
- Öffnen Sie das Fenster Gruppe ändern, indem Sie auf den Gruppennamen doppelklicken, und überprüfen Sie, ob die neu erstellten Gruppen synchronisiert sind. Wenn nicht, setzen Sie ein Häkchen bei der Funktion Synchronisiert.
- Ziehen Sie jede .fcs-Datei in die entsprechende Gruppe.
- Erstellen Sie die Gating-Strategie, beginnend mit der Gruppe "a-LNs".
- Doppelklicken Sie auf die vollständig gefärbte Probe in der Gruppe, um das Diagrammfenster zu öffnen. Die x- und y-Achse sind wie in den fcs-Dateien beschriftet (siehe Einstellungen für Durchflusszytometer, Tabelle 2).
- Zeigen Sie die Gesamtzahl der für diese Stichprobe erfassten Ereignisse in einem Punktdiagramm mit DNA-A auf der x-Achse und DNA-W auf der y-Achse an.
- Wählen Sie nur die einzelne Zellpopulation aus, indem Sie im Abschnitt mit dem Gating-Tool des Diagrammfensters auf Rechteck klicken.
Anmerkung: Einzelne Zellen haben DNA-A-Werte wie folgt: 2N (niedrig): zwischen 2N und 4N (intermediär) oder gleich 4N (hoch), während die DNA-W-Werte für alle identisch sind (Schritt 1 in Abbildung 2).
- Doppelklicken Sie in die Mitte des rechteckigen Tors, um einzelne Zellen in einem Punktdiagramm mit dem FSC-A-Parameter auf der x-Achse und dem Farbstoff für tote Zellen auf der y-Achse anzuzeigen.
- Wählen Sie nur die lebende Zellenpopulation aus, indem Sie im Abschnitt mit dem Gating-Tool des Diagrammfensters auf Polygon klicken. Lebende Zellen sind negativ für den Farbstoff der toten Zellen (Schritt 2 in Abbildung 2).
- Doppelklicken Sie in die Mitte des Polygongatters, um die Zellen in einem Punktdiagramm mit dem Parameter FSC-A auf der x-Achse und dem SSC-A-Parameter auf der y-Achse anzuzeigen.
- Klicken Sie auf Rechteck und erstellen Sie ein "entspanntes" Tor, um alle einzelnen lebenden Zellen in diesem Diagramm einzuschließen (Schritt 3 in Abbildung 2).
- Doppelklicken Sie in die Mitte des "entspannten" Tors, um die Zellen in einem Punktdiagramm mit CD3 auf der x-Achse und CD8 auf der y-Achse anzuzeigen.
- Wählen Sie die Zellen CD3+CD8+ aus, indem Sie auf Polygon klicken (Schritt 4 in Abbildung 2).
- Doppelklicken Sie in die Mitte des CD3+CD8+-Gatters, um die Zellen in einem Punktdiagramm mit Tetr-Gag auf der x-Achse und Pent-Gag auf der y-Achse anzuzeigen.
- Wählen Sie die antigenspezifischen CD8-T-Zellen (positiv sowohl für Tetr-gag als auch für Pent-gag) aus, indem Sie auf Polygon klicken (Schritt 5 in Abbildung 2).
- Doppelklicken Sie in die Mitte des Gag-spezifischen Gates, um die Zellen in einem Punktdiagramm mit DNA-A auf der x-Achse und Ki67 auf der y-Achse anzuzeigen (Abbildung 3).
- Wählen Sie die Zellen in den verschiedenen Zellzyklusphasen aus, indem Sie im Abschnitt "Gating-Tool" des Diagrammfensters auf Quad klicken.
Anmerkung: Zellen in der G0-Phase sind niedrige Ki67neg-DNA-Zellen (unterer linker Quadrant); Zellen in G1 sind Ki67pos-DNA niedrig (oberer linker Quadrant); Zellen in S-G2/M sind Ki67pos-DNA intermediär/hoch (oberer rechter Quadrant) (Abbildung 3).
- Kopieren Sie die in einem Sample erstellte Gating-Strategie in die entsprechende Gruppe, um die Gates auf alle Samples der Gruppe anzuwenden.
- Wiederholen Sie die Schritte 9.5 bis 9.18 für die "a-LN Gruppe".
- Prüfen Sie, ob alle Gates für jede Probe der "B-Milz"-Gruppe geeignet sind. Um den Zellzyklus zwischen den BM-Zellen zu analysieren (Positivkontrolle), klicken Sie in die Mitte des "entspannten" Gates, um die Zellen in einem Punktdiagramm mit DNA-A auf der x-Achse und Ki67 auf der y-Achse anzuzeigen.
- Überprüfen Sie, ob alle Gates für jede Probe der 3 Gruppen geeignet sind (d. h. für Zellen aus Milz, LN und BM).
Anmerkung: Das Einzelzellpopulationsgatter (Schritt 9.7) und das Quad-Gatter für den Zellzyklus (Schritt 9.17) können in verschiedenen Proben unterschiedliche Torkoordinaten aufweisen, hauptsächlich aufgrund der möglicherweise geringfügigen Unterschiede in der Hoechst-Farbstoffintensität zwischen den Proben (Abschnitt 6.2). Aus diesem Grund kann es notwendig sein, das Einzelzellpopulations-Gate und die Quad-Gates für den Zellzyklus in jeder Probe zu modifizieren. Dies geschieht wie folgt: Doppelklicken Sie auf den Gruppennamen und entfernen Sie die Synchronisierung aus den Gruppeneigenschaften. Dieser Vorgang ermöglicht die Modifikation der Gates in einer Probe, ohne dass die gleichen Gatter in allen anderen Proben der Gruppe geändert werden müssen. Ändern Sie nach dem Entfernen der Synchronisation die Gatter bei Bedarf.
- Um die Ergebnisse dieser Analyse zu visualisieren, klicken Sie auf Layout-Editor im Menüband des Arbeitsbereichs, um ihn zu öffnen. Ziehen Sie jedes Tor der Gating-Strategie im Beispielfenster in den Layout-Editor, und platzieren Sie die Plots entsprechend der Reihenfolge der Gating-Strategie. Ändern Sie ggf. den Diagrammtyp, indem Sie auf das entsprechende Diagramm im Layout doppelklicken und den entsprechenden Typ im Fenster Diagrammdefinition auswählen.
- Klicken Sie auf die Funktionen Gruppieren und iterieren nach im Layout-Menüband, um die in den einzelnen Organen erzielten Ergebnisse zu visualisieren und verschiedene Samples zu vergleichen.
Tabelle 1: Einstellungen für Durchflusszytometer.
| Probe | Antikörper-Panel | | | | | | |
| Vollständig gebeizt | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | PE mit Pent-Knebel |
| Ki67 FMO | | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | PE mit Pent-Knebel |
| Tetr-gag APC FMO | Ki67 FITC | CD3 PercpCy5.5 | | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | PE mit Pent-Knebel |
| Pent-Knebel PE FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | |
| CD8 FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | | PE mit Pent-Knebel |
| CD3 FMO | Ki67 FITC | | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | PE mit Pent-Knebel |
| Fixierbarer Viabilitätsfarbstoff FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | | Hoechst 33342 | CD8 BUV805 | PE mit Pent-Knebel |
| Hoechst 33342 FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | | CD8 BUV805 | PE mit Pent-Knebel |
Tabelle 2: Einstellungen für Durchflusszytometer.
| Instrument | BD LSR Fortessa |
| Laser | Blau 488nm | Rot 639nm | UV 355nm | Gelb/Grün 561nm |
| Bandpass-Filter | Nr. 530/30 | 710/50 | Nr. 670/14 | 780/60 | Nr. 530/30 | Nr. 820/60 | Nr. 585/15 | 780/60 |
| Langpass-Filter | 505LP | 685LP | | 750LP | 505LP | 770LP | | 750LP |
| Verwendete Fluorochrome/Farbstoffe | FITC | PERCPCY5.5 | Apc | eFluor 780 | Hoechst 33342 | BUV805 | Pe | PECY7 |
| Entsprechender Name in fcs-Dateien | Alexa Fluor 488 | PERCPCY5.5 | Apc | APC-H7 | Hoechst-Rot | BUV737 | Pe | PECY7 |