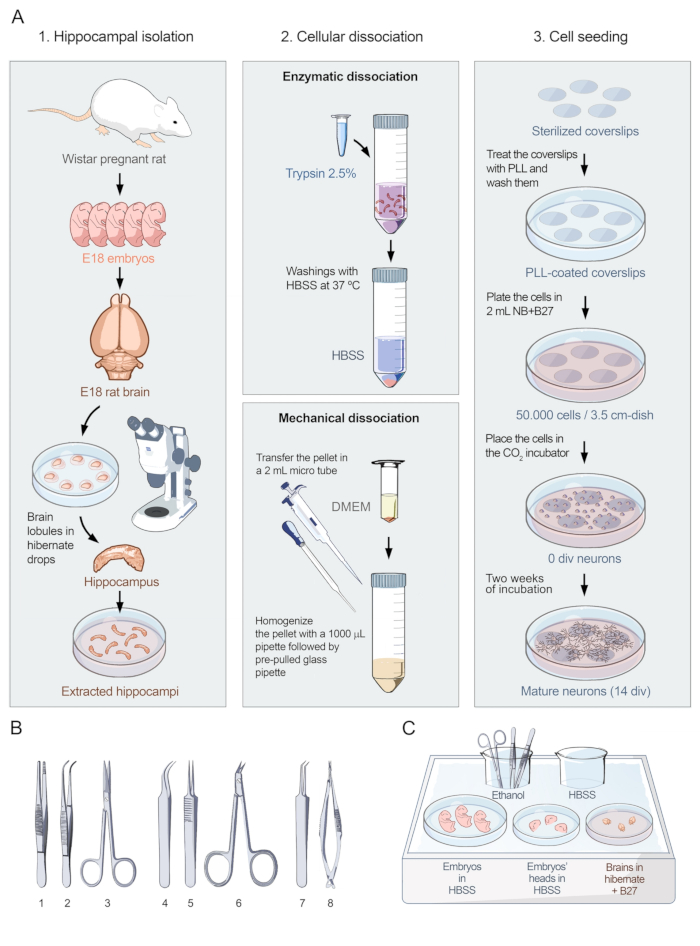
Alle Verfahren, die die Probenentnahme beinhalten, wurden in Übereinstimmung mit den IRB-Richtlinien des Instituts durchgeführt.
TEIL 1: Etablierung von dissoziierten, fötalen, hippokampalen neuronalen Kulturen von Nagetieren
>1. Vorbereitende Schritte
- Poly-L-Lysin (PLL) Beschichtung der Beschichtungsoberflächen (3 Tage vor der Dissektion)
- Bereiten Sie den Boratpuffer vor, indem Sie 2,38 g Borsäure und 1,27 g Borax zu 500 ml destilliertem Wasser hinzufügen und 15 Minuten lang rühren, bis er sich aufgelöst hat. Unter einer Haube die Pufferlösung durch Filtrieren (0,2 μm Porengröße) sterilisieren, etikettieren und bei Raumtemperatur (RT) lagern.
Anmerkung: Diese Lösung ist stabil und kann 6 Monate lang verwendet werden.
ACHTUNG: Tragen Sie bei der Zubereitung von Boratpuffer die empfohlene persönliche Schutzausrüstung.
- Bereiten Sie die PLL-Stammlösung (100 mg/ml) vor, indem Sie 1 g PLL zu 10 mL destilliertem Wasser geben und rühren, bis sie sich aufgelöst hat. Bereiten Sie 500 μl Aliquots der PLL-Stammlösung vor. Um eine Endkonzentration von 1 mg/ml zu erreichen, fügen Sie 500 μl PLL-Aliquot zu 50 mL Boratpuffer hinzu und schwenken Sie, bis es sich aufgelöst hat, und sterilisieren Sie die Lösung durch Filtrieren (0,2 μm Porengröße).
Anmerkung: Diese Lösung ist stabil und kann 6 Monate lang verwendet werden.
- Bereiten Sie die Oberflächen für die Beschichtung vor. Verwenden Sie Deckgläser mit einem Durchmesser von 12 mm für Immunfärbeverfahren und Glasbodenschalen für Studien, die die Bildgebung lebender Neuronen umfassen. Wenn Sie Deckgläser verwenden, autoklavieren Sie sie und legen Sie dann fünf Deckgläser in jede Schale (3,5 cm Durchmesser).
Anmerkung: Die Dicke des Deckglases beeinflusst die Qualität und Intensität des Signals der aufgenommenen Bilder. Die meisten Mikroskopobjektive sind für #1,5 Deckgläser ausgelegt. Wählen Sie die passenden Deckgläser entsprechend dem Bildgebungsaufbau und den Bildgebungstechniken.
- Geben Sie unter einer Haube 1,5 ml PLL-Lösung in jede Schale (Glasbodenschale oder 3,5-cm-Schale mit fünf Deckgläsern). Stellen Sie sicher, dass alle Deckgläser eingetaucht und 24 Stunden lang bei RT gelagert sind.
- 2 Tage vor der Dissektion die PLL-Lösung absaugen und mit sterilem, endotoxinfreiem Wasser waschen, dabei darauf achten, dass die Deckgläser untergetaucht sind. Wasser im Geschirr aufbewahren und 24 h bei RT lagern.
- 1 Tag vor der Dissektion das Wasser absaugen und durch NB + B27 Nährmedien (siehe unten) ersetzen und die Schalen für 24 h bei 37 °C in einen Inkubator stellen.
- Aufbereitung von Nährmedien und Stammlösung (1 Tag vor der Dissektion)
- Dulbecco's Modified Eagle Medium (DMEM): Zu 500 ml DMEM High Glucose (4,5 g/L) ohne L-Glutamin und Phenolrot 50 ml Pferdeserum, 50 ml fötales Rinderserum (FBS), 10 ml L-Glutamin (200 mM), 10 ml Natriumpyruvat (100 mM), 10 ml Penicillin-Streptomycin (10.000 U/ml) hinzufügen. Filtern (0,2 μm Porengröße) und in 5 mL Aliquots bei 4 oC mit fest verschlossener Kappe lagern.
Anmerkung: Diese Lösung ist stabil und kann 1 Monat lang verwendet werden.
- Neurobasales (NB) Medium, ergänzt mit B27 (NB + B27): Zu 50 mL NB-Medium ohne Phenolrot 1 ml B27-Supplement hinzufügen.
- Hibernate-E-Medium, ergänzt mit B27 (Hibernate + B27): Zu 50 ml Hibernate-E-Medium 1 ml B27-Supplement hinzufügen.
- Extrazelluläre physiologische Lösung (EPS): Zu 1 l sterilem Wasser fügen Sie Folgendes in den angegebenen Endkonzentrationen hinzu: NaCl (140 mM), KCl (3,5 mM), N-(2-Hydroxyethyl)piperazin-N′-(2-Ethansulfonsäure) (HEPES, 10 mM), Glukose (20 mM) und CaCl2 (2 mM). Rühren, bis es sich aufgelöst hat, und den pH-Wert durch Zugabe von NaOH (0,5 M) oder HCl (0,5 M) auf 7,4 einstellen. Unter der Haube durch Filtrieren (0,2 μm Porengröße) sterilisieren und bei 4 °C lagern.
- Geräte und andere Labormaterialien (Tag der Sektion)
- Stellen Sie ein Wasserbad auf 37 °C ein. Erhitzen Sie die folgenden Aliquoten: 50 mL Hanks' Balanced Salt Solution (HBSS) und 5 mL DMEM.
- Sterilisieren Sie die folgenden Werkzeuge, indem Sie sie in ein Becherglas mit absolutem Ethanol eintauchen (Abbildung 1B): Pinzette, gebogene Pinzette, Schere, feingebogene Pinzette, fein-gerade Pinzette, Operationsschere, feinwinklige Pinzette und Präzisionsfederschere.
Anmerkung: Um die Werkzeuge zu schützen, legen Sie ein weiches Material (z. B. wissenschaftliche Präzisionstücher) auf den Boden des Bechers.
- Füllen Sie zwei Tabletts mit Eis und platzieren Sie die folgenden Gegenstände.
- Eisschale 1 (Abbildung 1C): Legen Sie chirurgische Instrumente in das Becherglas mit absolutem Ethanol, ein Becherglas mit HBSS zum Spülen der chirurgischen Instrumente, eine 10-cm-Schale mit HBSS zum Platzieren der Embryonen, eine 6-cm-Schale mit HBSS zum Platzieren der Köpfe der Embryonen und eine 6-cm-Schale mit Hibernate + B27 zum Platzieren der Gehirne der Embryonen.
- Eisschale 2: Platzieren Sie ein 1 mL Aliquot von Trypsin 2,5% und eine 3,5 cm große Schale mit Hibernate + B27 für den präparierten Hippocampus.
Anmerkung: Die Zeit, die für dieses Verfahren benötigt wird, hängt von der Erfahrung des Untersuchers und der Anzahl der zu präparierenden Embryonen ab. Daher muss das Eis für die erforderliche Zeit gefroren bleiben. Hierfür empfehlen sich Styroporschalen.
>2. Dissektion und Seeding (Abbildung 1)
- Hippocampus-Isolation
Anmerkung: Trächtige Ratten mit Embryonen am 18. Embryonaltag (E18) werden unmittelbar vor Beginn des Protokolls in Übereinstimmung mit der lokalen Ethikkommission der Universität Barcelona gemäß den europäischen Vorschriften (2010/63/EU) über die Verwendung und Pflege von Versuchstieren eingeschläfert. In diesem Protokoll wurde die Inhalation von Kohlendioxid (CO 2) als Methode der Euthanasie verwendet.
- Präparieren Sie die Ratte auf Höhe des Bauchfells mit einer Zange und einer Schere. Entnehmen Sie die Gebärmutter mit den E18-Embryonen und legen Sie sie in eine 10 cm große Schale, die auf Eis gekühlt wurde.
HINWEIS: Es ist wichtig zu vermeiden, dass sich die Rattenhaare an den Embryonen festsetzen. Es wird empfohlen, große Mengen von 70% Ethanol zu verwenden, um den Bauch zu sterilisieren. Ab diesem Schritt in der Haube auf der Eisschale 1 arbeiten.
- Öffnen Sie die Embryonalsäcke und übertragen Sie die Embryonen in die 10-cm-Schale mit HBSS, wobei Sie darauf achten müssen, dass die Embryonen vollständig eingetaucht sind.
- Entfernen Sie den Embryokopf mit einer Schere und legen Sie ihn in die 6-cm-Schale mit HBSS. Wiederholen Sie diesen Vorgang mit allen Embryonen.
Anmerkung: Um eine Kontamination zu vermeiden, sollte das gesamte Gewebe mit Ausnahme der Embryoköpfe in einem Behälter mit Schraubverschluss entsorgt werden.
- Halten Sie den Kopf des Embryos mit einer fein gebogenen Pinzette fest und stechen Sie mit einer fein-geraden Pinzette in einem Winkel von 45° in die Augenhöhlen ein und lassen Sie dann die fein gekrümmte Pinzette los.
Anmerkung: Die Pinzette darf nicht durch das Gehirn gehen, daher ist es wichtig, den Winkel beim Eintritt beizubehalten.
- Präparieren Sie die Haut und den Schädel mit der OP-Schere, beginnend vom Hinterhauptbein bis zum Stirnbein. Entfernen Sie das Gehirn mit einer fein gebogenen Pinzette und legen Sie es in die 6 cm Schale mit Hibernate + B27. Wiederholen Sie diesen Vorgang, bis alle Gehirne wiederhergestellt sind.
- Trennen Sie die Telencephalonen sagittal mit der fein-geraden Pinzette.
Anmerkung: Ab diesem Schritt wird die Dissektion des Hippocampus unter einem Stereomikroskop durchgeführt. Es wird empfohlen, Gelenklampen zu verwenden, damit das Licht die Sezierfläche von den Seiten beleuchtet. Es wird auch empfohlen, einen schwarzen Hintergrund zu verwenden, da dies für mehr Kontrast sorgt und eine bessere Unterscheidung des Hippocampus ermöglicht.
- Bereiten Sie ein 10 cm großes Gericht zu, indem Sie Tropfen Hibernate + B27 in einem Abstand von 1 cm (z. B. in einem Kreis) platzieren. Platzieren Sie ein Telencephalon pro Tropfen Hibernate + B27 und visualisieren Sie durch das Präparierfernrohr (1,25-fache Objektivvergrößerung wird empfohlen).
- Schälen Sie vorsichtig die Hirnhäute und entfernen Sie den Thalamus, um den Hippocampus besser sichtbar zu machen.
- Präparieren Sie den Hippocampus mit der Präzisionsfederschere und legen Sie ihn in die 3,5 cm Schale mit Hibernate + B27 in die Eisschale 2. Wiederholen Sie dies für jedes Telencephalon, bis alle Hippocampi eingesammelt sind.
- Sammeln Sie alle Hippocampi vorsichtig mit einer Pasteur-Pipette und geben Sie sie in ein 50-ml-Röhrchen.
Anmerkung: Nehmen Sie bei der Entnahme der Hippocampi die Mindestmenge an Hibernate + B27 ein, um das Trypsin nicht zu verdünnen.
- Dissoziation der Zellen
- Enzymatische Dissoziation des Hippocampus
- In das 50-ml-Röhrchen, das die Hippocampi enthält, fügen Sie 1 ml 2,5% Trypsin hinzu und bringen Sie es mit HBSS auf ein Volumen von 5 ml. 15 min im Wasserbad bei 37 °C inkubieren.
- Um das Trypsin zu verdünnen, fügen Sie 10 ml vorgewärmtes HBSS hinzu und inkubieren Sie es 5 Minuten lang im Wasserbad bei 37 °C.
- Die Hippocampus, die nun als Schleimmasse erscheinen, werden in ein 50-ml-Röhrchen mit einer 1.000-μl-Mikropipette umgefüllt, 6 mL vorgewärmtes HBSS hinzugefügt und 5 min im Wasserbad bei 37 °C inkubiert.
- Mechanische Dissoziation des Hippocampus
- Übertragen Sie die Masse in ein 2-ml-Röhrchen mit konischem Boden und nehmen Sie das minimale Volumen an. Fügen Sie 1 ml vorgewärmtes DMEM-Medium hinzu. Homogenisieren Sie das Pellet mit einer 1.000-μl-Mikropipette, indem Sie es sanft nach oben und unten ansaugen.
Anmerkung: Es ist wichtig, die Bildung von Blasen beim Aspirieren zu vermeiden, da Blasen die Zellen lysieren können.
- Wiederholen Sie die Auf- und Ab-Aspiration mit einer vorgezogenen Glaspipette (10x-20x), wobei die Spitze mit dem konischen Boden des Röhrchens in Kontakt kommt. Vermeiden Sie die Bildung von Blasen. Am Ende dieses Schritts muss die Mischung lichtdurchlässig sein.
- Nach dem homogenen Mischen, so dass die Mischung durchscheinend ist, wird die Mischung bei 37 °C in ein Röhrchen mit 4 ml DMEM-Medium überführt und mit einer Glaspipette durch Auf- und Abpipettieren homogenisiert.
- Aussaat von Zellen
- Zählen Sie die Zellen. Die Anzahl der Neuronen in der Lösung kann nach Standardlaborverfahren gezählt werden.
Anmerkung: In bildgebenden Experimenten zum Antikörpernachweis und zur Kalziumaktivität ist eine Konzentration von 50.000 Zellen pro 3,5-cm-Schale optimal.
- Halten Sie die Zellen in der Schwebe, entnehmen Sie das berechnete Volumen und geben Sie sie in 3,5-cm-Schalen mit PLL-beschichteten Deckgläsern oder in die PLL-beschichteten Glasbodenschalen.
- Verteilen Sie die Zellen gleichmäßig auf den Schalen, indem Sie sie in gekreuzten Bewegungen sanft schütteln (hin und her, dann von Seite zu Seite; bei Bedarf wiederholen) und stellen Sie die Schalen in den CO2 (5%) -Inkubator.
Anmerkung: Es ist wichtig, gekreuzte Bewegungen zu verwenden, um zu vermeiden, dass sich die Zellen in der Peripherie der Schale absetzen.
- Fügen Sie jede Woche ca. 1 ml NB + B27 hinzu, damit die Kultur nicht trocknet.
Anmerkung: Nach 2 Wochen (14 Tage in vitro [div]) sind die Neuronen reif und exprimieren alle Faktoren, um für Experimente verwendet zu werden. Die durchschnittliche Gesamtzahl der Neuronen, die mit diesem Protokoll gewonnen werden, beträgt etwa 2,5 x10,6 Neuronen, die aus durchschnittlich 12 E18-Embryonen pro trächtiger Ratte stammen.
TEIL 2: Verwendung von neuronalen Kulturen im Hippocampus zum Nachweis von Antikörpern in neuronalen Zelloberflächenproteinen
HINWEIS: Dieser Teil des Protokolls zeigt, wie Hippocampuskulturen verwendet werden, um Anti-NMDAR-Antikörper im Serum und/oder Liquor von Patienten mit Anti-NMDAR-Enzephalitis zu identifizieren. Die fluoreszierende Immunfärbung wird verwendet, um die Reaktivität in den lebenden Neuronen sichtbar zu machen, aber es könnten auch andere Visualisierungsmethoden verwendet werden. Eine geeignete Kontrolle für dieses Experiment wäre Serum oder Liquor von einer gesunden Person. Bei der Verwendung von menschlichen Proben ist zu beachten, dass möglicherweise eine Genehmigung der institutionellen Ethikkommission erforderlich ist.
>3. Lebendfluoreszenz-Immunfärbung
- Verwenden Sie 14 div-Zellen, die auf Deckgläsern gezüchtet wurden (50.000 Zellen pro 3,5-cm-Schale mit fünf Deckgläsern).
- Spülen Sie die Deckgläser in der Haube mit NB ab, das auf 37 °C vorgeheizt ist.
- Die Probe, die in diesem Fall Anti-NMDAR-Antikörper (als Primärantikörper verwendet) enthält, wird in NB-Medien bei 1:200 für Serum oder 1:2 für Liquor verdünnt und 1 Stunde bei 37 °C (im CO2 (5 %) -Inkubator inkubiert.
- 3x bei RT vorsichtig mit phosphatgepufferter Kochsalzlösung (PBS) spülen.
- Fixierlösung (4 % Formaldehyd in PBS) zugeben und 5 Min. bei RT inkubieren
Vorsicht: Arbeiten Sie beim Umgang mit 4 % Formaldehyd in der Motorhaube und tragen Sie die empfohlene persönliche Schutzausrüstung.
- 3x mit PBS für je 5 min waschen.
- Sekundärantikörper Goat anti-Human AF488 in einer Verdünnung von 1:1000 zugeben und bei RT für 1 h.
inkubieren
Anmerkung: Während der Inkubation vor Lichteinwirkung schützen, indem Sie es mit Alufolie abdecken.
- 3x mit PBS für je 5 min waschen. Mit destilliertem Wasser abspülen
- Montieren Sie die Deckgläser mit einem flüssigen Eindeckmedium (z. B. Antifading-Eindeckmittel mit DAPI; ca. 7 μl), saugen Sie die restliche Flüssigkeit an und spülen Sie sie mit destilliertem Wasser ab. Die Neuronen sind nun bereit für die Fluoreszenzbildgebung.
Vorsicht: Tragen Sie beim Umgang mit Eindeckmedium die empfohlene persönliche Schutzausrüstung.