Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.

Methodenartikel

Ein Antikörperaufnahme-Assay zur Abbildung des Notch/DeltaD-Signalwegs in radialen Glia-Vorläuferzellen von Zebrafischen

585 Aufrufe

⸱

8. Juli 2025

In diesem Artikel

Zusammenfassung

Quelle: Zhao, X. et al., Antikörperaufnahme-Assay zur Verfolgung der Notch/Delta-Endozytose während der asymmetrischen Teilung von radialen Glia-Vorläuferzellen des Zebrafisches.J. Vis. Exp. (2023)

Dieses Video zeigt einen Antikörperaufnahme-Assay zur Abbildung der Notch/DeltaD-Signalgebung in radialen Glia-Vorläufern von Zebrafischen. Dazu gehören die Montage von in Agarose eingebetteten dechorionierten Zebrafischembryonen, die Injektion einer Farbstofflösung, die auf DeltaD-Liganden abzielt, auf RGPs und die Bildgebung unter einem Fluoreszenzmikroskop für die asymmetrische Zellteilung, die die Aktivierung des Notch/DeltaD-Signalwegs bestätigt.
Protokoll

>1. Vorbereitung von Zebrafischembryonen

  1. Richten Sie am Nachmittag vor 17:00 Uhr Fischüberquerungsbecken mit einem weiblichen Wildtyp-Fisch und einem männlichen Tg-Fisch [ef1a:Myr-Tdtomato] ein, indem Sie sie in jedem Becken mit Trennwänden voneinander trennen.
  2. Entfernen Sie die Trennwände am nächsten Morgen vor 11:00 Uhr von allen Kreuzungstanks. Seien Sie ruhig und stören Sie die Fische nicht, während sie sich paaren. Das Laichen erfolgt in der Regel innerhalb von 30 Minuten nach dem Entfernen der Trennwände. Die befruchteten Eier verbleiben am Boden des Tanks.
    1. Sammeln Sie befruchtete Eier mit einem Maschenfilter aus den Tanks. Übertragen Sie die Eizellen, indem Sie sie in eine mit Eiwasser gefüllte Petrischale abwaschen, und untersuchen Sie die Embryonen unter einem Präpariermikroskop mit einer 10- bis 20-fachen Vergrößerung.
  3. Übertragen Sie die befruchteten Embryonen in eine saubere Petrischale mit ca. 20 ml Embryomedium (100 ml 1.000-fache Stammlösung enthalten 29,4 g Natriumchlorid (NaCl), 1,27 g Kaliumchlorid (KCl), 4,85 g Calciumchlorid, Dihydrat (CaCl2,2H 2O) und 8,13 g Magnesiumsulfat-Heptahydrat (MgSO4,7H 2O)) mit großvolumigen Pasteur-Pipetten aus Glas. Halten Sie die Embryonen bei 28 °C. Halten Sie 50 befruchtete Embryonen pro Petrischale mit 30 ml Embryomedium bei 28,5 °C.
    HINWEIS: Ein Fischpaar produziert normalerweise 100-300 Embryonen, und die Befruchtungs- und Überlebensrate gesunder Embryonen liegt bei über 95% bei jeder Paarung.
  4. Nehmen Sie die Embryonen am nächsten Morgen um 8:00 Uhr aus dem Inkubator, wenn die Embryonen das Entwicklungsstadium von ~18-20 h nach der Befruchtung (hpf) erreicht haben. Betrachten Sie sie unter einem Epifluoreszenzmikroskop bei 20-facher Vergrößerung, zunächst mit weißem Licht. Zu diesem Zeitpunkt befinden sich die Zebrafischembryonen im 20-Somiten-Stadium.
    1. Entsorgen Sie tote Embryonen, die trüb oder geplatzt sind, unter dem Mikroskop mit einer Glaspipette.
  5. Schalten Sie die Leuchtstofflampe ein und wählen Sie die Filtereinstellung für rotes Fluoreszenzprotein (RFP) des Mikroskops. Wählen Sie dann die Embryonen mit starker roter Fluoreszenz aus und geben Sie sie in eine neue Schale mit Eiwasser.
    1. Dechorionieren Sie die Embryonen manuell mit zwei feinen Pinzetten (die Spitzen der Pinzette sollten scharf und unbeschädigt sein) unter weißem Licht (Materialtabelle).
    2. Halten Sie das Chorion mit einer Pinzette fest und machen Sie mit der anderen Pinzette einen Riss in das Chorion. Öffnen Sie den Riss vorsichtig mit der Pinzette und machen Sie ihn groß genug, damit der Embryo hindurchpasst, indem Sie den Embryo vorsichtig mit den Spitzen der anderen Pinzette drücken.
  6. Übertragen Sie die dechorionierten Embryonen in eine neue Petrischale mit frischem embryonalem Medium, um sie vor der Mikroinjektion kurz abzuspülen.

>2. Vorbereitung der Mikroinjektion

  1. Verwenden Sie die Kapillaren (1,2 mm Außendurchmesser (OD), 0,9 mm Innendurchmesser (ID), mit Filament) zum Ziehen feiner Injektionsnadeln an einem Abzieher. Gestaltung und Optimierung des Zugprogramms nach dem Handbuch.
  2. Öffnen Sie die Spitze der Nadel mit einer Pinzette unter einem Stereo-Dissektionsmikroskop. Den Durchmesser der Spitze auf etwa 10 μm und den Kegelwinkel auf etwa 30° einstellen.
  3. Konjugieren Sie den monoklonalen Anti-Dld-Antikörper der Maus vor der Injektion mit dem Anti-Maus-IgG-Atto647N.
    1. Mischen Sie für jedes Injektionsexperiment 0,5 μl des Anti-Dld-Antikörpers (0,5 mg/ml) mit 2 μl des Anti-Maus-IgG-Atto647N-Antikörpers (1 mg/ml), indem Sie 5-10 Mal pipettieren. Dann mindestens 30 Minuten bei Raumtemperatur (oder 2-3 Stunden auf Eis) inkubieren.
    2. Nach der Inkubation 2,5 μl Blockierungspuffer (10 mg/ml Maus-IgG) und 0,5 μl 0,5 % Phenolrot in die Antikörpermischung geben und 10x pipettieren, um gründlich zu mischen, um alle in der Mischung verbleibenden unkonjugierten Antikörper zu blockieren.
      Anmerkung: Bereiten Sie für jeden Versuch eine zusätzliche Mischung ohne den Anti-Dld-Antikörper vor und verwenden Sie diese als Kontrolle.
  4. Bereiten Sie 1 % Agarose mit niedrigem Schmelzpunkt im Embryomedium vor. Die agarosehaltige Mischung bei 70 °C erhitzen, bis sie glasig wird.
    1. Aliquotieren Sie die Agaroselösung in 2 mL Mikrozentrifugenröhrchen. Bewahren Sie die Aliquots in einem Heizblock bei ~40 °C auf.
  5. Spülen Sie den Embryo 3 s lang in der Tube mit 1 % Agarose mit niedrigem Schmelzpunkt.
  6. Legen Sie den Embryo zusammen mit einzelnen Tropfen Agarose (~30-40 μL) auf einen umgekehrten Petrischalendeckel aus Kunststoff, um jeden Embryo separat auf dem Deckel zu platzieren, wie in Abbildung 1 gezeigt. Legen Sie die Embryonen flach seitlich in die Agarose und halten Sie diese Position, bis sich die Agarose bei Raumtemperatur verfestigt hat.
  7. Montieren Sie 12 Embryonen in drei Reihen, nacheinander wie oben. Bedecken Sie alle montierten Embryonen in der Agarose mit Eimedium.

>3. Mikroinjektion

  1. Legen Sie die eingebetteten Embryonen unter das Stereomikroskop und bedecken Sie die Agarose mit Eiwasser.
  2. Stellen Sie den Druckluftinjektor zusammen mit den Mikromanipulatoren ein und platzieren Sie sie in der Nähe der Mikroskope, wie in Abbildung 1 gezeigt. Als Luftquelle wird die Stahlgasflasche mit gasförmigem Stickstoff (N2) unter hohem Druck verwendet.
    1. Öffnen Sie das Gasventil erst, nachdem die Embryonen in die Agarose eingepflanzt wurden. Laden Sie dann die vorbereitete Glasnadel mit 2 μl Antikörpergemisch auf den Mikromanipulator, wie in Abbildung 1 gezeigt, wenn Sie das Frontfill-Modul des Mikroinjektors verwenden.
    2. Stimmen Sie den Eingangsdruck auf ~80-90 psi und den Einspritzdruck auf ~20 psi ab.
  3. Kalibrieren Sie das Injektionsvolumen, indem Sie ein Mikrometer unter dem Mikroskop verwenden, wie zuvor beschrieben. Stellen Sie die Abstimmzeit auf einen Zeitraum von 10 ms bis 120 ms ein, je nach Größe der Nadelöffnung. Geben Sie jeden Injektionsimpuls ab, indem Sie auf das Paddel tippen. Stimmen Sie das Injektionsvolumen jeder Abgabe auf ~4-5 nL ab.
  4. Stechen Sie die Spitze der Mikroinjektionsnadel durch die dorsale Dachplatte des Hinterhirns hinter dem r0/r1-Scharnierpunkt und injizieren Sie etwa 10 nL (zwei oder drei Impulse) des Antikörpergemisches, ohne das Hirngewebe zu treffen. Beobachten Sie den Fluss roter Flüssigkeiten in der Hirnkammer.
    Anmerkung: Der Hinterhirnventrikel befindet sich hinter der Grenze des Mittelhirns des Hinterhirns. Das injizierte phenolrothaltige Antikörpergemisch füllt den Hirnventrikel vom Hinterhirn bis zum Vorderhirn sofort auf, indem es mit Liquor cerebrospinalis diffundiert.
  5. Entfernen Sie nach der Injektion die Spitze der Nadel schnell vom Embryo, indem Sie den Knopf des Mikromanipulators drehen. Für eine erfolgreiche Injektion verbleibt der rote Farbstoff des injizierten Gemisches stabil in der Hirnkammer, ohne in die umgebende Agarose zu gelangen.
  6. Bewegen Sie die Einhängeplatte unter das Mikroskop, um einen anderen eingelagerten Embryo an einer geeigneten Position für Wiederholungen zu platzieren.
    1. Nachdem Sie sechs bis acht Embryonen injiziert haben, schälen Sie die Agarose mit einem mikrochirurgischen Messer, um die Embryonen von der eingebetteten Agarose freizusetzen. Übertragen Sie die mikroinjizierten Embryonen in eine frische Schale mit 30 ml Embryomedium und stellen Sie sie für die nächsten Schritte bei Raumtemperatur auf.

>4. Montage und Zeitraffer-Live-Bildgebung

  1. Nach 30 Minuten übertragen Sie die ausgewählten Embryonen auf 10 ml Embryomedium. Geben Sie 420 μl Tricain-Stamm (4 mg/ml) zu 10 ml Embryomedium, um die Embryonen zu betäuben.
  2. Um die Embryonen zu mounten, bereiten Sie 0,8 % Agarose mit niedrigem Schmelzpunkt in der Tube vor, die die gleiche Konzentration an Tricain enthält. Bewahren Sie die Aliquots in einem Heizblock bei ~40 °C auf.
  3. Tauchen Sie die injizierten Embryonen mit einer Glaspipette 3 s lang in die warme Agarose. Entfernen Sie dann sofort die Embryonen mit derselben Glaspipette aus der Agarose und legen Sie die Embryonen mit einem Tropfen Agarose aus dem Röhrchen in die Mitte von 35-mm-Kulturschalen mit Glasboden. Geben Sie nur einen Embryo pro Tropfen auf das Glas.
  4. Richten Sie die Embryonen vorsichtig mit einer Fasersonde oder einer Ladespitze aus, um die dorsale Seite des embryonalen Gehirns so nah wie möglich am Glasboden zu halten. Passen Sie die Position des Embryos sanft an, um den Embryo zu verlängern, ohne sich zu kräuseln, während die Agarose allmählich erstarrt.
  5. Überprüfen Sie anschließend die Position des Embryos, indem Sie die Glasbodenschale umdrehen. Stellen Sie sicher, dass das gesamte dorsale Vorderhirn mit den korrekt montierten Embryonen unter dem Mikroskop zu sehen ist.
  6. Geben Sie 2-3 ml 28,5 °C vorgewärmtes embryonales Medium, das Tricain enthält, um den Embryo zu bedecken. Stellen Sie die Schale richtig auf den temperaturgesteuerten Tisch des Konfokalmikroskops, wie in Abbildung 1 gezeigt. Stellen Sie die Temperatur der Bildgebungskammer auf 28,5 °C ein. Der Embryo ist nun bereit für die Bildgebung
  7. .

Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.

Ergebnisse

figure-results-1
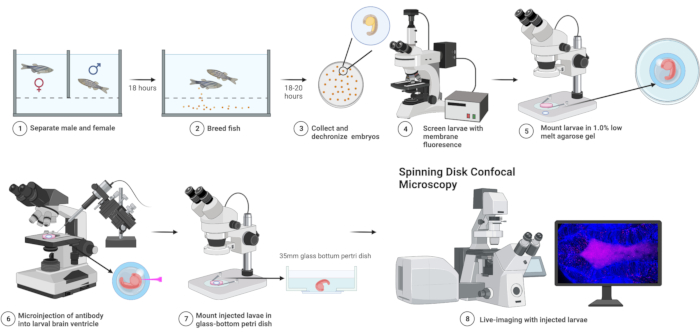
Abbildung 1: Flussdiagramm der experimentellen Schritte.Transgene Zebrafische, die den MyR-Tdtomato-Reporter exprimieren, werden an Tag 1 mit dem AB-Wildtyp ausgekreuzt. An Tag 2 werden rot fluoreszierende Embryonen für die Mikroinjektion ausgewählt, gefolgt von einer Zeitrafferbildgebung. Das gesamte Experiment am 2. Tag dauert ca. 8 h.

Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.

Offenlegungen

Es wurden keine Interessenkonflikte angegeben.

Materialien

Liste der in diesem Artikel verwendeten Materialien
NameUnternehmenKatalognummerKommentare
35mm Kulturschale mit Glasboden MatTek GesellschaftP35GC-1.5-10-C
Luftdruck-Injektor NarishigeIM300
Anti-Maus-IgG-Atto647N Sigma-AldrichArtikel-Nr.: 50185
CaCl2.2H2O Sigma-AldrichNr. C3306
Kapillaren, 1,2 mm AD, 0,9 mm ID, mit FilamentWelt Präzisionsinstrumente1B120F-6
CSU-W1 Spinning Disk/High Speed WeitfeldNikinN/ANikon Ti Inverses Fluoreszenzmikroskop mit CSU-W1 großem Sichtfeld.
Dumont Medizinische Pinzette Typ 5Thomas Wissenschaftlich72877-D
Flaming-Brown P897 AbzieherSutter InstrumenteN/Ahttps://www.sutter.com/manuals/P-97-INT_OpMan.pdf
KclMillipore529552
MgSO4,7H2OSigma-AldrichNr. M2773
MikromanipulatorenWelt PräzisionsinstrumenteWPI M3301R
Maus Anti-Dld Abcam (EnglischAB_1268496
Maus-IgG-Blockierungspuffer von ZenonThermofisher ScientificNr. Z25008
NaClSigma-AldrichNr. S3014
PhenolrotSigma-AldrichNr. P0290
Stemi 2000 Zeiss N/A
TricainSigma-AldrichNr. E10521
UltraPureTM Agarose mit niedrigem Schmelzpunkt Invitrogen16520050
)

Weitere Artikel entdecken

Fluoreszenzmikroskopieasymmetrische ZellteilungEndozytose-ImagingMikroinjektionstechnikEmbryomontageZeitraffer-ImagingDeltaD-Ligand