Alle Verfahren, die die Probenentnahme beinhalten, wurden in Übereinstimmung mit den IRB-Richtlinien des Instituts durchgeführt.
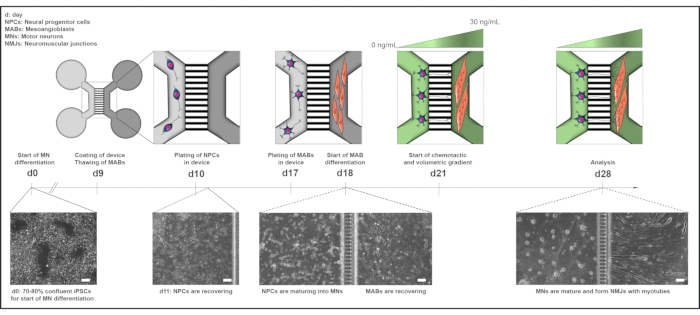
Alle Reagenzien und Geräte, die in diesem Protokoll verwendet werden, sind in der Materialtabelle aufgeführt und sollten steril verwendet werden. Das Medium sollte vor der Verwendung auf Raumtemperatur (RT) erhitzt werden, sofern nicht anders angegeben. Einen Überblick über das Co-Kultur-Protokoll finden Sie in Abbildung 1.
1. Differenzierung von Motoneuronen-Vorläuferzellen von induzierten pluripotenten Stammzellen (iPSCs)
- Befolgen Sie das Motoneuron-Differenzierungsprotokoll, das aus einer früheren Studie angepasst wurde, bis Sie den Zustand des neuronalen Vorläufers (NPCs) an Tag 10 erreichen. Gemäß dem Zeitrahmen des Protokolls wird die Differenzierung an einem Montag (Tag 0) eingeleitet, was zu Tag 10 NPCs an einem Donnerstag führt.
- Kryokonservierung Tag 10 NPCs in Knock-out-Serumersatz mit 10% Dimethylsulfoxid (DMSO) bei einer Dichte von 2 x 10⁶- 4 x 10⁶ Zellen pro Fläschchen.
Vorsicht: DMSO ist giftig: Handhabung in einem Abzug mit persönlicher Schutzausrüstung.
HINWEIS: Es wird erwartet, dass 10 NPCs an etwa 50 % des Tages beim Auftauen lebenswichtig sind. Stoppen Sie das Motoneuron-Differenzierungsprotokoll in diesem "Tag 10 NPC"-Zustand und kryokonservieren Sie die NPCs, um eine große Anzahl von NPCs zu erzeugen, die eingelagert und später verwendet werden können, wodurch die Länge der Gesamtzeitachse des Co-Kulturprotokolls von 28 Tagen auf insgesamt 19 Tage reduziert wird.
>2. Ableitung und Erhaltung von humanen Mesoangioblasten (MABs)
HINWEIS: MABs sind gefäßassoziierte mesenchymale Stammzellen, die in diesem Fall aus Biopsien entnommen wurden, die von einem 58 Jahre alten gesunden Spender gewonnen wurden. Alternative kommerzielle Quellen stehen zur Verfügung. Das Protokoll zum Abrufen von MABs wird kurz erläutert. Weitere Informationen finden Sie im ausführlichen Protokoll. Alle MAB-Medien sollten vor der Verwendung auf 37 °C erhitzt werden.
- Das Biopsiegewebe zerkleinern und auf mit Kollagen (aus Kalbsleder) beschichteten 6 cm großen Schalen in einem Wachstumsmedium (Tabelle 1) 2 Wochen lang inkubieren. Wechseln Sie das Medium alle 4 Tage.
- Um eine Kollagenbeschichtung herzustellen, lösen Sie 100 mg Kollagen in 20 ml 0,1 M Essigsäure auf. Kollagen braucht Zeit, um sich aufzulösen, also lege die Mischung über Nacht bei RT auf eine Schaukelplattform. Am nächsten Tag mit 80 mL ddH2O auf ein Endvolumen von 100 mL auffüllen.
Vorsicht: Essigsäure ist giftig; Griff in einem Abzug mit persönlicher Schutzausrüstung.
Anmerkung: Kollagen aus Kalbslederbeschichtung kann bis zu 5x wiederverwendet werden. Bei 4 °C lagern.
- Die gesamte Oberfläche der Schale oder des Kolbens mit Kollagen bestreichen, verschließen und 20 min bei RT in einer laminaren Strömung inkubieren. Nach 20 Minuten das Kollagen in einem frischen Behälter zurückgewinnen, die leere Schale/den leeren Kolben verschließen und 10 Minuten bei RT in der laminaren Strömung ruhen lassen.
- Die Schale/der Kolben wird für eine Inkubation über Nacht (oder mindestens 6 Stunden) (37 °C, 5 % CO2) in den Inkubator überführt. 5x mit Dulbecco's phosphatgepufferter Kochsalzlösung ohne Calcium oder Magnesium (DPBS) waschen, bevor die Zellen plattiert werden.
- Nach 14 Tagen sortieren FACS (fluoreszierend aktivierte Zellsortierung) die MABs nach humaner alkalischer Phosphatase, gefolgt von einer weiteren Expansion. Halten Sie die MABs auf kollagenbeschichteten T75-Kolben im Nährboden und wechseln Sie das Nährmedium alle 2 Tage (10 mL pro Kolben).
- Kryokonservierung, Passage oder Seed-MABs in Geräten bei Erreichen einer Konfluenz von 70 %.
Anmerkung: MABs verlieren ihr myogenes Potenzial durch spontane Fusionen bei Zell-zu-Zell-Kontakt. Achten Sie darauf, dass Sie 70 % Konfluenz nicht überschreiten, wenn Sie MABs erweitern. Ein 70%iger konfluenter T75-Kolben enthält etwa 600.000 bis 800.000 Zellen, die mit 100.000 Zellen pro Fläschchen kryokonserviert werden können. Jedes Fläschchen kann später aufgetaut und zur Expansion in einen T75-Kolben gesät werden.
- Um MABs zu passieren, waschen Sie sie vorsichtig einmal vorsichtig mit 7 mL DPBS und inkubieren Sie sie dann 3 Minuten lang in 7 mL MAB-Dissoziationslösung bei 37 °C in 5 % CO2, um die Zellen zu dissoziieren.
- Neutralisieren Sie die MAB-Dissoziationslösung mit 7 mL des Wachstumsmediums, kratzen Sie die Zellen vorsichtig ab und geben Sie die Zellsuspension in ein 50-ml-Zentrifugenröhrchen. Waschen Sie den Kolben vorsichtig mit zusätzlichen 5 ml des Wachstumsmediums, um möglicherweise verbleibende MABs aufzufangen.
- Zentrifugieren Sie die Zellsuspension 3 Minuten lang bei 300 x g, dann leiten Sie sie zur Expansion direkt in einen neuen kollagenbeschichteten T75-Kolben, kryokonservieren Sie sie als Knock-out-Serumersatz mit 10 % DMSO oder zählen Sie sie in einem mikrofluidischen Gerät zur Aussaat.
HINWEIS: Die Passagen werden 1x-2x pro Woche für die Zellexpansion bis zu einer maximalen Passagenzahl von 13 durchgeführt. Bei der Dissoziation erscheinen MABs kugelförmig und groß, wenn sie unter dem Mikroskop untersucht werden.
>3. Vorbereitung von vormontierten mikrofluidischen Geräten - Tag 9
HINWEIS: Das Protokoll wurde vom Neuronen-Geräteprotokoll des Herstellers der Mikrofluidik angepasst und für die Verwendung sowohl von vormontierten als auch von Silikongeräten angepasst. Hier werden vorkonfektionierte Geräte für die Immunzytochemie (ICC) und die transiente Aufzeichnung von Kalzium in lebenden Zellen verwendet, während Silikongeräte für die Rasterelektronenmikroskopie (REM) verwendet werden. Die Zeitleiste des Protokolls folgt der Zeitleiste für das Motoneuron-Differenzierungsprotokoll
.
- Bereiten Sie die mikrofluidischen Geräte am Tag vor der Aussaat der Zellen vor, da die Beschichtung über Nacht inkubiert werden muss. Laut dem Motoneuron-Protokoll wird dies ein Mittwoch sein. Geben Sie ~10 ml 70%-100% Ethanol in eine 10 cm große Petrischale. Verwenden Sie eine Pinzette, um das Gerät zur Sterilisation aus dem Schiffscontainer in die Petrischale zu befördern.
- Tauchen Sie das Gerät 10 s lang in Ethanol und übertragen Sie das Gerät mit einer Pinzette auf ein Blatt Papier, um es in der laminaren Strömung für ~30 Minuten an der Luft zu trocknen. Drehen Sie das Gerät einige Male um, damit beide Seiten trocknen können. Wenn das Gerät trocken ist, bewegen Sie jedes Gerät mit einer Pinzette in eine einzelne 10 cm große Petrischale, um die Handhabung zu erleichtern.
Vorsicht: Ethanol ist giftig; Griff in einem Abzug mit persönlicher Schutzausrüstung
- Das Gerät mit Poly-L-Ornithin (PLO) (100 μg/ml) in DPBS beschichten und 3 h bei 37 °C, 5 % CO2 inkubieren.
- Verwenden Sie eine P200-Pipette, um 100 μl PLO in DPBS in eine obere Vertiefung so nah wie möglich an der Kanalöffnung zu geben, und beobachten Sie, wie die Flüssigkeit von der oberen Vertiefung durch den Kanal in die untere Vertiefung fließt. Geben Sie anschließend 100 μl PLO in DPBS in die Vertiefung am Boden.
- Wiederholen Sie den Vorgang auf der anderen Seite der Mikrorillen und fügen Sie abschließend 100 μl auf einer Seite des Geräts hinzu, um einen Volumengradienten zwischen den beiden gespiegelten Seiten des Geräts zu erzeugen, um die Mikrorillen zu beschichten (z. B. rechte Seite 200 μL, linke Seite 300 μL). Waschen Sie das Gerät nach 3 h 3x für 5 min mit DPBS. Verwenden Sie bei Bedarf ein Absaugsystem.
Anmerkung: Achten Sie darauf, dass sich zu keinem Zeitpunkt während der Beschichtung oder Kultivierung der Zellen Luftblasen in den Kanälen bilden. Selbst kleine Blasen dehnen sich in kurzer Zeit aus und hemmen so die Beschichtung, die Zellaussaat oder den Medienfluss durch den Kanal. Wenn die Flüssigkeit während der Beschichtung im Kanal stoppt, suspendieren Sie die PLO-Lösung von beiden Seiten direkt in den Kanal. Wenn immer noch Blasen vorhanden sind, verwenden Sie 200 μl DPBS, um den Kanal zu spülen, und wiederholen Sie den Beschichtungsvorgang, wie oben in den Schritten 3.3.1 bis 3.3.2 beschrieben. Wenn nach der Zellaussaat Blasen auftreten, ist es unmöglich, das Gerät wiederherzustellen, da das Spülen des Kanals die Zellen beschädigt.
- Beschichten Sie das Gerät mit Laminin (20 μg/ml) in einem Neurobasalmedium und inkubieren Sie es über Nacht bei 37 °C, 5 % CO2. Befolgen Sie die gleichen Anweisungen für die PLO-Beschichtung aus den Schritten 3.3.1 bis 3.3.2.
- Verwenden Sie am nächsten Tag eine P200-Pipette und positionieren Sie die Spitze in der Vertiefung gegenüber der Kanalöffnung, um die Lamininbeschichtung von den Vertiefungen zu entfernen. Geben Sie DPBS in alle Vertiefungen und belassen Sie die Geräte mit DPBS in der laminaren Strömung bei RT für die Zellaussaat.
HINWEIS: Ab diesem Zeitpunkt ist es wichtig, keine Flüssigkeit (Lamininbeschichtung, DPBS, Medien, Fixierlösung usw.) direkt aus den Kanälen zu entfernen, da dies zur Bildung von Luftblasen führen kann. Überprüfen Sie die Geräte immer unter dem Mikroskop, bevor Sie Zellen aussäen.
>4. Plattierung von NPCs in mikrofluidischen Geräten - Tag 10
HINWEIS: Gemäß dem Motoneuron-Differenzierungsprotokoll findet das Plattieren von NPCs an Tag 10 an einem Donnerstag statt.
- Verwenden Sie frisch dissoziierte NPCs für Tag 10 oder tauen Sie 1-2 Fläschchen mit eingelagerten NPCs pro 10 ml Motoneuronenmedium für Tag 10 (Tabelle 2 und Tabelle 3) mit ROCK-Inhibitor-Lösung (10 μL/ml) auf und zentrifugieren Sie die Zellsuspension bei 100 x g für 4 Minuten.
- Resuspendieren Sie das Zellpellet in 500-1000 μl Motoneuronenmedium Tag 10 mit ROCK-Inhibitorlösung (10 μl/ml) und zählen Sie die lebenden Zellen mit einer beliebigen Zählmethode.
Anmerkung: Wie unten erwähnt, stellen Sie sicher, dass Sie die NPCs in die richtige Menge an Medien aufhängen, um ein optimales Seeding-Volumen zu ermöglichen.
- Entfernen Sie DPBS aus zwei Vertiefungen auf einer Seite der Mikrorillen im Gerät mit einer P200-Pipette und säen Sie 250.000 NPCs pro Gerät in 60-100 μl Motoneuronenmedium am Tag 10.
- In der oberen rechten Vertiefung 30-50 μl der Zellsuspension (125.000 Zellen) in der Nähe der Kanalöffnung in einem Winkel von 45° aussäen und die restliche Flüssigkeit mit der Pipettenspitze sanft über den Well-Boden in Richtung Mitte der Vertiefung ziehen.
- Halten Sie einige Sekunden inne, damit die Zellsuspension durch den Kanal fließen kann, bevor Sie dies in der unteren Vertiefung wiederholen (125.000 Zellen in 30-50 μl). Verwenden Sie einen Stift, um die ausgesäte Seite mit "NPC" oder gleichwertig zu markieren, um das Gerät ohne Mikroskop leicht ausrichten zu können.
- Inkubieren Sie das Gerät 5 Minuten lang bei 37 °C, 5 % CO2, um die Zellanheftung zu ermöglichen, bevor Sie die zwei gesetzten Vertiefungen mit einem zusätzlichen Motoneuronenmedium für Tag 10 (insgesamt 200 μl/Vertiefung) auffüllen und erneut bei 37 °C, 5 % CO2,
Anmerkung: Jede Vertiefung kann 200 μl enthalten. Die Aussaat der Zellen sowohl in den Vertiefungen als auch in den Kanälen gewährleistet eine robuste Struktur der Kultur und verringert das Risiko einer Zellablösung bei Medienwechseln. Es ist möglich, weniger Zellen nur im Kanal zu säen. Dadurch wird die Kultur jedoch anfälliger für die Lautstärke, die bei jedem Medienwechsel durch die Kanäle fließt.
- Verwenden Sie eine P200-Pipette, um DPBS aus den beiden Vertiefungen auf der anderen Seite der Mikrorillen gegenüber den frisch ausgesäten NPCs zu entfernen. Fügen Sie 200 μl/Vertiefung des Motoneuron-Mediums für Tag 10 hinzu und warten Sie einige Sekunden zwischen der oberen und unteren Vertiefung, damit das Medium durch den Kanal fließen kann. Geben Sie dann 6 ml DPBS pro 10 cm Schale um das Gerät herum, um eine Verdunstung des Mediums während der Inkubation zu verhindern.
Anmerkung: Fügen Sie während des Kulturzeitraums bei Bedarf zusätzliche DPBS um das Gerät herum hinzu.
- Führen Sie an Tag 11 (Freitag), Tag 14 (Montag) und Tag 16 (Mittwoch) einen vollständigen Wechsel des Motoneuron-Mediums in beiden Kompartimenten des Geräts durch (Tabelle 2 und Tabelle 3). Fügen Sie am Tag des Medienwechsels Frischebeilagen hinzu.
Anmerkung: Führen Sie ab diesem Zeitpunkt alle Medienwechsel mit einer P200-Pipette durch. Positionieren Sie die Pipettenspitze immer vom Kanal weg am Rand der Vertiefung und entnehmen Sie die Flüssigkeit nicht direkt aus dem Kanal. Achten Sie darauf, die Silikongeräte nicht abzunehmen. Das Entfernen und Hinzufügen von Medium sollte langsam erfolgen, um eine Zellablösung zu verhindern.
- Entfernen Sie vorsichtig alle Medien in beiden Vertiefungen mit NPCs, indem Sie die Pipettenspitze P200 an der Unterkante der Vertiefungswand gegenüber der Kanalöffnung positionieren. Geben Sie langsam 50-100 μl frisches Motoneuronmedium in die obere Vertiefung, indem Sie die P200-Pipettenspitze am oberen Rand der Vertiefungswand gegenüber der Kanalöffnung positionieren.
- Halten Sie einige Sekunden inne, damit das Medium durch den Kanal fließen kann, bevor Sie 50-100 μl Motoneuronenmedium in die Vertiefung am Boden geben. Wiederholen Sie diesen Vorgang vorsichtig, bis beide Vertiefungen 200 μl/Vertiefung enthalten. Wiederholen Sie den Vorgang auf der Seite ohne Zellen.
>5. Plattierung von MAB in mikrofluidischen Bauelementen - Tag 17
- Etwa 7 Tage vor der Aussaat von MABs in den mikrofluidischen Geräten (Tag 10 der Motoneuron-Differenzierung) tauen Sie die MABs auf und säen Sie sie im Wachstumsmedium (Tabelle 1) in einem mit Kollagen beschichteten T75-Kolben aus, um eine ausreichende Zellexpansion zu ermöglichen. Siehe Abschnitt 2.
- Am 17. Tag der Motoneuron-Differenzierung (Donnerstag) dissoziieren Sie MABs, wie in Schritt 2.4 beschrieben, resuspendieren Sie das Zellpellet in ~500 μl Wachstumsmedium und zählen Sie die lebenden Zellen mit einer beliebigen Zählmethode.
Anmerkung: Stellen Sie sicher, dass die MABs, wie unten angegeben, in die richtige Menge an Medien resuspendiert werden, um ein optimales Seeding-Volumen zu ermöglichen.
- Entfernen Sie das Motoneuronenmedium auf der nicht ausgesäten Seite der Mikrorillen im Gerät mit einer P200-Pipette, waschen Sie es vorsichtig mit DPBS und säen Sie 200.000 MABs pro Gerät in 60-100 μl Wachstumsmedium aus.
- In der oberen rechten Vertiefung 30-50 μl Zellsuspension (100.000 Zellen) in der Nähe der Kanalöffnung in einem Winkel von 45° aussäen und die restliche Flüssigkeit mit der Pipettenspitze vorsichtig über den Well-Boden in Richtung Mitte der Vertiefung ziehen. Halten Sie einige Sekunden inne, um den Zellfluss durch den Kanal zu ermöglichen, bevor Sie ihn in der unteren Vertiefung wiederholen (100.000 Zellen in 30-50 μl).
- Inkubieren Sie das Gerät 5 Minuten lang bei 37 °C und 5 % CO2, um die Zellanheftung zu ermöglichen, bevor Sie die beiden frisch mit MAB ausgesäten Vertiefungen mit zusätzlichem Wachstumsmedium (insgesamt 200 μl/Vertiefung) auffüllen. Erneut bei 37 °C, 5 % CO2 inkubieren.
HINWEIS: An Tag 17 ist auf der Motoneuronenseite des Geräts kein Mediumwechsel erforderlich. Der Mediumwechsel an Tag 17 gemäß der zuvor veröffentlichten Methode zur Differenzierung von Motoneuronen wird stattdessen am Tag 18 (Freitag) durchgeführt.
>6. Implementierung eines volumetrischen und chemotaktischen Gradienten, um das Wachstum von Motoneuronenneuriten in Richtung des MAB-Kompartiments zu fördern
- Führen Sie an Tag 18 einen vollständigen Mediumwechsel auf der Motoneuronenseite mit Motoneuronenmedium an Tag 18 (200 μl/Well) durch. Befolgen Sie die Anweisungen für mittlere Änderungen, die in den Schritten 4.5.1 bis 4.5.2 erwähnt wurden. Initiieren Sie die MAB-Differenzierung im MAB-Fach des Geräts (Tabelle 2 und Tabelle 4).
- Waschen Sie die MAB-Kompartimente vorsichtig einmal mit DPBS, bevor Sie vorgewärmtes MAB-Differenzierungsmedium (Tabelle 4) hinzufügen, das mit 0,01 μg/ml humanem Agrin (200 μl/Well) ergänzt wird.
Anmerkung: MABs verschmelzen und bilden mehrkernige Myotuben im Laufe einer Woche.
- An Tag 21 wird gemäß dem Motoneuron-Differenzierungsprotokoll (Montag) der chemotaktische und volumetrische Gradient eingeleitet (Tabelle 2 und Tabelle 3).
- Geben Sie 200 μl/Vertiefung des Basalmediums des Motoneurons mit 30 ng/ml des vom Gehirn abgeleiteten neurotrophen Faktors (BDNF), des von Gliazelllinien abgeleiteten neurotrophen Faktors (GDNF) und des ziliären neurotrophen Faktors (CNTF), humanes Agrin (0,01 μg/ml) und Laminin (20 μg/ml) in das Myotubenkompartiment (zuvor als MAB-Kompartiment definiert). Geben Sie dem Motoneuron-Kompartiment das Basalmedium des Motoneurons (100 μl/Well) ohne Wachstumsfaktoren.
Tabelle 1: MAB-Wachstumsmedium.Medium kann bei 4 °C 2 Wochen halten. bFGF wird am Tag der Anwendung frisch zugegeben.
| Reagenz | Bestandskonzentration | Endkonzentration |
| IMDM | 1x | 80 % |
| Fötales Rinderserum | | 15 % |
| Penicillin/Streptomycin | 5000 U/ml | 0,5 % |
| L-Glutamin | 50-fach | 1 % |
| Natriumpyruvat | ca. 100 mM | 1 % |
| Nicht-essentielle Aminosäuren | 100-fach | 1 % |
| Insulintransferrin Selen | 100-fach | 1 % |
| bFGF (frisch zugesetzt) | 50 μg/mL | 5 ng/ml |
Tabelle 2: Basalmedium des Motoneurons.Medium kann 4 Wochen bei 4 °C halten.
| Reagenz | Bestandskonzentration | Endkonzentration |
| DMEM/F12 | | 50% |
| Neurobasales Medium | | 50% |
| Penicillin/Streptomycin | 5000 U/ml | 1 % |
| L-Glutamin | 50-fach | 0,5 % |
| N-2 Ergänzung | 100-fach | 1 % |
| B-27 ohne Vitamin A | 50-fach | 2 % |
| β-Mercaptoethanol | 50 mM | 0,1 % |
| Ascorbinsäure | 200 μM | 0,5 μM |
Tabelle 3: Ergänzungen des Motoneuron-Mediums.Die Nahrungsergänzungsmittel werden am Tag der Anwendung frisch dem Basalmedium des Motoneurons zugesetzt.
| Tag | Reagenz | Bestandskonzentration | Endkonzentration | Abteil |
| Tag 10/11 | Geglätteter Agonist | ca. 10 mM | 500 nM | beide |
| Retinsäure | 1 mM | 0,1 μM | |
| DAPT | ca. 100 mM | 10 μM |
| BDNF | 0,1 mg/ml | 10 ng/ml |
| GDNF | 0,1 mg/ml | 10 ng/ml |
| Tag 14 | DAPT | ca. 100 mM | 20 μM | beide |
| BDNF | 0,1 mg/ml | 10 ng/ml | |
| GDNF | 0,1 mg/ml | 10 ng/ml |
| Tag 16 | DAPT | ca. 100 mM | 20 μM | beide |
| BDNF | 0,1 mg/ml | 10 ng/ml | |
| GDNF | 0,1 mg/ml | 10 ng/ml |
| CNTF | 0,1 mg/ml | 10 ng/ml |
| Tag 18 | BDNF | 0,1 mg/ml | 10 ng/ml | motorisches Neuron |
| GDNF | 0,1 mg/ml | 10 ng/ml | |
| CNTF | 0,1 mg/ml | 10 ng/ml |
| Tag 21+ | BDNF | 0,1 mg/ml | 30 ng/ml | Myröhrchen |
| GDNF | 0,1 mg/ml | 30 ng/ml | |
| CNTF | 0,1 mg/ml | 30 ng/ml |
| Agrin | 50 μg/mL | 0,01 μg/mL |
| Laminin | 1 mg/ml | 20 μg/ml |
| Tag 21+ | Keine Zuschläge | | | motorisches Neuron |
Tabelle 4: MAB-Differenzierungsmedium.Medium kann bei 4 °C 2 Wochen halten. Agrin wird am Tag der Anwendung frisch zugegeben.
| Tag | Reagenz | Bestandskonzentration | Endkonzentration | Abteil |
| Tag 18 | DMEM/F12 | | 97% | MAB |
| Natriumpyruvat | ca. 100 mM | 1 % |
| Pferde-Serum | | 2 % |
| Agrin | 50 μg/mL | 0,01 μg/ml |