>1. Vorbereitung der Platte
HINWEIS: Stellen Sie sicher, dass der Plattendeckel während aller Inkubations- und Spülschritte außerhalb der sterilen Gewebekulturhaube aufgesetzt ist, um eine Kontamination während der Probenverarbeitung zu vermeiden.
- Beschichtung von Filtern
- Verdünnen Sie Laminin auf 10 μg/ml. Filtern Sie das verdünnte Laminin unter der Haube.
- Pipettieren Sie 450-500 μl 10 μg/ml Laminin in jede Vertiefung einer 24-Well-Platte.
- Einen Transwell-Filter mit einer Porosität von 3 μm in eine Vertiefung stellen, so dass er mit der Lamininlösung in Kontakt kommt, und ihn entweder 2 h oder über Nacht in einem 37 °C-Inkubator belassen. Die Filterporen sollten einen Teil der Lösung diffundieren lassen und sowohl die Ober- als auch die Unterseite des Filters beschichten. Diese Filter sollten innerhalb von 48 h verwendet oder bis zu 1 Woche bei 4 °C gekühlt werden.
>2. Galvanisieren von Zellen
- Mäuse: Die genetische Veränderung von Zellen der Zahnpulpa (DP) kann durchgeführt werden (ist aber nicht erforderlich), um mesenchymal-neuronale Interaktionen zu untersuchen.
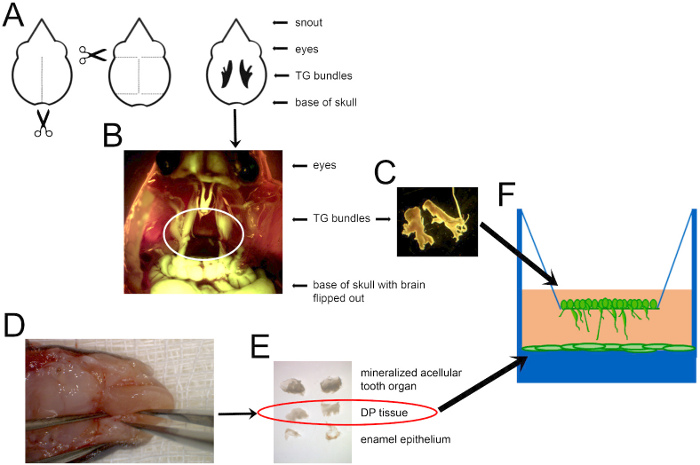
- DP-Dissektion, -Dispergierung und -Beschichtung (Abbildung 1)
HINWEIS: Verwenden Sie für die DP-Dissektion eine ultrafeine, gerade Pinzette. Die ultrafeinen Kanten ermöglichen es dem Benutzer, die Zangenkante zwischen der mineralisierten Struktur und dem DP-Gewebe einzuklemmen.
- Ernte P5-P8 Mäuse. In diesem Stadium sollten die Zähne mineralisieren und die Wurzel offen sein.
- Betäuben Sie die Neugeborenen durch Unterkühlung, indem Sie sie in eine Schale im 4 °C Kühlschrank legen, bis sie sich nicht mehr bewegen oder auf Berührungen reagieren. Einschläferung von Neugeborenen durch Enthauptung und in Übereinstimmung mit den Verfahren des Institutional Animal Care & Use Committee (IACUC) in der dafür vorgesehenen Einrichtung.
- Bereiten Sie ein 3-5 ml-Aliquot von 0,25 % Trypsin-Ethylendiamin-Tetraessigsäure (Trypsin-EDTA) in einem konischen 50-ml-Röhrchen vor, um die DP von jeder Maus zu sammeln. Dies erleichtert die Verdauung von Zahnpulpa von postnatalen Mäusen. Verwenden Sie mehr als 3 ml, wenn Sie Gewebe von mehr als 10 postnatalen Mäusen verdauen.
- Legen Sie den Kopf so auf eine Einwegunterlage, dass der Mund zur Decke zeigt und die Basis des Halses flach auf der Arbeitsfläche liegt. Trennen Sie mit einer Rasierklinge in einer Sägebewegung den Unterkiefer vom Oberkiefer.
- Optional können Sie die Zunge entweder mit einer Schere oder mit einer Pinzette entfernen, um einen leichteren Zugang zu den Backenzähnen zu ermöglichen.
- Legen Sie den geöffneten Kopf in eine Schale auf ein steriles Mullkissen und legen Sie die Probe unter ein Präpariermikroskop (Abbildung 1D).
- Entfernen Sie das Alveolarknochengewebe, das die ersten Backenzähne umgibt. Die submandibulären Zähne sind zu diesem Zeitpunkt noch nicht vollständig durchgebrochen. Führen Sie eine Pinzette in die Alveolaröffnung ein und ziehen Sie das Gewebe vom Zahn weg zur bukkalen (Wange) oder lingualen (Zunge) Seite des Mundes. Bei den Oberkieferzähnen muss die Spalte um den Zahn herum vollständig entfernt werden, um sie freizulegen und zu entfernen.
- Übertragen Sie die ersten Molaren (M1s) des Unterkiefers und des Oberkiefers vorsichtig in eine separate Zellkulturschale mit 1x phosphatgepufferter Kochsalzlösung (PBS).
- Wiederholen Sie 2.2.4-2.2.8, bis alle M1 gesammelt sind. Bewahren Sie die Schale mit den M1s während der Ernte auf Eis auf.
- Entfernen Sie das äußere Schmelzorgan (EOE), das die Außenseite jedes M1 umgibt. Dies kann alternativ nach Schritt 2.2.11 erfolgen.
- Drehen Sie den M1 mit einer Pinzette so, dass die Höcker nach unten zeigen und die offene Wurzel freiliegt. An der Unterseite des Zahns befindet sich eine ovale Öffnung und undurchsichtiges DP-Gewebe, das von einer dünnen Schicht aus Dentin und Zahnschmelz umhüllt ist.
- Lockern Sie die DP vorsichtig mit der Spitze der Pinzette, indem Sie einen Arm der Pinzette um den inneren Umfang des mineralisierten Gewebes führen. Entfernen Sie DP-Gewebe aus der mineralisierten Struktur und übertragen Sie es in eine dritte Schale, die 1x PBS enthält. Entfernen Sie die EOE, falls sie nicht bereits getrennt war (Abbildung 1E).
- Übertragen Sie das gesamte DP-Gewebe in einem konischen 50-ml-Röhrchen auf 0,25 % Trypsin-EDTA. Die Mischung einreiben und 10 min in ein 37 °C warmes Wasserbad stellen. Dies kann mit der gleichen Pinzette oder mit einer langen Zange mit Fläschchen erfolgen. Das Gewebe lässt sich nur schwer verteilen und muss alle 3-4 Minuten vortexiert werden. Überschreiten Sie NICHT 10 Minuten Trypsinisierung, da das Trypsin die Zellmembranen schädigen kann.
- Unter einer sterilen Haube erwärmtes Co-Kulturmedium (Tabelle 1) mit einem Endverhältnis von mindestens 1:1 Medium zu Trypsin hinzufügen, um das Enzym zu inaktivieren. Größere Verhältnisse sind akzeptabel, wenn eine stärkere Gewebedispersion gewünscht wird.
- Pipettieren Sie das Medium mehrmals mit einer 10-ml-Pipette auf und ab, um das DP weiter im Medium zu dispergieren. Achten Sie darauf, große Blasen zu vermeiden. Eine vollständige Dispergierung ist aufgrund der klebrigen Natur des Gewebes nahezu unmöglich. Es ist jedoch auch nicht notwendig, da die Zellen nach der Plattierung aus dem Gewebe nach außen wandern.
- Übertragen Sie 1 ml des dispergierten DP in jede Vertiefung einer 24-Well-Gewebekulturplatte (Abbildung 1F).
- Stellen Sie die Platte in einen Inkubator bei 37 °C und lassen Sie die Zellen 48 Stunden lang an das undispergierte Gewebe anlagern und aus ihm auswandern, bevor Sie das Medium wechseln. Primärzellen müssen in relativ hohen Konzentrationen plattiert werden, um innerhalb von 1 Woche eine Konfluenz von 85-90% zu erreichen. Wenn dies nach 1 Woche nicht erreicht wird, entsorgen Sie die Platte.
- Dissektion, Dispersion und Plattierung von Trigeminusneuronen
HINWEIS: In diesem Protokoll wurde die Bildgebung des Neuritenwachstums in Co-Kultur mit DP-Zellen unter Verwendung des jugendlichen (6 Wochen alten) B6 optimiert. Cg-Tg(Thy1-YFP)16Jrs/J Mäuse. Das zentrale und periphere Nervensystem von Thy1-YFP-Mäusen hat ein gelb fluoreszierendes Protein (YFP)-Tag, dessen Expression um P6-P10 in Neuronen beginnt und im gesamten Nervensystem während des postnatalen und adulten Lebens exponentiell zunimmt. YFP und GFP haben konservierte Sequenzen, die es ermöglichen, diese Nerven mit Anti-GFP-Antikörpern zu färben, was zu einer panneuronalen Färbung führt. Letztendlich ermöglichen diese Mäuse eine bessere Visualisierung und Quantifizierung der Neuronen, die in Zellkulturen verwendet und gezüchtet werden.
- Euthanasieren Sie jugendliche Mäuse mit Kohlendioxid, gefolgt von einer Gebärmutterhalsluxation.
- Enthaupte die Mäuse und entferne die Haut vom Schädel. Achten Sie darauf, die gleiche Anzahl von Männern und Frauen anzugeben.
- Führen Sie die Spitze einer Mikro-Präparierschere in die Schädelbasis ein. Schneiden Sie entlang der sagittalen Naht des Schädels (Abbildung 1A).
- Machen Sie vier kleine horizontale Schnitte: zwei entlang der Kronennähte an den Ohren und zwei entlang der lambdoiden Nähte an der Schädelbasis. Dadurch sollten zwei Knochenlappen entstehen.
- Ziehe mit der Pinzette die beiden Knochenlappen zurück. Dadurch sollte das Gehirn sichtbar werden.
- Entferne das Gehirn. Übertragen Sie den Kopf mit 1x PBS in eine Gewebekulturschale und legen Sie ihn unter das Mikroskop.
- Lokalisieren Sie die Trigeminusganglien (TG), die bei Nagetieren gut sichtbar sind13, die in der Dura mater zwischen Gehirn und Knochen des Processus maxillaris untergebracht sind (Abbildung 1B).
- Schneiden Sie die drei Äste, die zu den Augen, dem Oberkiefer und dem Unterkiefer wandern, ab und übertragen Sie die Ganglien mit einer geraden feinen Pinzette in das kalte 1x PBS. Bewahren Sie die Schale, die die TG-Ganglien enthält, während der Ernte auf Eis auf.
- Sobald alle TG-Bündel entnommen sind, übertragen Sie die Ganglien mit einer Fläschchenzange in ein konisches 50-ml-Röhrchen mit 5 mg/ml sterilfiltrierter Kollagenase Typ II.
- Wirbeln Sie die Kollagenase mit dem TG-Bündel ein und legen Sie das Röhrchen für 25-30 min in ein 37 °C warmes Wasserbad. Während dieser Zeit nehmen Sie den konischen Schlauch aus dem Wasserbad, wirbeln Sie ihn ein und kehren Sie alle 5-10 Minuten zum Bad zurück.
- Zentrifugieren Sie die Kollagenase-TG-Neuronenlösung für 2 min bei 643 x g.
- Unter einer Gewebekulturhaube wird die Kollagenase mit einer Mikropipette vorsichtig abgesaugt.
- Fügen Sie 5 ml 1% sterilfiltriertes Trypsin Typ II hinzu und wirbeln Sie es vortexen. Legen Sie das konische Rohr für 5 min in ein 37 °C heißes Wasserbad.
- Zentrifugieren Sie den Trypsin-TG-Mix für 5 min bei 643 x g. Entfernen Sie den oberen Teil des Trypsins mit einer Mikropipette, so dass die TG-Neuronen nicht entfernt werden. Es wird sich noch Flüssigkeit in der Tube befinden.
- Fügen Sie genügend Medien hinzu, um das verbleibende Trypsin zu deaktivieren (bei einem Verhältnis von Trypsin zu Medium von 1:1 oder niedriger).
- Zählen Sie die Anzahl der Zellen und verdünnen Sie die Lösung auf 200.000 Zellen/ml (250 μl von 50.000 Zellen mit 50.000 Zellen).
- Setzen Sie beschichtete Transwell-Filter aus Abschnitt 1.2 in Vertiefungen mit DP ein.
- Verdünnen Sie die zellhaltige Lösung so, dass 200.000 Zellen/ml vorhanden sind. Pipettieren Sie 250 μl in den Transwell-Filter und kultivieren Sie die Zellen über Nacht bei 37 °C (Abbildung 1F).
- Ersetzen Sie das Medium am nächsten Tag durch 1 ml Co-Kulturmedium mit 1 μM Uridin und 15 μM 5'-Fluor-2-Desoxyuridin, um die übermäßige Proliferation von mesenchymalen Zellen zu stoppen, die das Wachstum von Neuriten verhindern kann. Optional: Fügen Sie Wachstumsfaktoren oder Inhibitoren in dieses Medium ein, wenn Sie weitere Manipulationen versuchen.
Tabelle 1: Co-Kultur-Medien.
| Bestandteil | Volumen | Konzentration |
| MEM-α | 440 mL | |
| Hitzeinaktiviertes fötales Rinderserum | 50 mL | 10 % |
| 100x L-Glutamin | 5 mL | 1x |
| Penicillin-Streptomycin 100 x | 5 mL | 1x |
| Wechseln Sie das Medium an Tag 2 mit mitotischen Inhibitoren bei diesen Endkonzentrationen |
| Uridin | | 1 μM |
| 5'-Fluor-2'Desoxyuridin | | 15 μM |