>1. Kultur und Lagerung menschlicher periventrikulärer Endothelzellen
- Humane periventrikuläre Endothelzellen werden auf Basalmembranmatrix-beschichteten (siehe Materialtabelle) 6-Well-Platten in periventrikulärem Endothelzellmedium (E6-Medium mit 50 ng/ml vaskulärem endothelialem Wachstumsfaktor A [VEGF-A], 100 ng/ml Fibroblasten-Wachstumsfaktor 2 [FGF2] und 5 μM Gamma-Aminobuttersäure [GABA]) bei 37 °C und 5 % CO2 gehalten. Wechseln Sie das Medium jeden zweiten Tag.
- Tauen Sie die Basalmembranmatrix bei 4 °C auf und stellen Sie eine 1:100-Lösung her, indem Sie sie in kaltem Dulbecco-Medium modifiziertem Eagle-Medium/Nährstoffgemisch F-12 (DMEM/F12) verdünnen. Beschichten Sie jede Vertiefung einer 6-Well-Platte mit 1 ml Matrixlösung. Die Platten vor Gebrauch mindestens 1 h bei 37 °C inkubieren.
- Ermöglichen Sie menschlichen periventrikulären Endothelzellen, eine Konfluenz von 80 % bis 90 % zu erreichen. Saugen Sie Medium aus der Vertiefung an. Waschen Sie die Vertiefungen einmal mit 1 mL steriler 1x phosphatgepufferter Kochsalzlösung (PBS) pro Vertiefung.
- Trennen Sie die Zellen, indem Sie 1 ml Zelldissoziationslösung (siehe Materialtabelle) pro Vertiefung hinzufügen. Bei 37 °C 5 min inkubieren. Nach 5 Minuten fügen Sie 1 ml periventrikuläres Endothelzellmedium hinzu. Übertragen Sie die Zelllösung in ein konisches 15-ml-Röhrchen.
Anmerkung: Wir verwenden hier Accutase für die Zelldissoziation, im Gegensatz zu TrypLE in den Abschnitten 3 und 4.
- Die Zellen werden bei 500 x g für 5 min bei Raumtemperatur zentrifugiert, der Überstand aspiriert und das Zellpellet in 1 ml periventrikulärem Endothelzellmedium resuspendiert.
- Zählen Sie lebende Zellen mit der Trypanblau-Ausschlussmethode. Samenzellen in frischen, mit Matrix beschichteten Platten mit einer Dichte von 1,2 x 10⁵ Zellen/cm2. Bei 37 °C und 5 % CO2 inkubieren.
- Lagern Sie humane periventrikuläre Endothelzellen durch Kryokonservierung in Gefriermedium (90 % periventrikuläres Endothelzellmedium und 10 % Dimethylsulfoxid [DMSO]).
- Dissoziieren und sammeln Sie Zellen gemäß den Schritten 1.3 und 1.4 oben. Zählen Sie die Zellen in der Lösung mit der Trypanblau-Ausschlussmethode.
- Zellen bei 500 x g für 5 min bei Raumtemperatur zentrifugieren. Den Überstand aspirieren und das Zellpellet bei 5 x 10⁶ Zellen/ml Gefriermedium resuspendieren.
- Geben Sie 1 ml Gefriermedium plus Zellen pro Kryofläschchen ab. Die Durchstechflaschen in eine mit Isopropanol gefüllte Kammer stellen und über Nacht bei -80 °C bei 1 °C/min abkühlen lassen. Füllen Sie die Fläschchen am nächsten Tag zur Langzeitlagerung in einen Flüssigstickstofftank um.
>2. Vorbereitung menschlicher periventrikulärer Endothelzellen für den Assay
- Ermöglichen Sie menschlichen periventrikulären Endothelzellen, eine Konfluenz von 70 % bis 80 % zu erreichen.
- Dissoziieren Sie die Zellen gemäß den Schritten 1.3 bis 1.5, wie oben beschrieben. Zählen Sie Zellen mit der Trypanblau-Ausschlussmethode.
>3. Vorbereitung von humanen GABAergen Interneuronen für den Assay
HINWEIS: Von humanen induzierten pluripotenten Stammzellen (iPSC) abgeleitete GABAerge Interneurone und das neuronale Medium wurden kommerziell erworben (siehe Materialtabelle). Die Neuronen werden durch Differenzierung einer von humanen Fibroblasten abgeleiteten iPS-Linie nach einem vom Hersteller entwickelten Protokoll erzeugt. Die Zellen wurden aufgetaut und gemäß dem Protokoll des Herstellers kultiviert.
- Tauen Sie humane GABAerge Interneuronen auf und kultivieren Sie sie zwei Wochen lang in einer 12-Well-Platte auf eine Konfluenz von 70 % bis 80 %.
- Am Tag des Assays warme Zelldissoziationslösung (siehe Materialtabelle) und ein Aliquot des neuronalen Mediums bei 37 °C für 10 Minuten vor der Anwendung.
- Aspirieren Sie das Medium aus jeder Vertiefung, die die Zellen enthält. Waschen Sie die Zellen mit 1 mL sterilem 1x PBS pro Well.
- Trennen Sie die Zellen, indem Sie 0,5 ml vorgewärmte Dissoziationslösung pro Vertiefung hinzufügen und 5 Minuten lang bei 37 °C inkubieren. Fügen Sie 1 ml neuronales Medium pro Vertiefung hinzu. Übertragen Sie die Zelllösung in ein konisches 15-ml-Röhrchen. Sanft trituieren, um Zellklumpen zu dissoziieren.
- Die Zellen werden bei 380 x g für 5 min bei Raumtemperatur zentrifugiert, der Überstand aspiriert und das Zellpellet in 1 mL neuronalem Medium resuspendiert. Zählen Sie lebende Zellen mit der Trypanblau-Ausschlussmethode.
>4. Vorbereitung von menschlichen Kontroll-Endothelzellen für den Assay
HINWEIS: Von menschlichen iPSCs abgeleitete Kontroll-Endothelzellen und Endothelzellmedium wurden kommerziell gekauft (Materialtabelle). Diese Endothelzellen werden erzeugt, indem eine von humanen Fibroblasten abgeleitete iPS-Linie nach einem vom Hersteller entwickelten Protokoll auf das endotheliale Schicksal differenziert wird. Die Zellen wurden aufgetaut und auf Fibronektin-Substrat gemäß dem Protokoll des Herstellers kultiviert. Die mit Fibronektin beschichteten Platten wurden nach dem Protokoll des Herstellers hergestellt.
- Tauen Sie menschliche Endothelzellen auf und kultivieren Sie sie in einer 6-Well-Platte auf eine Konfluenz von 80 % bis 90 %.
- Am Tag des Assays warme Zelldissoziationslösung (siehe Materialtabelle) und ein Aliquot des Endothelmediums bei 37 °C für 10 Minuten vor der Anwendung.
- Aspirieren Sie das Medium aus jeder Vertiefung, die die Zellen enthält. Waschen Sie die Zellen mit 1 mL sterilem 1x PBS pro Well.
- Trennen Sie die Zellen, indem Sie 0,5 ml vorgewärmte Dissoziationslösung pro Vertiefung hinzufügen. 5 min bei Raumtemperatur inkubieren. Fügen Sie 1 ml Endothelzellmedium pro Vertiefung hinzu, um die Dissoziationslösung zu neutralisieren. Übertragen Sie die Zelllösung in ein konisches 15-ml-Röhrchen.
- Zellen bei 200 x g für 5 min bei Raumtemperatur zentrifugieren. Aspirieren Sie den Überstand und resuspendieren Sie das Zellpellet in 1 ml Endothelzellmedium. Zählen Sie lebende Zellen mit der Trypanblau-Ausschlussmethode.
>5. Vorbereitung von One-Well-Kultureinsätzen
- 1 mg/ml Lamininlösung bei Raumtemperatur oder über Nacht bei 4 °C auftauen.
- Eine geeignete Anzahl von 35-mm-Schalen mit 0,01 %iger Poly-L-Ornithin-Lösung (1 ml pro Schale) bestreichen. Die Gerichte mindestens 1 h bei Raumtemperatur inkubieren.
- Verdünnen Sie 1 mg/ml Lamininlösung 1:300 in sterilem Wasser auf eine Endkonzentration von 3,3 μg/ml unmittelbar vor der Verwendung.
- Poly-L-Ornithin aus jeder Schale vollständig aspirieren. Spülen Sie jede Schale 3x gründlich mit sterilem Wasser aus und aspirieren Sie vollständig, um eine durch Poly-L-Ornithin induzierte Zelltoxizität zu vermeiden.
- 1 ml 3,3 μg/ml Lamininlösung in jede Schale geben und über Nacht oder mindestens 1 Stunde bei 37 °C inkubieren. Lamininlösung unmittelbar vor Gebrauch aus der Schale nehmen.
Anmerkung: Alternativ können Sie die lamininhaltigen Schalen bei 4 °C lagern. Äquilibrieren Sie die Schalen vor Gebrauch in einem 37 °C Zellkultur-Inkubator.
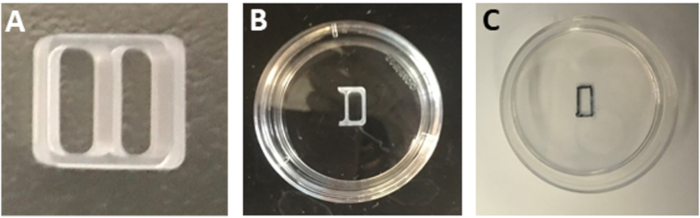
- Schneiden Sie drei Seiten einer Vertiefung eines Silikonkultureinsatzes mit zwei Vertiefungen (Abbildung 1A) mit einer sterilen Klinge ab, um einen Ein-Well-Einsatz zu erzeugen (Abbildung 1B).
Anmerkung: Halten Sie die Zwei-Well-Einlage während des Schneidens fest mit der Oberfläche der Originalverpackung verbunden, um einen glatten Schnitt zu gewährleisten und die Haftfähigkeit der Einlage zu schützen.
- Aspirieren Sie die Lamininlösung aus den Schalen.
Anmerkung: Spülen Sie das Geschirr nach der Laminin-Inkubation nicht mit sterilem PBS oder Wasser. Nasse Oberflächen verhindern eine feste Haftung des Kultureinsatzes.
- Nehmen Sie den One-Well-Einsatz mit einer sterilen Pinzette heraus und platzieren Sie ihn in der Mitte der mit Poly-L-Ornithin/Laminin beschichteten Schale. Drücken Sie an den Rändern des Einsatzes entlang, um ihn an der Oberfläche der Schale zu befestigen.
- Drehen Sie die Schale vorsichtig auf den Kopf, um zu überprüfen, ob der Einsatz fest verklebt ist.
- Stellen Sie die Schale auf den Kopf und markieren Sie die Begrenzung des Einsatzfachs mit einem schwarzen Permanentmarker mit einer ultrafeinen Spitze (Abbildung 1C).
>6. Co-Kultur-Migrations-Assay
- Co-Suspendierung von 3 x 10⁴ GABAergen Interneuronen und 3 x 10⁴ humanen periventrikulären Endothelzellen in 70 μl Co-Kulturmedium (50 % periventrikuläres Erhaltungsmedium ohne GABA und 50 % neuronales Medium). Säen Sie diese Zelllösung in das Einsteckfach der Vertiefung. Bereiten Sie eine entsprechende Anzahl solcher Assay-Schalen vor.
Anmerkung: GABA wurde dem Co-Kulturmedium nicht zugesetzt, um den Effekt von exogenem GABA auf die Migration auszuschließen.
- Überprüfen Sie unter dem Mikroskop, ob keine Zellen aus dem Einsatzfach austreten.
- Geben Sie langsam 1 ml Co-Kulturmedium an der Seite der Schale entlang, um ein Austrocknen der Beschichtung zu verhindern.
Anmerkung: Medium langsam am Rand der Schüssel entlang zugeben, damit der Einsatz nicht gestört wird.
- Als erste Kontrolle säen Sie 3 x 10⁴ humane GABAerge Interneuronen nur in 70 μl Co-Kulturmedium pro One-Well-Insert. Bereiten Sie eine angemessene Anzahl solcher Gerichte zu.
- Als zweite Kontrolle werden 3 x 10⁴ GABAerge humane Interneurone mit 3 x 10⁴ Kontroll-humanen Endothelzellen in 70 μl Co-Kulturmedium pro One-Well-Insert co-geseedet. Bereiten Sie eine angemessene Anzahl von Gerichten vor.
- Die Schalen 24 h bei 37 °C und 5 % CO2 inkubieren. Überprüfen Sie nach 24 Stunden Inkubation unter dem Mikroskop, ob sich die Zellen richtig anheftet haben und kein Leck vorliegt.
- Entfernen Sie den Einsatz nach 48 Stunden Aussaat vorsichtig mit einer sterilen Pinzette. Überprüfen Sie unter dem Mikroskop, ob die Zellschicht nicht gestört ist (Tag 0).
- Entfernen Sie das Medium und fügen Sie 1 ml frisches Co-Kulturmedium hinzu.
Anmerkung: Stellen Sie eine angemessene Anzahl von Gerichten für die Aufnahme von Bildern von Tag 0 bereit.
- Inkubieren Sie die Zellen 5 Tage lang bei 37 °C und 5 % CO2.