Alle Verfahren, die die Probenentnahme beinhalten, wurden in Übereinstimmung mit den IRB-Richtlinien des Instituts durchgeführt.
>1. Vorbereitung der Lösung
- Extrazelluläre Lösung S1 herstellen: 4-(2-Hydroxy-ethyl)piperazin-1-ethansulfonsäure (HEPES) gepufferte extrazelluläre Lösung, die (in mM) 145 NaCl, 5 KCl, 1 CaCl2, 1 MgCl2, 10 HEPES; pH = 7,3 (angepasst mit NaOH); Osmolarität = 300 mOsm (angepasst mit Glukose).
- Extrazelluläre Lösung S2 wird hergestellt: Carbogen-sauerstoffhaltige (95 % O2, 5 % CO2) extrazelluläre Lösung, die (in mM) 125 NaCl, 25 NaHCO3, 5 KCl, 1 CaCl2, 1 MgSO4, 5 Bis(2-hydroxyethyl)-2-aminoethansulfonsäure (BES) enthält; pH = 7,3; Osmolarität = 300 mOsm (angepasst mit Glukose).
- Bereiten Sie 4 % Agaroselösung mit niedriger Geliertemperatur (S3) für die Gewebeeinbettung vor: 4 % Agarose mit niedriger Geliertemperatur. 2 g schwach gelierende Agarose in 50 ml S1 in einer 100 ml Laborglasflasche zusammen mit einem Magnetrührer auflösen. Um die Agarose zu schmelzen, stellen Sie die Flasche für ca. 20 min in ein Wasserbad (mit nicht fest verschlossenem Deckel) bei 70 °C oder bis die Lösung unter Rühren transparent wird. Abkühlen lassen und geschmolzene Agarose bis zur weiteren Verwendung in einem zweiten Wasserbad bei 42 °C aufbewahren.
- Intrazelluläre Lösung S4 wird hergestellt: Pipettenlösung mit (in mM) 143 KCl, 2 KOH, 1 Ethylenglykoltetraessigsäure (EGTA), 0,3 CaCl2 (freies Ca2+ = 110 nM), 10 HEPES, 2 Adenosin-5'-triphosphat-Magnesiumsalz (MgATP), 1 Guanosin-5'-triphosphat-Natriumsalz (NaGTP); pH = 7,1 (angepasst mit KOH); Osmolarität = 290 mOsm.
- Modifizieren/Anpassen der Zusammensetzung von S1, S2 und S4 entsprechend dem individuellen Versuchsdesign (z. B. pharmakologische Blocker zur Isolierung bestimmter Arten von spannungsaktivierten Strömen).
>2. VNO-Dissektion und Einbettung
- Das Tier durch kurzen Kontakt mit CO2 opfern und mit einer scharfen chirurgischen Schere enthaupten. Hinweis: Da die Zeit vom Opfern des Tieres bis zum Eis der VNO-Kapsel entscheidend ist, minimieren Sie die Zeit auf weniger als 2 Minuten. Um die Lebensfähigkeit des Gewebes zu erhalten, betten Sie beide vollständig präparierten VNOs in weniger als 30 Minuten in Agarose ein.
- Entfernen Sie den Unterkiefer mit einer großen chirurgischen Schere. Treten Sie durch die Mundhöhle ein und schneiden Sie die Unterkieferknochen und Muskeln jeder Seite separat ab.
- Lege den restlichen Teil des Kopfes kopfüber in die große Petrischale.
- Ziehen Sie die Haut des Oberkiefers und um die Nasenspitze herum mit einer mittleren Pinzette ab, um einen besseren Zugang zu den Schneidezähnen zu erhalten.
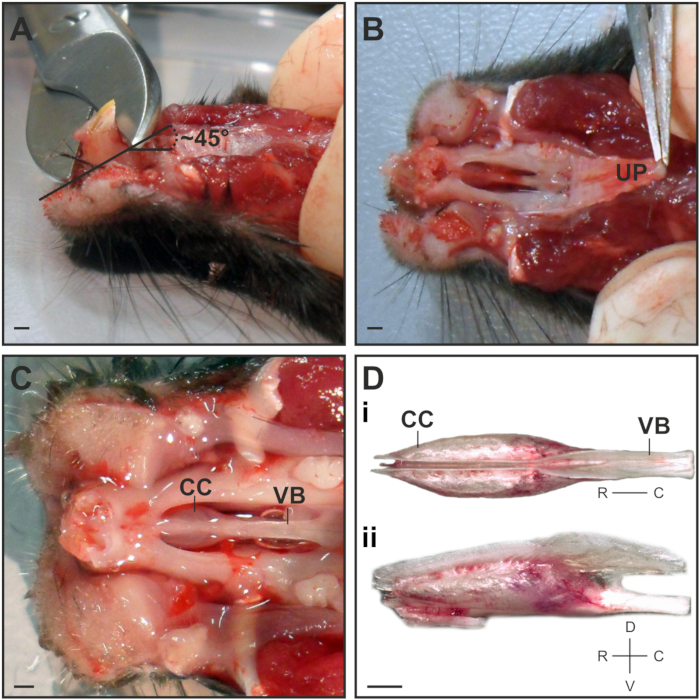
- Schneiden Sie mit einer Knochenschere den größten Teil der Schneidezähne in einem Winkel von ~45° in rostraler Richtung ab (Abbildung 1A). Dies erleichtert die Entfernung der VNO-Kapsel aus der Nasenhöhle.
Anmerkung: Schneiden Sie nicht bis zur Zahnwurzel, um eine Beschädigung der Spitze der VNO-Kapsel zu vermeiden.
- Fassen Sie den starren oberen Gaumen an seinem rostralen Teil mit einer mittleren Pinzette und schälen Sie ihn vorsichtig in einem Stück in einem flachen Winkel zurück (Abbildung 1B).
Anmerkung: Wiederholt mit eiskaltem S2 nachspülen.
- Verwende eine Mikrofederschere, um die knöcherne Verschmelzung zwischen der Spitze des Vomerknochens und dem Kiefer zu durchtrennen. Führen Sie die Scherenspitzen so ein, dass der gebogene Teil der Spitze nach außen vom VNO weg zeigt, und schneiden Sie den Knochen vorsichtig in kleinen Schritten sowohl auf der linken als auch auf der rechten Seite lateral der VNO-Kapsel ein.
- Um die VNO-Kapsel zu entfernen, schneiden Sie mit einer Mikrofederschere durch den Vomerknochen im kaudalen Teil und heben Sie den Vomerknochen vorsichtig mit einer mittleren Pinzette aus der Nasenhöhle. Übertragen Sie das VNO sofort in eine kleine Petrischale unter einem Stereomikroskop auf einem Eisgelpack, wo die restlichen Schritte der Dissektion durchgeführt werden.
- Spülen Sie das VNO in einer kleinen Menge eiskaltem S2 aus, um ein Austrocknen des Gewebes zu verhindern.
- Trennen Sie die knorpeligen Kapseln, die die VNO-Weichteile enthalten, indem Sie mit einer mittleren Pinzette nach der Rückseite des Vomerknochens greifen. Positionieren Sie die Kapsel für eine dorsale Ansicht, so dass eine Teilung zwischen beiden VNOs sichtbar wird (Abbildung 1Di).
- Trennen Sie mit der Spitze einer feinen Pinzette beide Knorpel-VNO-Kapseln vom zentralen Knochen, während der Vomerknochen im hinteren Teil festgesteckt bleibt.
Anmerkung: Verwenden Sie eine Pinzette nur am Rand der Knorpelkapsel und achten Sie sehr darauf, den Knorpel nicht zu durchstechen, da das empfindliche sensorische Epithel leicht beschädigt werden kann.
- Sobald die beiden VNOs getrennt sind, beginnen Sie mit dem Entfernen des Knorpels, der den ersten VNO umschließt.
- Fassen Sie mit einer feinen Pinzette den oberen Rand der Kapsel und spalten Sie die Knorpelwand ab, die zuvor am Vomerknochen (mediale Seite) befestigt war.
- Um verbleibenden Knorpel zu entfernen, drehen Sie den VNO mit seiner gebogenen Seitenseite zum Boden der Schale und stecken Sie den Knorpel auf einer Seite mit einer Pinzette fest fest. Bewegen Sie die zweite feine Pinzette vorsichtig von der Rückseite in einem sehr flachen Winkel zwischen Knorpel und VNO, um die Verbindung zwischen Gewebe und Knorpel zu lockern.
- Ziehen Sie das VNO langsam vom Knorpel ab, indem Sie es an seiner Schwanzspitze halten, um eine Beschädigung des sensorischen Epithels zu vermeiden.
- Sobald das VNO aus der Kapsel gehebelt ist, stellen Sie sicher, dass Sie alle verbleibenden kleinen Knorpelteile entfernen, da alle verbleibenden Knorpelstücke das Gewebe während des Schneidens von der umgebenden Agarose lösen.
- Geben Sie einen kleinen Tropfen eiskaltes S2 auf das erste präparierte VNO, um Gewebeschäden zu vermeiden. Ein großes Blutgefäß auf der lateralen Seite wird sichtbar, was darauf hinweist, dass das Organ noch intakt ist und bei der Dissektion nicht grob beschädigt wurde (Abbildung 2Aii). Falls das Blutgefäß beschädigt wurde, lohnt es sich trotzdem, mit dem Schneiden des VNO fortzufahren, solange die Gesamtmorphologie nicht eindeutig beeinträchtigt wurde.
- Zerlegen Sie sofort den zweiten VNO.
- Zum Einbetten der VNOs werden die beiden kleinen Petrischalen bis zum Rand mit geschmolzenem S3 gefüllt (im Wasserbad bei 42 °C gelagert; siehe 1.3).
- Halten Sie das VNO mit einer feinen Pinzette am breiteren kaudalen Ende, um eine Schädigung des sensorischen Epithels zu vermeiden.
- Tauchen Sie das VNO in die Agarose und bewegen Sie es mehrmals horizontal hin und her, um den Film der extrazellulären Lösung sowie alle Luftblasen von seiner Oberfläche zu entfernen.
- Positionieren Sie den VNO senkrecht, wobei die kaudale Spitze zum Boden der Schale zeigt. Anstatt die VNO direkt mit der Pinzette einzuklemmen, passen Sie die Ausrichtung an, indem Sie die Pinzettenspitze in unmittelbarer Nähe der VNO bewegen.
Anmerkung: Die Orientierung während der Einbettung ist entscheidend, da sie die Schnittebene und die Zugänglichkeit zu sensorischen Neuronen während des Experiments bestimmt.
- Stellen Sie das Geschirr auf den Gel-Eisbeutel und warten Sie, bis die Agarose fest geworden ist.
Hinweis: Ändern Sie die VNO-Ausrichtung nicht, sobald die Agarose zu verfestigen begonnen hat, da sich dadurch das Gewebe von der umgebenden Agarose löst .
>3. Koronales VNO-Gewebeschneiden
- Nehmen Sie mit einem kleinen Spatel den Agaroseblock aus der kleinen Schale in den Deckel einer großen Petrischale, drehen Sie die Agarose auf den Kopf und lassen Sie die kaudale Spitze des VNO nach oben.
- Schneiden Sie den Block mit einem chirurgischen Skalpell pyramidenförmig (3-4 mm an der Spitze, 8-10 mm an der Unterseite). Achten Sie darauf, das eingebettete Gewebe nicht zu beschädigen.
- Befestigen Sie den pyramidenförmigen Block mit Sekundenkleber in der Mitte der Vibrationsprobenplatte und warten Sie ~1 min, bis der Kleber vollständig getrocknet ist.
- Übertragen Sie die Probenplatte in die Schneidekammer und bereiten Sie den zweiten VNO entsprechend vor. Halten Sie die Platte mit der zweiten Probe bis zur Verwendung bei 4 °C.
- Verwenden Sie ein Mikrotom mit vibrierender Klinge mit folgenden Einstellungen: Dicke: 150-200 μm; Geschwindigkeit: 3,5 a.u. = 0,15 mm/sec; Frequenz: 7,5 a.u. = 75 Hz. Übertragen Sie die Schichten bis zur Verwendung in die Sauerstoffkammer, nachdem Sie die Scheibenmorphologie unter dem Präpariermikroskop kurz untersucht haben. Die Scheiben können mehrere Stunden aufbewahrt werden.
>4. Elektrophysiologische Einzelzellaufzeichnungen
- Verwenden Sie für Aufnahmen ein aufrechtes Festtischmikroskop, das mit Wasserimmersionsobjektiven, Dodt- oder Infrarot-Differenzinterferenzkontrast (IR-DIC) und Epifluoreszenz ausgestattet ist, sowie eine CCD-Kamera (Cooled Charge-Coupled Device). Verwenden Sie für die Datenerfassung einen Patch-Clamp-Verstärker, einen Kopftisch, eine Analog-Digital-/Digital-/Digital-Analog-Schnittstellenkarte (AD/DA) und einen Computer (einschließlich Aufnahmesoftware).
- Bereiten Sie einen Vorrat von 10-20 Patch-Pipetten (4-7 MΩ) vor. Pipetten aus Borosilikatglaskapillaren (1,50 mm Außendurchmesser [AD]/0,86 mm Innendurchmesser [ID]) mit einem Mikropipettenabzieher ziehen und mit einer Mikroschmiede feuerpolieren.
Anmerkung: Das Feuerpolieren der Pipettenspitzen ist entscheidend beim Patchen der eher kleinen VSNs. Dies trägt dazu bei, ein Aufreißen der Zellmembran bei Anwendung von Unterdruck zu verhindern, um eine hochohmige Abdichtung zu erhalten. Nach dem Polieren sollte die Pipettenöffnung ca. 1 μm betragen.
- Bewahren Sie Pipetten in einem Pipettenbehälter auf, um Schäden und Staubansammlungen bis zum Gebrauch zu vermeiden.
Bereiten Sie das - Perfusionssystem vor, indem Sie Lösungsreservoire und Schläuche gemäß dem Versuchsplan füllen.
Anmerkung: Entfernen Sie Luftblasen vollständig aus den Schläuchen, da sie die elektrophysiologischen Aufzeichnungen stark beeinträchtigen.
- Passen Sie den Druck an, um einen Durchfluss von ~3 ml/min zu erreichen.
Anmerkung: Hohe Drücke führen zu einer Bewegung des Gewebeschnitts sowie zum Abbruch elektrophysiologischer Aufzeichnungen.
- Übertragen Sie die VNO-Scheibe in die Bildgebungskammer und fixieren Sie die Position der Scheibe mit einem Edelstahlanker, der mit 0,1 mm dicken synthetischen Fasern verdrahtet ist (Abbildung 2B-C).
Anmerkung: Decken Sie die Gewebescheibe nicht mit einem der Kunstfaserfäden ab, sondern mit der Agarose, die die Scheibe umgibt.
- Übertragen Sie die Bildgebungskammer in die Aufnahmeeinrichtung und überfachen Sie kontinuierlich die Schicht mit sauerstoffhaltigem S2 bei Raumtemperatur über eine Badanwendung.
- Passen Sie die Saugkapillare an die Oberfläche der Lösung an, um einen langsamen Sog für einen ständigen Austausch der Badlösung zu erzeugen. Passen Sie den 8-in-1-Perfusionsstift mit mehreren Zylindern über und in der Nähe des nicht-sensorischen Teils der VNO-Scheibe an, der das Blutgefäß enthält (Abbildung 2C, 3A). Es ist von Vorteil, den Perfusionsstift und die Aufnahmepipette so anzuordnen, dass sie der Scheibe aus entgegengesetzten Richtungen zugewandt sind.
- Verbinden Sie Referenzelektrode und Badlösung mit einer L-förmigen Agarbrücke (gefüllt mit 150 mM KCl).
- Füllen Sie die Patch-Pipette mit der Pipettenlösung S4.
- Montieren Sie die Pipette über die mit Silberchlorid beschichtete Patch-Elektrode, die mit dem Kopftisch verbunden ist, ohne die Beschichtung abzukratzen, und befestigen Sie sie fest.
- Üben Sie vor dem Betreten des Bades einen leichten Überdruck (ca. 1 ml auf einer 10-ml-Kunststoffspritze) auf die Patch-Pipette aus.
- Senken Sie die Pipette mit Hilfe von Mikromanipulatoren so weit in das Bad, dass Sie das Objektiv eintauchen können, ohne es zu treffen (Abbildung 2D).
- Überwachen Sie den Pipettenwiderstand (R-Pip, zwischen 4 und 7 MΩ) mit Hilfe einer Elektrophysiologie-Software, die mit dem Kopftisch verbunden ist.
Anmerkung: Wenn RPip <4 MΩ beträgt, ist die Glasspitze gebrochen. Wenn der R-Pip >10 MΩ beträgt, ist die Spitze höchstwahrscheinlich verstopft und die Pipette muss ausgetauscht werden.
- Visualisieren Sie die VNO-Schicht mit einer CCD-Kamera unter Verwendung von infrarotoptimiertem differentiellem Interferenzkontrast (DIC) und identifizieren Sie FPR-rs3-i-Venus (FPR-rs3: formyl peptide receptor-related sequence 3) exprimierende Zellen (oder ähnlich markierte Neuronen) mittels Fluoreszenzbeleuchtung und einem geeigneten Filterwürfel.
- Fokussieren und zielen Sie auf fluoreszierende oder nicht fluoreszierende Zellen ab, je nach Versuchsdesign.
- Um sich dem Zellkörper zu nähern, verwenden Sie Handräder für maximale Empfindlichkeit. Durch den Überdruck wird eine kleine Delle in der Somamembran der Zelle sichtbar, sobald sich die Pipettenspitze in unmittelbarer Nähe befindet.
- Lassen Sie den Überdruck ab und üben Sie einen leichten Unterdruck aus, um die Zellmembran anzusaugen, um eine hochohmige Abdichtung (1-20 GΩ) zu erhalten. Wenden Sie einen kurzen und sanften Sog an, um die Zellmembran aufzubrechen und die Ganzzellkonfiguration zu etablieren.
- Überwachen Sie den Zugangswiderstand während des Experiments ständig.
Anmerkung: Nur Neuronen mit kleinem und stabilem Zugangswiderstand (≤3 % desR-Inputs; Veränderung <20 % im Verlauf des Experiments) in die Analyse einbeziehen.