Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.

Methodenartikel

Viral-vermittelte Markierung und Transplantation von medialen ganglionären Eminenzzellen für in vivo Studien

760 Aufrufe

8. Juli 2025

In diesem Artikel

Zusammenfassung

Quelle: Vogt, D. et al., Viral-medialed Labeling and Transplantation of medial ganglionic Eminence (MGE) cells for In vivo Studien. J. Vis. Exp. (2015).

Dieses Video zeigt die virale Markierung und Transplantation von Zellen der medialen ganglionären Eminenz (MGE) für in vivo-Studien. Es beschreibt die Schritte, die bei der Transduzierung von MGE-Zellen mit einem viralen Reporter, der Transplantation dieser transduzierten Zellen in den Kortex eines Maus-Welpen und der Ermöglichung der Reporterexpression in bestimmten Interneuronen-Subtypen erforderlich sind.

Protokoll

Alle Verfahren, bei denen Tiermodelle zum Einsatz kommen, wurden vom örtlichen institutionellen Tierpflegeausschuss und dem Tierprüfungsausschuss der JoVE überprüft.

1. Lentivirus-Vorbereitung (optionaler Schritt)

  1. Teilen Sie drei 10 cm große Platten mit HEK293T Zellen für jedes Lentivirus, das in Gegenwart von 10 ml DMEM/10 % FBS hergestellt werden soll, und wachsen Sie auf ~60-70 % Konfluenz. Züchten Sie Zellen in einem Inkubator bei 37 °C mit 5 % CO2.
  2. Transfizieren Sie die folgenden DNA-Plasmide (insgesamt 10 μg) mit einem beliebigen Transfektionsreagenz in jede Platte: 6,4 μg CAG-Flex-GFP lentiviraler Vektor, 1,2 μg pMD2.G (kodiert für VSV-g), 1,2 μg pRSV-Rev und 1,2 μg pMDLg/pRRE. Die drei lentiviralen Verpackungsvektoren sind kommerziell erhältlich.
    Hinweis: Dieser Ansatz verwendet lentivirale Vektoren der 3. Generation, aber auch Vektoren der 2. Generation und zugehörige Plasmide funktionieren.
  3. Bereiten Sie einen Abfallbehälter mit einer 10%igen Bleichlösung in einer BSL2-zertifizierten Haube vor, um alle Lösungen oder Geräte zu inaktivieren, die mit Lentiviren in Kontakt gekommen sind oder diese enthalten. Entfernen Sie anschließend das Medium 4-6 Stunden nach der Transfektion in die Bleichlösung, ersetzen Sie es durch das gleiche Volumen an neuem Medium und lassen Sie die Zellen wachsen.
  4. Nach 4 Tagen das Medium in konische 50-ml-Röhrchen füllen und 15 Minuten lang bei 1.000 x g zentrifugieren, um Zellreste zu pelletieren. Als nächstes filtrieren Sie den Überstand durch eine 0,45 μm Membran. Jeder Filter mit geringer Proteinbindung, wie PVDF, funktioniert gut. Vorsicht: Geben Sie sowohl feste als auch flüssige Virusabfälle in die Bleichlösung.
  5. 30 ml filtrierter Überstand werden in Ultrazentrifugenröhrchen und in eine Ultrazentrifuge geladen. Zentrifugieren Sie bei 100.000 x g für 2,5 Stunden bei 4 °C. Öffnen Sie die Zentrifugenröhrchen in einer BSL2-Haube und entfernen Sie den Überstand zu 10 % Bleiche. Fügen Sie dem Pellet ~100 μl PBS hinzu, was Titer von 1x10⁷ bis 1x10⁸ infektiöse Einheiten/ml ergibt. Aliquot am nächsten Tag aliquotieren und bei -80 °C lagern. Lentivirus-Aliquots sind bei -80 °C mindestens sechs Monate lang stabil.
  6. Wichtige Überlegung: Viele Institutionen haben jetzt virale Kerne. Erwerben Sie konzentrierte Viren mit einem Mindesttiter von 1x10⁷ infektiöse Einheiten/ml, um optimale Ergebnisse zu erzielen.

2. Spendermäuse für die MGE-Dissektion

  1. Richten Sie zunächst eine zeitgesteuerte Paarung zwischen einer Cre-exprimierenden interessierenden Linie und entweder einer Wildtyp-Maus (WT) oder einer Maus ein, die nach Cre-vermittelter Rekombination einen Reporter exprimiert.
    Hinweis: Viele Cre-driver-Linien sind transgen und werden im hemizygoten Zustand gepflegt und gezüchtet. Somit enthält nur die Hälfte der Embryonen das Cre-Transgen. Aus den Embryonen kann schnell DNA für eine kurze PCR zum Nachweis des Cre-Allels vorbereitet werden. Die Cre+ Embryonen können dann entnommen werden, so dass nur das MGE-Gewebe des gewünschten Genotyps verwendet wird. Alternativ kann ein Cre-abhängiger Reporter verwendet werden, um die Embryonen für die MGE-Dissektion und -Transplantation auszuwählen.
  2. Berechnen Sie, welcher Tag E13.5 entspricht. Wurden Tiere am Vorabend gepaart, beträgt der Tag des Steckers 0,5. Bestellen Sie zeitlich trächtige Mäuse oder ein WT-Weibchen mit P1-Welpen, um die postnatale (P)1-Maus an dem Tag zu bestimmen, an dem das Spendergewebe E13,5 beträgt. Alternativ können Sie diese Verpaarungen eine Woche vor der Verpaarung der Spendertiere im Haus arrangieren.
    Hinweis: Die frühere Strategie, sowohl E13,5- als auch P1-Embryonen/Welpen für denselben Tag zu erzeugen, ist oft schwer zuverlässig durchzuführen.

3. Vorbereitung von Medien, Werkzeugen und Geräten.

  1. Bereiten Sie die Reagenzien und Werkzeuge für die MGE-Zellvorbereitung vor (Tabelle 1).
    1. Bereiten Sie eine saubere Oberfläche vor und legen Sie eine saubere Pinzette, eine Schere und entweder ein mikrochirurgisches Messer oder eine feine Pinzette (für eine präzise Gewebedissektion) auf die Oberfläche.
    2. Bereiten Sie Hank's balanced salt solution (HBSS) für die Dissektion und Dulbeco's modifiziertes Eagle's Medium (DMEM) mit 10% fötalem Rinderserum (FBS) für die Transduktion vor.
    3. 20-30 ml DMEM/10% FBS in einem 37 °C Gewebekultur-Inkubator für ca. 1 h vorinkubieren. Der Deckel sollte gelockert werden, um einen Gasaustausch und einen pH-Ausgleich des Mediums zu ermöglichen.
      Hinweis: Die Vorinkubation des Mediums kann kurz vor Beginn der Dissektion vorbereitet werden.

4. MGE-Zellvorbereitung

  1. Opfern Sie die trächtige Maus nach einem genehmigten Tierprotokoll und entnehmen Sie die Embryonen in eine 10 cm große Petrischale mit eiskaltem HBSS.
  2. Entfernen Sie das Gehirn von jedem Embryo mit einem Präparierfernrohr (machen Sie es nacheinander, lassen Sie den Rest der Embryonen in eiskaltem HBSS) und fahren Sie dann mit dem Ausschneiden des MGE-Gewebes fort.
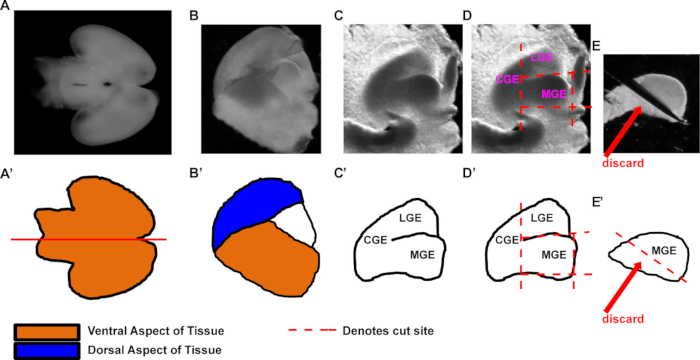
    Hinweis: Im Folgenden und in Abbildung 1 sind die wichtigsten Schritte aufgeführt, die zeigen, wie das MGE entfernt wird.
    1. Positionieren Sie das Gehirn mit der Bauchseite nach oben (Abbildungen 1A, A'). Hinweis: Es ist auch in Ordnung, den dorsalen Aspekt nach oben zu zeigen. Schneiden Sie das Gehirn entlang der Sagittalebene in zwei Hälften, um zwei Stücke zu erzeugen. Ein Beispiel für ein hemiseziertes Gehirn ist dargestellt (Abbildungen 1B, B'); Beachten Sie, dass dorsale (der darüber liegende Kortex) und ventrale Aspekte des Gehirns das ganglionäre Eminenzgewebe (GE) bedecken und umgeben.
    2. Halten Sie dann mit einer dominanten Hand entweder eine sehr feine Pinzette oder ein Stichmesser (Tabelle 1), während Sie die Hemisphäre mit einer Pinzette ruhigstellen, die von einer nicht dominanten Hand gehalten wird. (Die mediale Seite der Hemisphäre sollte nach oben zeigen). Entfalten Sie das dorsale und ventrale Gewebe mit einer Pinzette und einem Stichmesser, um das darunter liegende GE-Gewebe freizulegen (Abbildung 1C und in Abbildung 1C' dargestellt).
      Hinweis: Das Entfernen eines Mediums aus der Petrischale zum Sezieren kann die Stabilisierung des Gewebes während der Durchführung der MGE-Dissektion erleichtern.
    3. Machen Sie gerade Schnitte mit dem Stichmesser oder einer feinen Pinzette, um das CGE-, LGE- und Septumgewebe zu trennen (siehe Beispielschnitte, die durch rote gestrichelte Linien gekennzeichnet sind, Abbildungen 1D und D'). Diese Schnitte können in beliebiger Reihenfolge ausgeführt werden.
      Hinweis: Stellen Sie sich das MGE als eine "Box" vor, die aus dem umgebenden Gewebe herausgeschnitten wird. Auf diese Weise können bei jeder Dissektion reproduzierbar ähnliche Schnitte durchgeführt werden, wodurch die Variabilität bei Gewebedissektionen reduziert wird.
    4. Drehen Sie zum Schluss das MGE auf die Seite und schneiden Sie die Unterseite ab (was war der laterale Aspekt des Gehirns). Dadurch wird die Mantelzone des MGE (in Abbildungen 1E und 1E' verwerfen) vom Rest des MGE entfernt. Der verbleibende Aspekt der MGE enthält hauptsächlich die ventrikuläre Zone und die subventrikuläre Zone der MGE, die fast alle MGE-Vorläuferzellen enthalten. Fahren Sie mit diesem Gewebe fort.
  3. Wichtige Überlegung: Die Zugabe von Silikongel auf den Boden einer Petrischale kann als hervorragende Sezieroberfläche dienen, da es die empfindlichen Spitzen der Pinzette schützt und eine weiche Oberfläche für das Feststecken von Gewebe mit einer Pinzette bietet.

5. Lentivirale Markierung und Transplantation

  1. Schieben Sie die Schläuche mit dem MGE-Gewebe in eine BSL2-zertifizierte Haube und entfernen Sie das Medium.
    Hinweis: Das MGE-Gewebe ist groß genug, um sichtbar zu sein, und setzt sich am Boden des Röhrchens ab, so dass das kalte Medium leicht und schonend entfernt werden kann.
  2. Fügen Sie ~500 μl DMEM/10% FBS-Medium hinzu, das in einem 37 °C Gewebekultur-Inkubator vorinkubiert wurde. Als nächstes fügen Sie Polybren hinzu, um die Transduktion in jedes Röhrchen mit einer Endkonzentration von 8 μg/ml zu erleichtern. Zerreiben Sie das MGE-Gewebe, um mit einer P1000-Pipettenspitze eine Einzelzellsuspension zu erzeugen. Zum Schluss geben Sie ~15-20 μl konzentriertes Lentivirus in jedes Röhrchen.
  3. Wichtige Überlegung: Eine 10-12-fache Verreibung ist ausreichend, um MGE-Gewebe von einem einzelnen Embryo aufzubrechen, aber weitere Verreibungen können erforderlich sein, wenn mehrere MGEs zusammen gepoolt werden. Probieren Sie verschiedene Verreibungsbedingungen aus, um herauszufinden, was am besten funktioniert.
  4. Verschließen Sie jedes Röhrchen fest, drehen Sie es zum Mischen um und legen Sie dann alle Röhrchen in einen 37 °C heißen Inkubator. Inkubieren Sie die Zellen im Lentivirus für mindestens 30 Minuten und bis zu 1 Stunde, längere Zeiten haben zu einer verminderten Zellviabilität geführt. Drehen Sie die Röhren alle 10 min um, bis die Zeit abgelaufen ist.
  5. Nach der Inkubation mit Lentivirus nehmen Sie die Röhrchen aus dem Inkubator und zentrifugieren Sie sie 3 Minuten lang bei ~700 x g, um die Zellen zu pelletieren. Entfernen Sie in der BSL2-Haube den Überstand und entsorgen Sie ihn in 10 % Bleichmittel. Fügen Sie anschließend 1 ml DMEM/10% FBS hinzu und zerkleinern Sie das Pellet 2-3 Mal, um es zu waschen, und zentrifugieren Sie dann erneut mit der gleichen Geschwindigkeit, um die Zellen zu pelletieren. Wiederholen Sie diesen Waschschritt noch 2-3 Mal, um überschüssige Viren zu entfernen.
    Hinweis: Zentrifugationsschritte bei 4 °C durchführen; Eine verminderte Lebensfähigkeit wurde jedoch nicht beobachtet, wenn kurze Spins bei RT ausgeführt werden.
  6. Entfernen Sie nach der letzten Wäsche so viel Medium wie möglich und legen Sie jede Tube auf Eis. Aufgrund von Medienresten an den Seiten des Röhrchens werden ~2-3 μl des Mediums das Zellpellet bedecken, wenn die Transplantation begonnen hat.

6. Transplantation und Validierung

  1. Erwerben Sie P1-Welpen des Wirts und bereiten Sie den Eingriffsbereich vor, indem Sie ihn mit 70 % Ethanol besprühen. Um die Sterilität während des Eingriffs zu erhalten, wird empfohlen, diese Eingriffe in einem speziellen Reinraum durchzuführen. Verwenden Sie außerdem autoklavierte chirurgische Instrumente und sterilisieren Sie die Oberflächen, mit denen die Welpen in Kontakt kommen, mit 70% Ethanol. Ein Beispiel für repräsentative Geräte, die für die Durchführung der Transplantationen benötigt werden, und einen repräsentativen Eingriffsbereich ist in Abbildung 2 dargestellt.
    Hinweis: Obwohl es sich bei diesem Verfahren um eine Injektion kleiner Volumina handelt und nicht um einen chirurgischen Eingriff, der einen Schnitt, eine offene Wunde oder Nähte erfordern würde, wird dennoch empfohlen, für jede Maus, die injiziert werden soll, eine neue Mikropipette zu verwenden. Die Mikropipetten werden beim Ziehen hitzesterilisiert und auf eine Oberfläche abgeschrägt, die mit 70 % Ethanol besprüht und in einem verschlossenen Behälter aufbewahrt wurde.
    1. Erzeugen Sie Mikropipetten mit einem Durchmesser an der Spitze zwischen 40 und 80 μm. Wenn Sie diesen Dimensionen folgen, erhalten Sie optimale Ergebnisse. Sterilisieren Sie die Mikropipetten, wenn sie gezogen und abgeschrägt werden, auf einer Oberfläche und besprühen Sie sie mit 70 % Ethanol, bevor Sie die Mikropipetten in einem verschlossenen Behälter aufbewahren.
      Hinweis: Wenn der Zugang zu den Geräten, die zur Herstellung dieser Nadeln benötigt werden (Tabelle 1), eingeschränkt ist, verwenden Sie alternativ ein anderes Injektionsgerät. Diese sind jedoch aufgrund unterschiedlicher Durchmesser möglicherweise nicht so gut geeignet wie die Mikropipetten.
    2. Ziehen Sie das Mineralöl in eine 1-ml-Spritze auf und füllen Sie die Glaspipette mit einer 30 1/2 G-Nadel vollständig mit Mineralöl. Montieren Sie als Nächstes den Kolben auf das stereotaktische Gerät, befestigen Sie dann die Glaspipette an der stereotaktischen Vorrichtung und laden Sie sie auf den Kolben. Bewegen Sie den Kolben mit dem hydraulischen Antrieb etwa zur Hälfte in die Glaspipette und entfernen Sie das auslaufende Mineralöl mit einem sauberen Papiertuch.
      1. Alternativ zur Verwendung einer Spritze können Sie das hintere Ende der Pipette in Mineralöl tauchen und durch Kapillarwirkung befüllen. Um Luftblasen in der Pipette zu vermeiden, halten Sie den Überdruck auf die Spritze aufrecht, bis sie vollständig aus der Glaspipette herauskommt.
        Hinweis: Andere Geräte können verwendet werden, um MGE-Zellen erfolgreich zu transplantieren. Jedes Gerät, das ein Volumen von weniger als oder nahe 100 nl liefern kann, eignet sich gut für dieses Verfahren.
    3. Verwenden Sie anschließend ein steriles Papiertuch oder ein anderes saugfähiges Material, wobei die Ecke zu einer feinen Spitze gedreht ist, um überschüssiges Medium über dem MGE-Zellpellet vorsichtig zu entfernen. In diesem Schritt wird die Zelldichte konzentriert, so dass kleinere Injektionsvolumina erreicht werden können. Verwenden Sie anschließend eine Pipette mit geringem Volumen (P2 wird bevorzugt), um das Zellpellet langsam aufzuziehen und 1-2 Mal zu zerreiben, bevor Sie die Zellsuspension auf eine hydrophobe Oberfläche bewegen. Das Volumen sollte knapp 1 μl betragen. Schieben Sie die Spitze der Nadel in die Zellaufhängung und ziehen Sie die Zellaufhängung mit Hilfe des hydraulischen Antriebs in die Pipette auf.
    4. Betäuben Sie einen P1-Welpen durch Unterkühlung (in einen Latexhandschuh wickeln und für ~ 2-4 Minuten auf Eis legen). Überprüfen Sie die Wirksamkeit der Anästhesie mit einem schädlichen Reiz. Kneifen Sie die Haut zwischen den Zehen mit einer feinen Pinzette: Der Welpe sollte nicht reagieren, wenn er eingeklemmt wird. Legen Sie als Nächstes den Welpen auf eine Form, die sich unter dem Injektionsgerät befindet, und straffen Sie dann die Haut, indem Sie die Haut am Kopf zurückziehen und mit Standard-Laborklebeband sichern.
      Hinweis: Obwohl Hypothermie bei neugeborenen Mäusen sehr effektiv ist und zu einer niedrigen Sterblichkeitsrate führt, müssen Eingriffe schnell durchgeführt werden, da sich die Welpen in weniger als 10 Minuten zu erholen beginnen. Außerdem sind 4 min auf Eis eine Obergrenze dessen, was toleriert werden kann. Versuchen Sie, eine Unterkühlung nur einmal zu induzieren, wenn eine längere Zeit für die Injektionen erforderlich ist. Wenn sich ein Welpe jedoch vorzeitig erholt, lassen Sie ihn zunächst vollständig genesen, bevor Sie erneut eine Unterkühlung auslösen. Darüber hinaus sollten Sie nur noch einmal eine Unterkühlung herbeiführen, um die Injektionen durchzuführen. Die Welpen erholen sich innerhalb von 5-10 Minuten nach der Unterkühlung. Dies kann erleichtert werden, indem Sie die Welpen mit Streu und Mutter zusammenlegen oder indem Sie die Welpen auf eine warme Oberfläche legen, damit sie sich erholen können.
    5. Positionieren Sie mit einem stereotaktischen Gerät die Spitze der Glaspipette senkrecht zur Kopfoberfläche des Welpen auf der Oberfläche des Kopfes. Wenn die Pipette mit dem Kopf in Kontakt kommt, betrachten Sie dies als "0". Schieben Sie dann die Pipette durch die Oberfläche der Haut und des Schädels in den Kortex, führen Sie die Pipette ein und ziehen Sie sie ~ 2 Mal zurück, bevor Sie aufhören. Um die Zellen optimal in den Neokortex zu bringen, werden die Injektionen durchgeführt, wenn sich die Mikropipette in einer Tiefe von 0,1 mm befindet. Dies sollte jedoch vom Nutzer optimiert werden (siehe Hinweis unten).
      Hinweis: Während diese Tiefe mit den oben beschriebenen Geräten zuverlässig auf tiefere neokortikale Schichten abzielt, sollten einige Tiefen empirisch getestet und bestimmt werden. Darüber hinaus sollte eine Reihe von Tiefen in unterschiedlicher rostro-kaudaler und medio-lateraler Position getestet werden, um zu bestimmen, welche Tiefe an jedem Standort optimal ist. Außerdem sollte die erste Punktion schnell erfolgen, da ein langsames Eindringen in den Neokortex die Fähigkeit verringert, das Gewebe sauber zu durchdringen. Probieren Sie beim ersten Start dieses Verfahrens verschiedene Geschwindigkeiten aus, um herauszufinden, was am besten funktioniert. Darüber hinaus gibt es für die Prüfung von Koordinaten keinen wirklichen Ersatz für die Verwendung von markierten Zellen, da Farbstoffe bisher unzuverlässig waren, um die Position zu bezeichnen.
    6. Sobald die Nadel in Position ist, drehen Sie das hydraulische Gerät, um den Kolben in die Glaspipette zu schieben und ein festgelegtes Volumen der Zellsuspension in die Rinde zu drücken. Injizieren Sie 50-70 nls pro Standort. Wiederholen Sie diesen Vorgang an 3-6 verschiedenen Stellen auf unterschiedlicher rostral-kaudaler Ebene, wenn das Ziel darin besteht, eine breite Verteilung der Zellen im gesamten Neokortex zu erreichen.
      Hinweis: Volumina von 100 nl oder mehr können Läsionen verursachen und zu großen Klumpen injizierter Zellen führen, die nicht effizient aus der Injektionsstelle wandern. Daher sind kleinere Injektionsvolumina (~70 nl oder weniger) optimal, wenn es die Zeit erlaubt, über mehr Standorte.
    7. Wenn die Injektionen abgeschlossen sind, nehmen Sie den Welpen aus dem Stadium und markieren Sie ihn (das Zehenkürzen ist eine zuverlässige Methode, um die Welpen später zu identifizieren). Sobald sich der Welpe erholt hat und in der Lage ist, sich selbstständig zu bewegen (dies geschieht innerhalb von Minuten, nachdem er aus dem Stadium genommen wurde), setzen Sie ihn wieder zu der Mutter und dem Wurf zurück.
      Hinweis: Da es sich um ein minimalinvasives Verfahren handelt, gibt es keine postoperativen Eingriffe, sobald sich der Welpe frei bewegt und erwärmt hat. Welpen sollten jedoch nicht nur nach dem Eingriff, sondern auch am nächsten Tag untersucht werden, um sicherzustellen, dass sie keine Anzeichen einer Verschlechterung ihres Gesundheitszustands aufweisen.
    8. Bevor Sie mit dem nächsten Welpen beginnen, sprühen Sie den Bereich mit 70% Ethanol ein, um einen sterilen Arbeitsbereich zu erhalten. Lassen Sie die injizierten Jungtiere sich entwickeln und beurteilen Sie dann das Gewebe in den entsprechenden Entwicklungsstadien.

Tabelle 1. Inventarliste der Reagenzien und Werkzeuge. Ein Inventar kommerziell erhältlicher Reagenzien, einschließlich Medien, Sezierwerkzeuge, repräsentative Ausrüstung für Transplantationen und DNA-Vektoren. (n.v.) Nicht verfügbar oder zutreffend.

Reagenzien und Geräte für die Vorbereitung und Transduktion von MGE-ZellenKatalog #Firma
1)Dulbecco's Modified Eagle Medium, mit hohem Glukosegehalt12491-015Lebenstechnologien
2)Hitzeinaktiviertes fötales Rinderserum10437-077Lebenstechnologien
3)Hanks ausgewogene Salzlösung (HBSS), ohne Calcium oder Magnesium14170-112Lebenstechnologien
4)1,5 ml Mikrozentrifugenröhrchen (oder andere Sammelröhrchen mit Deckel)3810XEppendorf International
5)Polybrenesc-134220SantaCruz Biotechnologie
6)Stichmesser gerade 22,5 ° (optional)REF 72-2201Gesellschaft für chirurgische Fachgebiete
7)Petrischale (10 cm), für GewebedissektionenFB0875713Fischer Wissenschaftlich
8)2 Pinzetten mit feiner Spitze, wie Dumont #5 11254-20Feine wissenschaftliche Werkzeuge
9)37 °C Gewebekultur-Inkubator mit 5 % CO2 InputC150Ordner
10)Tischzentrifuge, die 1,5 ml Mikrozentrifugenröhrchen drehen kann
11)Jede P1000-Pipette, die für die Zellverreibung verwendet werden kann
12)Haube der Biosicherheitsstufe 2
Reagenzien und Ausrüstung für in vitro MGE-PrimärkulturenKatalog #Firma
1)Lab-TekII Objektträger mit Deckel, 8 Vertiefungen154941Thermo-Fischer
2)Poly-L-Lysin 0,1 % Gew./VolumenP8920Sigma Aldrich
3)Maus Laminin, 0,5-2 mg/ml23017-015Lebenstechnologien
4)Neurobasales Medium21103-049Lebenstechnologien
5)B27 Serum kostenlose Ergänzung 17504044Lebenstechnologien
6)Glutamax, 100x Lagerbestand35050-061Lebenstechnologien
7)Penicillin-Streptomycin, 100x Stamm15070-063Lebenstechnologien
8)Glukose, (bereite eine 25%ige Lösung in Wasser vor)G5400Sigma Aldrich
Reagenzien und Geräte für die MGE-ZelltransplantationKatalog #Firma
1)1 ml SpritzeREF 309602BD, Becton Dickinson und Konsorten
2)30 1/2 G Nadel305106BD, Becton Dickinson und Konsorten
3)Präzisionsbohrung für 5 μl (mit Kolben)5-000-1005Drummond wissenschaftliches Unternehmen
4)ParafilmPM-999Polysciences, Inc.
5) **Stereomikroskop mit AuslegerMZ6Leica
6) **Digital nur für Mäuse stereotaktisches Instrument51725DStoelting Unternehmen
7) **Einachsiger ölhydraulischer FeinmikromanipulatorMO-10Narishige
8)Diamantbeschichteter Rotationsanfasern.a.im Haus hergestellt
9)Abzieher für Nadelpipetten730Kopf-Instrumente
10)Mineralöln.a.Jede Drogerie oder Apotheke
11)Alle Pipetten und Spitzen, die zuverlässig 1 μl Volumen messen können
** Dies sind die Modelle, die wir verwenden, aber viele andere Setups sollten funktionieren
Optionale Reagenzien (zur Herstellung von Lentiviren)Katalog #Firma
1)25 mm, 0,45 μm Filter09-719BFischer Wissenschaftlich
2)Ultraklare Zentrifugenröhrchen (25 x 89 mm)344058Beckman Coulter®
3)Lipofectamin 2000(1,5 ml Größe)11668019Invitrogen
Sonstige im Handel erhältliche VerbrauchsmaterialienKatalog #Firma
1)pMDLg/pRRE-Plasmid-Kodierung gag/pol12251Addgene
2)pRSV-Rev Plasmid-Kodierung Rev12253Addgene
3)pMD2.G Plasmid-Kodierung VSVG12259Addgen
4)pAAV-Flex-GFP28304Addgen

Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.

Ergebnisse

figure-results-1
Abbildung 1. Repräsentatives Verfahren zur Dissektion von E13.5 MGE-Gewebe. Beispiel für eine Dissektion von MGE-Gewebe für Primärkulturen oder Transplantationen. (A-E) Bilder von E13.5-Hirndissektionen und (A'-E') Schemata zur Hervorhebung von Strukturen und wichtigen Schritten des Verfahrens. (A, A') Repräsentatives E13.5-Gehirn aus ventraler Sich...

Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.

Offenlegungen

Es wurden keine Interessenkonflikte angegeben.

Materialien

Liste der in diesem Artikel verwendeten Materialien
NameUnternehmenKatalognummerKommentare
Reagenzien und Geräte für die MGE-Zelltransplantation
1 ml SpritzeREF 309602BD, Becton Dickinson und Konsorten
301/2 Nadel305106BD, Becton Dickinson und Konsorten
Präzisionsbohrung für 5 μl (mit Kolben)5-000-1005Drummond wissenschaftliches Unternehmen
ParafilmPM-999Polysciences, Inc.
Stereomikroskop mit Galgenstativ **MZ6Leica
Digital nur für Mäuse stereotaktisches Instrument **51725DStoelting Unternehmen
Einachsiger ölhydraulischer Feinmikromanipulator **MO-10Narishige
Diamantbeschichteter Rotationsanfasn.a.im Haus hergestellt
Abzieher für Nadelpipetten730Kopf-Instrumente
Mineralöln.a.Jede Drogerie oder Apotheke
Alle Pipetten und Spitzen, die zuverlässig 1 μl Volumen messen können
** Dies sind die speziellen Modelle, die wir verwenden, aber viele andere Setups sollten funktionieren
Optionale Reagenzien (zur Herstellung von Lentiviren)
25 mm, 0,45 μm Filter09-719BFischer Wissenschaftlich
Ultraklare Zentrifugenröhrchen (25 x 89 mm)344058Beckman Coulter®
Lipofectamine 2000 (1,5 ml Größe)11668019Invitrogen
Sonstige im Handel erhältliche Verbrauchsmaterialien
pMDLg/pRRE-Plasmid-Kodierung gag/pol12251Addgene
pRSV-Rev Plasmid-Kodierung Rev12253Addgen
pMD2.G Plasmid-Kodierung VSVG12259Addgen
pAAV-Flex-GFP28304Addgen

Tags

Lentivirale TransduktionZelltransplantationkortikale InterneuroneCre-RekombinaseGFP-Reporterstereotaktische InjektionZellisolationvirale Markierung