Das Video zeigt die zweifarbige Bildgebung der stimulierten Raman-Streuung (SRS) von Hirngewebeschnitten von Mäusen. Zwei synchronisierte Laserstrahlen werden auf den Gewebeschnitt gerichtet, um molekulare Schwingungen anzuregen, was zu einer relativen Intensitätsänderung der Strahlen führt. Lipide und Proteine im Gewebe werden mit Hilfe unterschiedlicher Frequenzpaare der Laserstrahlen detektiert. Den resultierenden Signalen werden dann separate Farben zugewiesen, wodurch ein zweifarbiges Bild entsteht, das bei der Identifizierung der Proteine und Lipide im Gewebe hilft.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Zweifarbige stimulierte Raman-Streubildgebung von Hirngewebe von Mäusen
831 Aufrufe
⸱
29. Mai 2025
In diesem Artikel
Zusammenfassung
Protokoll
Alle Verfahren mit Tierproben wurden von der zuständigen Kommission für ethische Überprüfung der Tiere überprüft und genehmigt.
1. SRS-Signalerkennung
- Elektrooptische Modulation (EOM)
HINWEIS: EOM von 20 MHz wird verwendet, um die Stokes-Amplitude zu modulieren. Wie später besprochen, wird das EOM von der 80 MHz Laserpulsfolge abgeleitet, die für die orthogonale Modulation erforderlich ist. Andere Modulationsfrequenzen können verwendet werden, wenn nur einfarbige oder hyperspektrale SRS durchgeführt wird. In diesem Fall ist eine Synchronisation der Modulationsfrequenz mit der Laserfrequenz nicht erforderlich. Ein Frequenzgenerator mit einem Hochfrequenz-Leistungsverstärker (HF) kann zur Ansteuerung von EOM verwendet werden. Infolgedessen können die Schritte 1.1.1-1.1.4 übersprungen werden.- Platzieren Sie einen Strahlabnehmer im Stokes-Strahlengang, um 10 % des Strahls aufzunehmen und ihn an eine schnelle Fotodiode zu senden, um die 80-MHz-Impulsfolge zu erfassen.
HINWEIS: Das Photodiodensignal wird an einen Frequenzteiler gesendet, um einen 20 MHz TTL-Ausgang zu erzeugen. Dieser Ausgang wird weiter in einen Fanout-Puffer geschickt, um den Ausgang in vier identische 20-MHz-Ausgänge zu replizieren. Einer der Ausgänge wird verwendet, um das Oszilloskop zu triggern. - Nehmen Sie einen der Ausgänge des Fanout-Puffers und filtern Sie ihn mit einem Bandpassfilter, um eine sinusförmige Welle von 20 MHz zu erhalten. Verwenden Sie einen HF-Abschwächer, um die Spitze-zu-Spitze-Ausgangsspannung auf ~500 mV einzustellen.
- Senden Sie den resultierenden Ausgang an einen Phasenschieber, der eine Feineinstellung der HF-Phase mit einer Spannungsquelle ermöglicht. Senden Sie diesen Ausgang an einen HF-Leistungsverstärker und verbinden Sie den Ausgang des Verstärkers mit EOM.
- Lösen Sie die Blockade des Stokes-Strahls und optimieren Sie die Modulationstiefe von EOM1, indem Sie eine Fotodiode im Strahlengang platzieren. Passen Sie die EOM-Spannung und die Viertelwellenplatte an, bis die Modulationstiefe (Verhältnis von Tal zu Spitze) zufriedenstellend erscheint.
HINWEIS: Bei einer Modulation von 20 MHz (1/4 der Laserwiederholrate) werden alle 50 ns zwei Pulse erwartet.
- Platzieren Sie einen Strahlabnehmer im Stokes-Strahlengang, um 10 % des Strahls aufzunehmen und ihn an eine schnelle Fotodiode zu senden, um die 80-MHz-Impulsfolge zu erfassen.
- Zeitliche Überlappung
HINWEIS: Die zeitliche Überlappung von Pumpe und Stokes wird erreicht, indem eine der beiden Laserpulsfolgen mit einem Retroreflektor verzögert wird, der auf einer Verzögerungsstufe montiert ist (Abbildung 1{TAG_96}} zeigt die Verzögerung der Stokes). Die grobe Überlappung wird mit dem Oszilloskop überwacht, die feine Überlappung wird durch das SRS-Signal überwacht. Eine feine zeitliche Überlappung kann auch mit einem Autokorrelator erreicht werden, falls vorhanden.- Platzieren Sie eine Fotodiode hinter dem dichroitischen Spiegel, um den Laserstrahl zu detektieren. Blockiere zuerst den Stokes-Strahl. Zoomen Sie auf eine der Pumppulsspitzen auf dem Oszilloskop heran. Platzieren Sie einen vertikalen Cursor, um die zeitliche Position dieses Peaks mit dem Oszilloskop zu markieren.
- Blockieren Sie den Pumpenstrahl und geben Sie die Blockade des Stokes-Strahls frei. Verschieben Sie die Verzögerungsstufe, um die Spitzenposition auf dem Oszilloskop zeitlich an die im vorherigen Schritt markierte Position anzupassen. Siehe Abbildung 2 für eine Darstellung der zeitlichen Überlappung zweier Balken.
- (FAKULTATIV) Wenn die Verschiebung der Verzögerungsstufe nicht ausreicht, um die beiden Strahlen zeitlich abzugleichen, verschieben Sie die Verzögerungsstufe in die Mitte ihres Bewegungsbereichs.
- Berechnen Sie die Verzögerungsentfernung, die erforderlich ist, um die beiden Strahlen abzugleichen, indem Sie die zeitliche Differenz zwischen den beiden Strahlen nehmen und die Differenz mit der Lichtgeschwindigkeit multiplizieren, um die Entfernung zu ermitteln, die erforderlich ist, um die beiden Strahlen zeitlich anzupassen.
- Verlängern Sie den Strahlengang des schnelleren Strahls oder verkürzen Sie den Strahlengang des langsameren Strahls, um die zeitliche Verzögerung in etwa entsprechend anzupassen.
- Bereiten Sie eine Objektträgerprobe mit Dimethylsulfoxid (DMSO) und doppelseitigem Klebeband als Abstandshalter vor, um die Probe zwischen dem Objektträger und einem Deckglas zu halten.
- Legen Sie die Probe mit der Deckglasseite zum Mikroskopobjektiv auf das Mikroskop. Stellen Sie das Mikroskop auf Hellfeldbeleuchtung um und beobachten Sie die Probe vom Okular aus. Ermitteln Sie den Fokus des Beispiels, indem Sie zuerst den Fokus sowohl auf der oberen als auch auf der unteren Schicht der Luftblasen an der Glas-Klebeband-Grenzfläche ermitteln und dann den Fokus so verschieben, dass er zwischen den beiden Bandschichten liegt.
HINWEIS: Stellen Sie sicher, dass die Laserstrahlen blockiert sind, bevor Sie in das Okular schauen. - Stellen Sie die abstimmbare Strahlleistung auf 798 nm ein. Basierend auf dem optischen Durchsatz des Kondensators wird die optische Leistung für die Pumpen- und Stokes-Strahlen am Objektivfokus auf jeweils ~40 mW eingestellt.
- Öffnen Sie ScanImage in MATLAB (oder einer anderen Scan-Software, die das Mikroskop steuert) und klicken Sie auf die Schaltfläche FOCUS , um den Scanvorgang zu starten.
HINWEIS: Die Laserstrahlen werden durch die Probe gerastert, um ein Bild zu erzeugen. Das von der Fotodiode ausgegebene niederfrequente Signal (<100 kHz) wird direkt in Kanal 1 der Datenerfassungskarte (als DC-Kanal bezeichnet) gesendet. Der Hochfrequenzausgang (>100 kHz) der Fotodiode wird an den Lock-in-Verstärker gesendet, und der X-Ausgang des Lock-in-Verstärkersignals wird an Kanal 2 der Datenerfassungskarte (als AC-Kanal bezeichnet) gesendet. - Stellen Sie den Lenkspiegel vor dem Galvoscanner so ein, dass das Gleichstromsignal auf der Anzeige von Kanal 1 zentriert wird. Bewegen Sie die motorisierte Verzögerungsstufe und beobachten Sie den Lock-in-Ausgang, der auf dem Display von Kanal 2 (d. h. AC-Kanal) angezeigt wird.
HINWEIS: Wenn die Pumpe und Stokes zeitlich zusammenfallen, wird ein Signal auf dem AC-Kanal angezeigt. Es ist hilfreich, die Farbskala des AC-Kanals anzupassen, um die kleine Intensitätsänderung anzuzeigen. - Maximieren Sie die Intensität des AC-Signals, indem Sie die Zeitverzögerung fein einstellen. Stellen Sie den dichroitischen Spiegel so ein, dass das SRS-Signal auf dem AC-Kanal zentriert bleibt (während der DC-Kanal zentriert bleibt). Passen Sie die Phase des Lock-in-Verstärkers an, um das Signal zu maximieren. Siehe Abbildung 3 für ein zufriedenstellendes Signal.
3. Optimierung der spektralen Auflösung
HINWEIS: Die Pump- und Stokes-Strahlen, die die Probe erreichen, sollten die gleiche Gruppenverzögerungsdispersion (GDD) aufweisen, um die spektrale Auflösung zu maximieren. Die Ausbreitung hängt stark vom Versuchsaufbau ab. Der hier beschriebene Versuchsaufbau verwendet Femtosekundenpulse bei 1.040 nm und 800 nm als Stokes bzw. Pump. Als Impulsstreckmedium werden dichte Flintglasstäbe (H-ZF52A) verwendet.
Setzen Sie 48 cm eines hochdispersiven Glasstabes (H-ZF52A oder gleichwertiges dichtes Weißglas) in den 800-nm-Strahlengang ein. Schätzen Sie die GDD mit Eq (1):
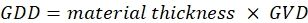
HINWEIS: GVD verschiedener Glasmaterialien bei unterschiedlichen Wellenlängen kann in der Brechungsindex-Datenbank gefunden werden. Zum Beispiel hat der H-ZF52A ein GVD von 220,40 fs2/mm bei 800 nm. Die gesamte GDD beträgt 105792 fs2.
- Berechnen Sie, wie viele cm des dispersiven Glasstabs benötigt werden, um den Strahlengang von 1.040 nm zu erhöhen, um der GDD der Pumpe zu entsprechen. Setzen Sie die entsprechenden Längen dispersiver Glasstäbe in den 1.040-nm-Strahlengang ein, um in etwa der GDD des 800-nm-Strahls zu entsprechen. Beachten Sie, dass sich durch das Hinzufügen von Glasstäben die zeitliche Überlappung der beiden Strahlen ändert und eine Anpassung der Verzögerung erforderlich sein kann.
- Kalibrierung der spektralen Auflösung
- Erstellen Sie eine Objektträgerprobe mit DMSO. Legen Sie den Objektträger auf das Mikroskop und überprüfen Sie die Leistung der Strahlen, die aus dem Mikroskopkondensor kommen. Passen Sie die Leistung entsprechend an, um jeweils ~40 mW am Probenfokus zu haben.
- Öffnen Sie ScanImage aus MATLAB. Ermitteln Sie das maximale SRS-Signal, indem Sie die Verzögerungsstufe durchsuchen, die dem Raman-Peak von DMSO von 2.913 cm-1{TAG_312}} entspricht. Schätzen Sie die Tischposition basierend auf der vorherigen Tischposition mit der erhöhten optischen Weglänge aufgrund des Einsetzens von Stäben. Richten Sie die räumliche Überlappung des Strahls aufgrund der geringen Abweichung des Strahls aus, wenn Glasstäbe hinzugefügt werden.
- Speichern Sie einen hyperspektralen SRS-Scan, indem Sie nacheinander eine Reihe von SRS-Bildern aufnehmen, während Sie den motorisierten Tisch bewegen.
HINWEIS: Der Verzögerungsscanbereich umfasst zwei Raman-Peaks, die den Raman-Peaks von 2.913 cm-1{TAG_333}} und 2.994 cm-1{TAG_339}} Raman-Peaks von DMSO entsprechen. Diese beiden Übergänge werden bei Verwendung einer 800-nm-Pumpe und eines 1.040-nm-Stokes-Lasers beobachtet. - Plotten Sie die SRS-Spektren der DMSO-Lösung entweder mit ImageJ oder MATLAB. Passen Sie den großen DMSO-Peak von 2.913 cm-1 an eine Gaußsche oder Lorentzsche Funktion in MATLAB an, um die volle Breite bei halbem Maximum (FWHM) des Peaks zu berechnen.
HINWEIS: Repräsentative Ergebnisse sind in Abbildung 4{TAG_366}} dargestellt. Wenn nur ein breiter Peak vorhanden ist, bedeutet dies, dass entweder die spektrale Auflösung zu gering ist, um die beiden Peaks zu unterscheiden, und es werden mehr Glasstäbe benötigt, oder der abgetastete Bereich war zu klein, um den zweiten Peak zu erkennen. Typischerweise beträgt eine akzeptable spektrale Auflösung DMSO ~20-25 cm-1, wenn eine Glasstablänge von >60 cm verwendet wird. Für die Gewebebildgebung wird häufig eine niedrigere Auflösung verwendet, um höhere Signale mit kürzeren Pulsen zu erhalten.
- (FAKULTATIV) Verwenden Sie einen Autokorrelator oder einen FROG (Frequency-Resolved Optical Gating), um die Impulsdauer jedes Arms zu bestimmen und genau die Menge an GDD und die Länge der Stäbe zu berechnen, die erforderlich sind, um die GDD zwischen der Pumpe und den Stokes abzugleichen.
- Wiederholen Sie die Schritte 3.3.2 bis 3.3.4 für verschiedene Stablängen auf dem Stokes-Strahl, um die optimale spektrale Auflösung zu finden, was bedeutet, dass die beste GDD-Übereinstimmung experimentell gefunden wurde. Verwenden Sie mehrere Sätze von Glasstäben mit unterschiedlicher Länge, um eine optimale spektrale Auflösung zu erzielen.
4. Signal-Rausch-Charakterisierung (SNR)
- Stellen Sie sicher, dass Schritt 4.2 nach vollständiger räumlicher und zeitlicher Ausrichtung ausgeführt wird.
- Erfassen Sie ein SRS-Bild, das dem 2.913 cm-1 Raman-Peak von DMSO entspricht. Öffnen Sie das Bild in ImageJ und wählen Sie einen kleinen Bereich in der Mitte des Rahmens aus. Verwenden Sie die Funktion Measure , um den Mittelwert und die Standardabweichung der Werte im ausgewählten Bereich zu berechnen.
Dividieren Sie den Mittelwert des ausgewählten Bereichs durch die Standardabweichung, um den SNR-Wert zu ermitteln, wie in Gl (2).
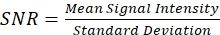
HINWEIS: Ein gutes SNR für das System (mit einer Lock-in-Time-Konstante von 4 μs) unter Verwendung von DMSO bei 40 mW/40 mW im Fokus für beide Arme beträgt >800. Niedrigere DMSO-Konzentrationen oder eine geringere Leistung können für eine genauere Schätzung des SNR verwendet werden, wenn die Datenerfassungskarte eine begrenzte Bittiefe aufweist.
- Wenn das Signalrausch zu niedrig ist, richten Sie die Laserpulse neu aus, um die räumliche Überlappung, die zeitliche Überlappung, die Strahlgrößen-/Kollimationsanpassung und/oder die Dispersionsanpassung zu optimieren. Bei einem Objektiv mit einem Aberrationskorrekturring optimieren Sie das Signal, indem Sie den Korrekturkragen anpassen.
5. Kalibrierung der Frequenzachse
HINWEIS: Dieser Schritt wird durchgeführt, um die Position der Verzögerungsstufe mit dem gescannten Raman-Übergang in Beziehung zu setzen. Eine sorgfältige Auswahl der Lösungsmittel ist erforderlich, um ein geeignetes "Raman-Lineal" zu erzeugen. DMSO ist ein wirksames Lösungsmittel für CH-Bindungen, da es zwei scharfe Raman-Peaks bei 2.913 cm-1 und 2.994 cm-1 hat.
- Speichern Sie einen hyperspektralen Scan mit dem Verzögerungsstufenbereich, der die 2.913 cm-1 und 2.994 cm-1 Raman-Peaks von DMSO abdeckt. Speichern Sie die Bühnenpositionen, die dem hyperspektralen Datensatz entsprechen.
HINWEIS: Der globale maximale Peak des Spektrums entspricht der DMSO 2.913 cm-1{TAG_518}} und der zweite maximale Peak entspricht der DMSO 2.994 cm-1 Raman-Verschiebung. - Führen Sie eine lineare Regression für die Bühnenpositionen und Raman-Verschiebungen bei 2.913 cm-1 und 2.994 cm-1 durch. Konvertieren Sie die Verzögerungspositionen mithilfe der linearen Regressionsgleichung, die die Tischposition mit der Raman-Verschiebung in Beziehung setzt, in die entsprechenden Raman-Frequenzen.
6. Orthogonale Modulation und zweifarbige Bildgebung
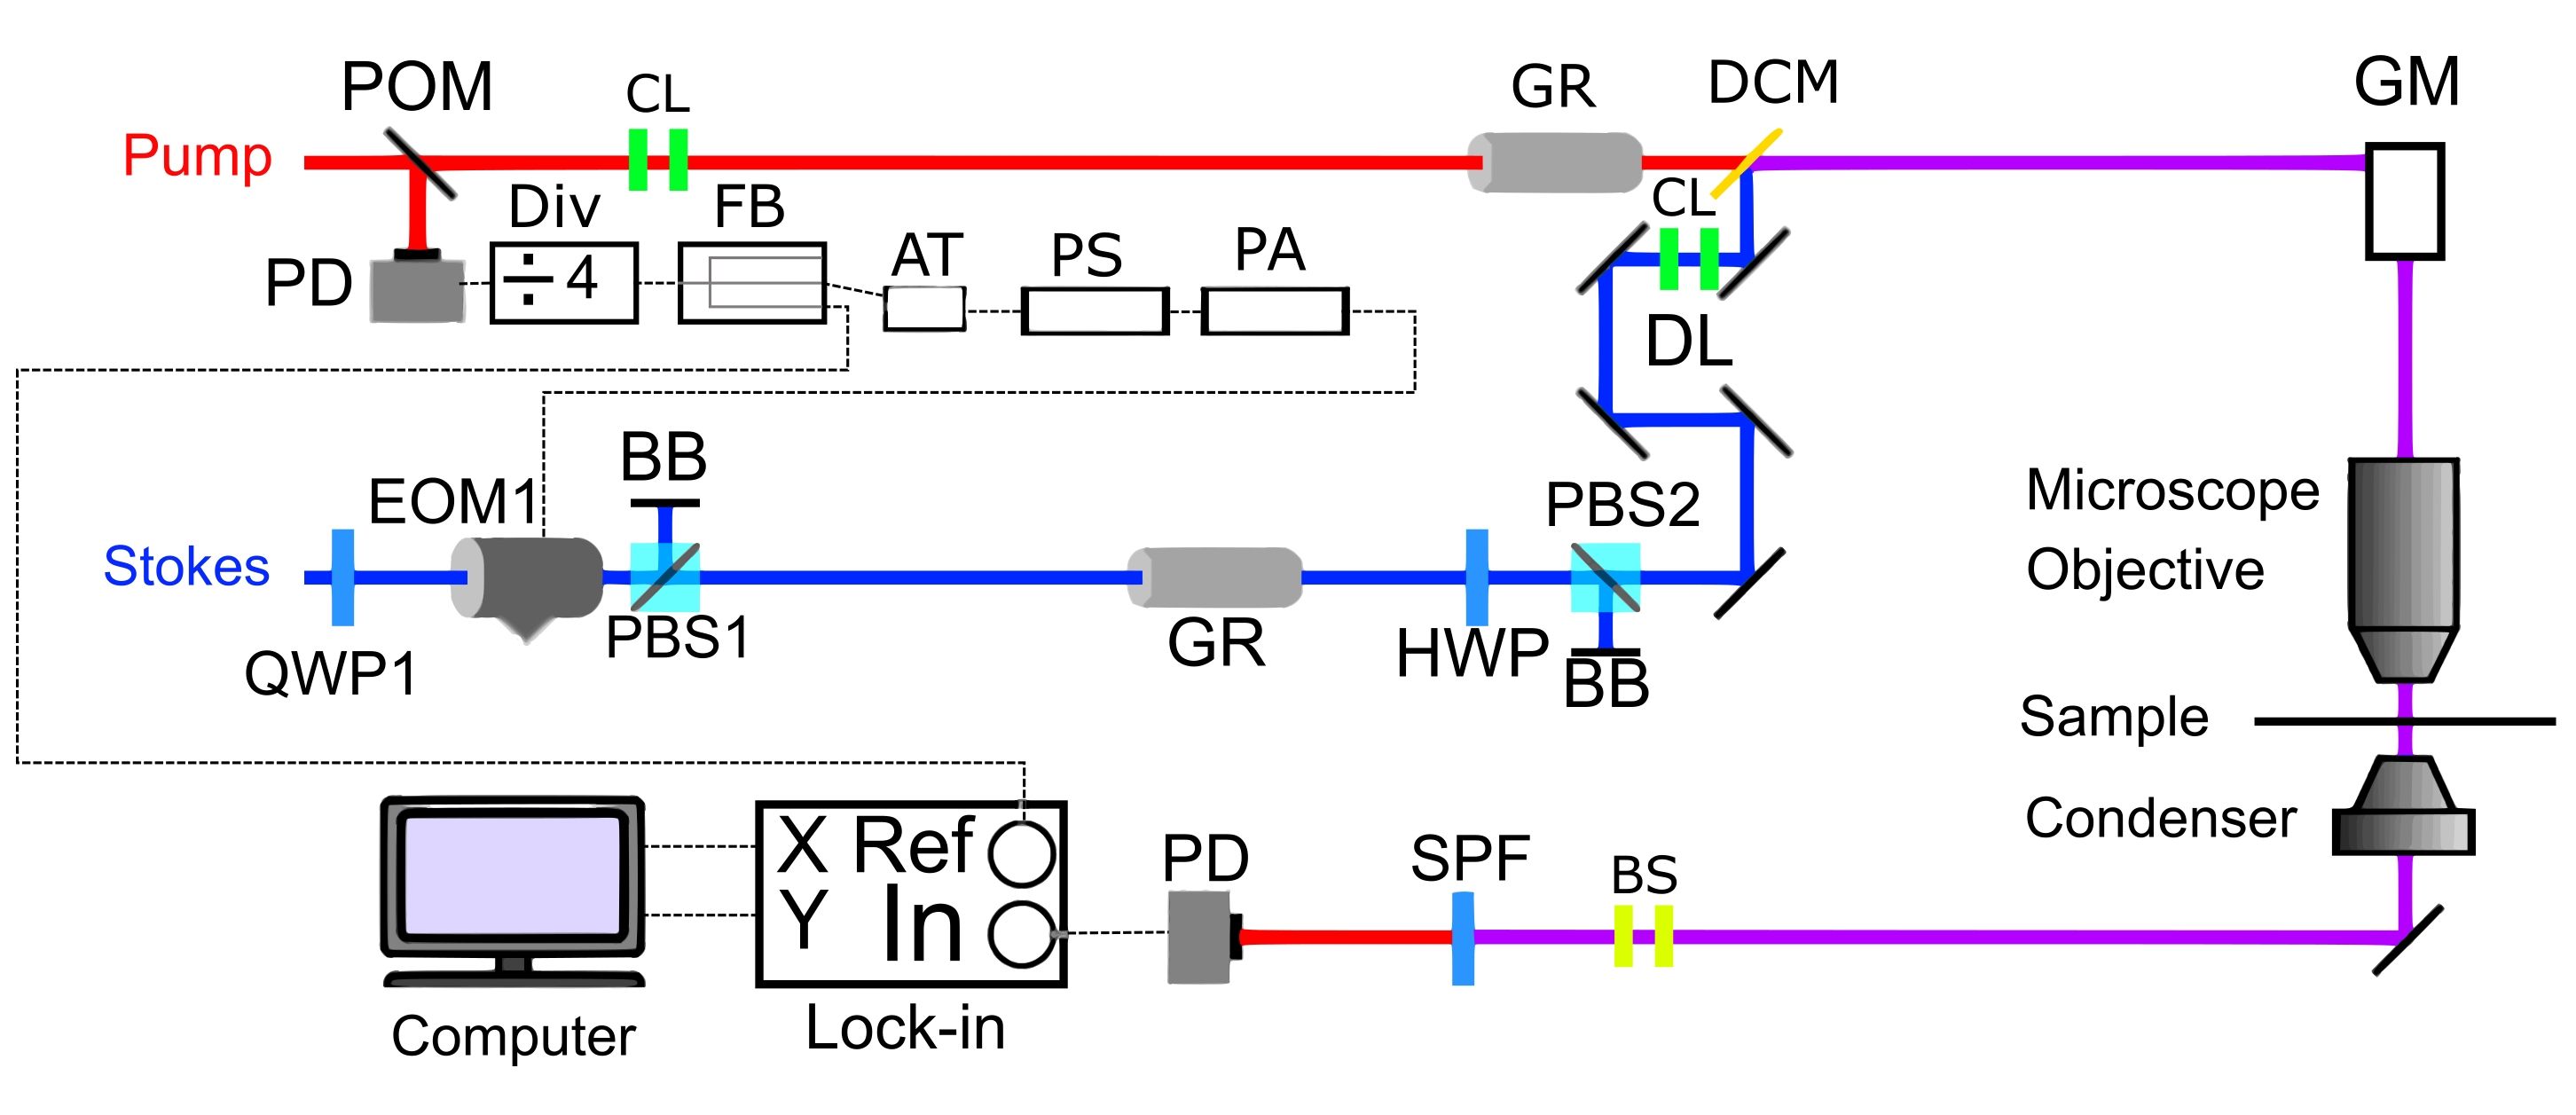
HINWEIS: Der orthogonale Modulationsschritt ist nur erforderlich, wenn eine zweifarbige Echtzeit-Bildgebung erforderlich ist. Das Schema dieses Schemas ist in Abbildung 5 dargestellt. Bei der orthogonalen Modulation wird ein Paar EOMs verwendet, die mit einem Viertel der Laserfrequenz (20 MHz für einen 80-MHz-Laser) mit einer Phasenverschiebung von 90° zwischen den beiden angetrieben werden. Dieser orthogonale Modulationsschritt kann für die einfarbige SRS-Bildgebung oder die hyperspektrale SRS-Bildgebung übersprungen werden.
- EOM1-Modulation
- Bauen Sie nach dem ersten EOM einen polarisierenden Strahlteiler (PBS2), eine Viertelwellenplatte (QWP2) und ein zweites EOM (EOM2) in den Stokes-Strahlengang ein. Trennen Sie den Signaleingang von EOM2. Schließen Sie den Signaleingang an EOM1 an und schalten Sie ihn ein.
- Modulieren Sie den Stokes-Strahl (fest auf 1.040 nm) bei 20 MHz (f0/4), indem Sie den Strahl durch das erste EOM senden. Passen Sie die Neigung und Position von EOM1 an, um sicherzustellen, dass der Strahl gerade und zentriert durch den EOM-Kristall trifft.
- Überwachen Sie die Modulationstiefe, indem Sie beide Polarisationen, die aus PBS1 kommen, mit zwei Fotodioden beobachten und die Modulation auf einem Oszilloskop anzeigen.
- Passen Sie die QWP1-, EOM1-Spannung und die Phase des 20-MHz-Eingangs an (mit einem Phasenschieber), um die Modulationstiefe des übertragenen Strahls auf nahezu 100 % zu optimieren. Siehe Abbildung 2B für eine Illustration der guten Modulationstiefe.
- EOM2-Modulation
- Trennen Sie EOM1 und schließen Sie EOM2 an.
- Senden Sie den Hochspannungsausgang des zweiten Verstärkers mit 20 MHz an EOM2 ein. Passen Sie die Neigung und Position des EOM2 an, um sicherzustellen, dass der Strahl gerade und zentriert durch den EOM-Kristall trifft.
- Überwachen Sie auch hier die Modulationstiefe, indem Sie sich beide Polarisationen, die aus PBS2 kommen, mit einem Oszilloskop ansehen. Passen Sie die QWP2-, EOM2-Spannung und den Phasenschieber nach Bedarf an, um eine Modulation von nahezu 100 % für beide Polarisationen zu erreichen.
- Stellen Sie sicher, dass die Impulsfolgemodulation eine Phasenverschiebung von 90° gegenüber der ersten Modulation aufweist.
HINWEIS: Wenn die beiden Pumpenimpulsfolgen nicht 90° orthogonal sind, ist das Übersprechen zwischen den beiden Kanälen ein Problem. - Testen Sie die Orthogonalität der Modulation, indem Sie sowohl EOM1 als auch EOM2 ein- und anschließen. Überwachen Sie die Teilung beider Polarisationen durch PBS2 mit einem Oszilloskop. Optimieren Sie EOM1 und EOM2 einzeln, wenn die Impulsfolge nach dem zweiten PBS nicht Abbildung 2C{TAG_663}} entspricht.
- Installieren Sie einen 20 mm doppelbrechenden Quarz (BRC) und eine Halbwellenplatte (HWP) nach EOM2. Schließen Sie beide EOMs gleichzeitig an und überwachen Sie die Impulsfolge so, dass sie Abbildung 2D{TAG_675}} aussieht.
HINWEIS: Für den in diesem Experiment verwendeten Chirp induziert 20 mm BRC eine Zeitverzögerung, die einer Raman-Verschiebung von 80 cm-1 entspricht. Möglicherweise ist eine andere BRC-Länge erforderlich, wenn ein anderer Chirp verwendet wird.
- Kalibrierung
- Kalibrieren Sie das System mit DMSO, indem Sie Signale vom X- und Y-Kanalausgang des Lock-in-Verstärkers erkennen (die an die Kanäle 2 und 3 der Datenerfassungskarte gesendet werden).
- Prüfen Sie, ob die Signale, die von der 2.913 cm-1 erzeugt werden, am Lock-in-Verstärker um nahezu 90° phasenverschoben sind. Ist dies nicht der Fall, passen Sie die EOM-Ausrichtung an, bis die beiden Signale nahe 90° phasenverschoben sind.
- Sobald die Kalibrierung abgeschlossen ist, ermitteln Sie die Verzögerungsposition, die den Proteinübergang bei 2.930 cm-1{TAG_728}} für einen der orthogonalen Strahlen sondiert. Stellen Sie sicher, dass die andere Polarisation den Lipidübergang von 2.850 cm-1 untersucht.
7. Epi-Mode-SRS-Bildgebung
HINWEIS: Beim Bildgebungsverfahren im Transmissionsmodus fokussiert das Objektiv den Laser in die Probe, und dann lenkt eine Kondensorlinse den übertragenen Strahl zur Lock-in-Detektion auf eine Fotodiode. Bei der Epi-Mode-Bildgebung wird Licht, das von der Probe rückgestreut und depolarisiert wird, vom Fokussierobjektiv wieder gesammelt und mit einem polarisierenden Strahlteiler isoliert. Die isolierten und rückgestreuten Photonen werden zur Lock-in-Detektion über ein Paar Relaislinsen zu einer Fotodiode geschickt. Abbildung 6 zeigt das Epi-Mode-Bildgebungsschema.
- Installieren Sie ein HWP, bevor der Strahl in das Mikroskop eintritt, um die Polarisation des Strahls zu ändern, der in das Mikroskop gelangt. Platzieren Sie ein PBS über dem Objektiv, damit der depolarisierte rückreflektierte Strahl den Detektor erreichen kann.
- Verwenden Sie ein Linsenpaar, bestehend aus einer 75 mm achromatischen Linse und einer 30 mm asphärischen Linse, um die rückgestreuten Photonen von der hinteren Öffnung des Objektivs zum Fotodetektor weiterzuleiten. Montieren Sie den Detektor, um das vom PBS gerichtete Rückstreulicht zu sammeln. Installieren Sie einen Filter, um zu verhindern, dass der modulierte Strahl in den Detektor eindringt.
- Legen Sie die Gewebeprobe unter das Objektiv. Da der Kondensor für die Epimode-Bildgebung nicht erforderlich ist, entfernen Sie ihn, wenn mehr Platz benötigt wird.
- Imaging
- Blockieren Sie den Strahl mit einem Verschluss; Leuchten Sie mit einer weißen Lichtquelle von der Seite auf die Probe; und verwenden Sie Hellfeld, um den objektiven Fokus zu finden.
- Entsperren Sie beide Strahlen und verwenden Sie die vorkalibrierten Verzögerungspositionen, um Lipid- und Protein-SRS-Bilder aus Gewebe von den beiden Ausgängen des Lock-in-Verstärkers zu erfassen.
- Passen Sie die Lock-in-Verstärkung und den Pixel-Bin-Faktor an, um Bilder in guter Qualität zu erhalten.
8. Falschfarbenfärbung
- Öffnen Sie den Bildstapel mit ImageJ.
- Ziehen Sie die beiden Bilder heraus, die der Lipid- (2.850 cm-1) und Protein (2.930 cm-1) entsprechen, indem Sie mit der rechten Maustaste auf das Bild klicken und auf Duplizieren klicken.
- Benennen Sie das Lipidbild in lipids und das Proteinbild in proteins um.
- Gehen Sie zu Prozess | Image Calculator und Proteine subtrahieren Lipide.
- Kombiniere die Bilder, indem du zu Image | Farbe | Kanäle zusammenführen, Einstellung von lipide bis grün und Proteine{TAG_918}} zu blau{. Öffnen Sie das Bildkanäle Tool (Bild | Farbe | Kanäle-Werkzeug) und passen Sie Helligkeit und Kontrast an (Bild | Anpassen | Helligkeit/Kontrast).
- Passen Sie die Helligkeit und den Kontrast für jeden Kanal mit dem Werkzeug {TAG_950}}Kanäle an. Passen Sie für den Lipidkanal den Kontrast an, bis die zellulären Merkmale dunkel erscheinen. Passen Sie für den Proteinkanal den Kontrast an, bis die zellulären Merkmale blau erscheinen. Konvertieren Sie das zusammengeführte Grün/Blau-Bild in ein RGB-Bild, indem Sie zu Image | Typ | RGB-Farbe. Exportieren Sie dieses Bild nach Datei | Speichern unter | tiff.
HINWEIS: Bei falscher H&E-Färbung zeigt das Farbschema rosa Zytoplasma, während die Zellkerne dunkelblau-violett sind. - Laden Sie das HE.m MATLAB-Skript aus der falschen H&E-Färbeskriptressource in der Table of Materials herunter.
- Führen Sie das HE.m-Skript in MATLAB aus. Wählen Sie das exportierte RGB-Bild aus dem vorherigen Schritt aus, um ein künstlich H&E-gefärbtes Bild zu erzeugen.
- (FAKULTATIV) Normalisieren Sie die Bildintensität für Bilder mit großem Sichtfeld, da das Bild in der Peripherie dunkler erscheint als in der Mitte.
- Um eine Halbbildnormalisierung der Bilder durchzuführen, mitteln Sie so viele Bilder wie möglich. Entfernen Sie dann die Intensitätsmerkmale mit ImageJ (Prozess | Filter | Gaußsche Unschärfe | Radius=50).
- Messen Sie die maximale Intensität des unscharfen Bildes (Strg+M). Teilen Sie das unscharfe Bild durch die maximale Intensität (Prozess | Mathematik | Teilen). Teilen Sie das SRS-Rohbild durch das unscharfe Bild (Prozess | Bild | Taschenrechner).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 100 mm achromatisches Objektiv | |||
| 20 MHz Bandpassfilter | |||
| 200 mm achromatisches Objektiv | |||
| Achromatische Halbwellenplatte | |||
| Beam Sampler | |||
| Dichroitischer Spiegel | |||
| DMSO (Dimethylsulfoxid) | |||
| Elektrooptischer Amplitudenmodulator | |||
| Falsches H&E-Färbeskript | |||
| Fanout-Puffer | |||
| Schnelle Photodiode | |||
| Frequenzteiler | |||
| Hochdispersive Glasstäbe | |||
| Insight DS+ | |||
| Lock-in-Verstärker | |||
| Spiegel | |||
| Motorisierte Verzögerungsstufe | |||
| Öl-Immersionskondensator | |||
| Oszilloskop | |||
| Phasenschieber | |||
| Photodiode | |||
| Polarisierender Strahlteiler | |||
| Refactive Index Datenbank | |||
| Retroreflektor | |||
| HF-Leistungsverstärker | |||
| Scan-Spiegel | |||
| ScanImage | |||
| Kurzpassfilter | |||
| Aufrechtes Mikroskop | |||
| Wasser-Immersionsobjektiv |
