Dieses Video zeigt die Entwicklung von neuronalen Netzwerken aus Mikrogewebe unter Verwendung einer Hydrogel-Mikrosäule mit einem extrazellulären Matrixkern. Ausgesäte neuronale Aggregate haften an, erweitern Projektionen und bilden strukturierte neuronale Netzwerke, die zu Fortschritten in der Neuroentwicklung und der neurotherapeutischen Forschung beitragen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Entwicklung eines neuronalen Netzwerks mit Mikrogewebe unter Verwendung einer Hydrogel-basierten Mikrosäule
608 Aufrufe
⸱
7. August 2025
In diesem Artikel
Zusammenfassung
Protokoll
Alle Verfahren, an denen Tiermodelle beteiligt sind, wurden vom örtlichen institutionellen Tierpflegeausschuss und dem Tierprüfungsausschuss von JoVE überprüft.
1. Entwicklung des Agarose-Hydrogels (Acellular Component of Micro-tissue engineered neural networks (micro-TENNs))
- Agarose-Lösungsvorbereitung
- Bereiten Sie in einer Biosicherheitswerkbank Reservoire für die Mikrosäulen vor, indem Sie 20 ml Dulbeccos phosphatgepufferte Kochsalzlösung (DPBS) in jede der beiden 10-cm-Petrischalen übertragen. Sterilisieren Sie feine Pinzetten und Mikroskalpelle mit einem Heißperlensterilisator.
- Wiegen Sie 3 g Agarose und geben Sie sie in ein steriles Becherglas in der Biosicherheitswerkbank. Fügen Sie 100 mL DPBS hinzu, um eine Endkonzentration von 3 % Gew./Volumen (w/v) zu erreichen. Legen Sie einen sauberen Magnetstab hinzu und decken Sie das Becherglas mit Alufolie ab.
- Den Becher mit einer Heizplatte/einem Rührer auf 100 °C erwärmen und bei 120-200 U/min umrühren, um die Agarose vollständig aufzulösen (die Lösung wird von trüb zu klar). Halten Sie das Erhitzen und Rühren danach aufrecht, um eine Gelierung zu verhindern, und ändern Sie die Heiztemperatur nach Bedarf, um ein Anbrennen der Agarose zu vermeiden.
HINWEIS: Die Herstellung sowohl mit der lasergeschnittenen Vorrichtung als auch mit den Kapillarrohren wird in den Unterabschnitten 1.2 bzw. 1.3 dargestellt. Fahren Sie mit Unterabschnitt 1.4 fort, nachdem Sie die in einem der beiden Unterabschnitte beschriebenen Schritte ausgeführt haben. Bei beiden Methoden zur Herstellung von Mikrosäulen ist die flüssige Agarose schnell zu vermengen, da sich Agarose beim Abkühlen schnell verfestigt. Wenn Sie in einem der folgenden Schritte mit einem Autoklaven sterilisieren, verwenden Sie die Standardbedingungen, die für Glaswaren gelten.
- Vorbereitung der Mikrosäule mit einem Laserschneidgerät
HINWEIS: Das Laserschneidgerät wird mit einem handelsüblichen CO2 -Laserschneider aus transparentem Acryl geschnitten. Die Herstellung von Strukturen und Vorrichtungen durch Laserschneiden ist für eine Reihe von Anwendungen in Technik und Forschung gut dokumentiert. Dieses Werkzeug (Bild 1) besteht aus einem Array von fünf zylindrischen Kanälen mit einem Durchmesser von jeweils 398 μm und einer Länge von 6,35 mm. Diese zylindrischen Arrays bestehen entlang ihrer Länge aus zwei Teilen: einer unteren Hälfte (Länge: 25,4 mm, Breite: 6,35 mm, Höhe: 6,0 mm) und einer oberen Hälfte (Länge: 31,5 mm, Breite: 6,35 mm, Höhe: 12,7 mm), wie in den Abbildungen 1A bzw. 1B gezeigt. Die beiden Hälften können durch die in Abbildung 1C gezeigte vordere und hintere Kappe (Länge: 31,5 mm, Breite: 6,35 mm, Höhe: 12,7 mm) zusammengeklemmt werden, die über vier Ausrichtungslöcher verfügen, die mit je zwei Löchern am Ober- und Unterteil übereinstimmen und dazu beitragen, alle Teile beim Verschrauben miteinander zu verbinden. Diese Kappen enthalten auch fünf Löcher, konzentrisch zu den zylindrischen Kanälen, in die die Akupunkturnadeln eingeführt werden können, um das Lumen der Mikrosäulen zu bilden.- Sterilisieren Sie das in Abbildung 1 gezeigte Gerät, indem Sie es mit Aluminiumfolie abdecken und autoklavieren. Bauen Sie das Gerät wie in Abbildung 1D gezeigt zusammen, indem Sie die vordere und hintere Kappe nur mit dem unteren Halbstück ausrichten und die drei Teile mit zwei Schrauben und Muttern #4-40 (Gewindedurchmesser: 3,05 mm) in den unteren Ausrichtungslöchern befestigen.
- Führen Sie eine Akupunkturnadel (Durchmesser: 180 μm, Länge: 30 mm) vollständig in die Nadellöcher an der vorderen oder hinteren Kappe des Geräts ein (Abbildung 1D). Gießen Sie mit einer Mikropipette so viel flüssige Agarose (~1 mL für die fünf Kanäle) auf das untere Halbstück, dass jede der zylindrischen Kanalhälften vollständig gefüllt ist.
- Setzen Sie sofort die obere Hälfte des Geräts über die untere Hälfte und üben Sie Druck aus, bis sie fest sitzt, um die zylindrischen Kanäle zu vervollständigen (die Reibung zwischen den Kappen und dem oberen Teil hält letzteres an Ort und Stelle). Warten Sie ~5 Minuten bei Raumtemperatur nach der Zugabe von Agarose, um die Gelierung in den Kanälen des Geräts zu ermöglichen.
- Ziehen Sie die Nadel manuell aus jedem der Löcher an den Kappen des Geräts heraus. Entfernen Sie die Schrauben und trennen Sie die beiden Kappen und die obere Hälfte manuell von der unteren Hälfte, in der sich die Hydrogel-Mikrosäulen befinden.
- Mit einer feinen Pinzette die Mikrosäulen vorsichtig aus den Kanälen an der unteren Hälfte des Stücks entfernen und in die zuvor vorbereitete Petrischale mit DPBS legen (Schritt 1.1.1). Verwenden Sie das Gerät für eine weitere Runde der Mikrosäulenherstellung. Fahren Sie mit Unterabschnitt 1.4 fort.
- Mikrosäulenherstellung mit Kapillarrohren
- Kapillarrohre aus Glas (Durchmesser: 398,78 μm, Länge: 32 mm) in das Innere der Biosicherheitswerkbank übertragen. Brechen Sie die langen Röhrchen manuell in 2,0–2,5 cm große Fragmente und führen Sie eine Akupunkturnadel (Durchmesser: 180 μm, Länge: 30 mm) vollständig in jedes Fragment ein (Abbildung 2A).
- 1 ml flüssige Agarose aus dem Becherglas auf die Oberfläche einer leeren Petrischale übertragen. Halten Sie das Kapillarröhrchen und die eingeführte Nadel fest und bringen Sie ein Ende des Röhrchens in Kontakt mit dem flüssigen Agarosebecken, um es durch Kapillarwirkung zu füllen. Rühren Sie das Röhrchen, um den Kapillaranstieg zu fördern.
HINWEIS: Füllen Sie die Kapillarröhrchen so hoch mit flüssiger Agarose, wie es die Kapillarwirkung zulässt; Anschließend können diese Mikrosäulen je nach gewünschter Länge in kleinere Konstrukte geschnitten werden. Der 1-ml-Agarose-Pool wird in der Regel nur für ein Röhrchen verwendet, da die Agarose schnell abkühlt und geliert, wodurch eine weitere Kapillarwirkung verhindert wird. - Wenn die Flüssigkeit nicht mehr aufsteigt, nehmen Sie das Kapillarrohr aus dem Becken und legen Sie es waagerecht auf die Oberfläche einer Petrischale. Warten Sie 5 Minuten, bis sich das Agarose-Gel in den Tuben abgesetzt hat.
- Positionieren Sie Daumen und Zeigefinger auf beiden Seiten des Schlauchs und drücken Sie dagegen. Ziehen Sie die Nadel mit der anderen Hand schnell heraus, während Sie Daumen und Zeigefinger verwenden, um zu verhindern, dass die Mikrosäule selbst aus der Röhre rutscht. Führen Sie eine 30-Gauge-Nadel in das Kapillarrohr ein, um die Mikrosäule langsam in eine Schale mit DPBS zu schieben (Schritt 1.1.1).
- Trimmen und Sterilisieren von Mikrosäulen
- Übertragen Sie eine Mikrosäule vorsichtig mit einer feinen Pinzette aus DPBS in eine leere Schale. Geben Sie 10 μl DBPS mit einer Mikropipette auf die Oberseite der Mikrosäule, um ein Austrocknen zu verhindern. Platzieren Sie die letztere Schale zur visuellen Führung unter einem Stereoskop.
HINWEIS: Im gesamten Protokoll bezieht sich die Mikrosäulentrocknung oder Dehydrierung auf den Erwerb einer zerknitterten Struktur, die visuell von dem typischen, hydratisierten Erscheinungsbild dieser Konstrukte unterscheidbar ist. Dehydrierte Mikrosäulen haften fest an der Oberfläche von Petrischalen und können nicht leicht bewegt werden, während hydratisierte Konstrukte dazu neigen, über die Oberfläche zu gleiten, nachdem sie mit einer Pinzette manipuliert wurden. Ein Phasenkontrastbild einer vollständig getrockneten Mikrosäule ist in Abbildung 3A dargestellt. - Schneiden Sie die Mikrosäule mit einem Mikroskalpell ab, um sie auf die gewünschte Länge (hier 2-5 mm) zu kürzen. Transportieren Sie die getrimmte Mikrosäule mit einer feinen Pinzette zu der anderen DPBS-Petrischale, die in Schritt 1.1.1 vorbereitet wurde.
- Die Schritte 1.4.1 und 1.4.2 sind für jede hergestellte Mikrosäule zu wiederholen.
- Sterilisieren Sie die Mikrosäulen in den DPBS-haltigen Petrischalen 1 h lang unter ultraviolettem (UV) Licht. Lagern Sie die Petrischalen bei 4 °C, bevor Sie die extrazelluläre Matrix (ECM) hinzufügen und die Zellen plattieren.
- Übertragen Sie eine Mikrosäule vorsichtig mit einer feinen Pinzette aus DPBS in eine leere Schale. Geben Sie 10 μl DBPS mit einer Mikropipette auf die Oberseite der Mikrosäule, um ein Austrocknen zu verhindern. Platzieren Sie die letztere Schale zur visuellen Führung unter einem Stereoskop.
2. Primäre Neuronenkultur und erzwungene Zellaggregationsmethode
- Vorbereitung des pyramidalen Mikrotiter-Arrays
HINWEIS: In diesem Abschnitt wird eine 3D-gedruckte Form verwendet, die aus einer zylindrischen Basis (Durchmesser: 2,2 cm, Höhe: 7,0 mm) und neun quadratischen Pyramiden auf der Oberseite (Seitenlänge: 4,0 mm, Schrägwinkel: 60°) besteht, die in einem 3 x 3-Array angeordnet sind, wie in Abbildung 1E gezeigt. Der additive Fertigungsprozess mit kommerziell erhältlichen 3D-Druckern ist gut dokumentiert. Für die Konstruktion der Form kann eine computergestützte Konstruktionssoftware verwendet werden. Die resultierende Designdatei kann dann digital in einen Werkzeugweg für einen 3D-Drucker umgewandelt werden. Jeder Drucker hat unterschiedliche Spezifikationen, entsprechend variieren die Anweisungen für die Einrichtung und den Betrieb eines 3D-Druckers.- Benutze einen 3/32" Bohrer, um 16 Löcher in ein 4 x 4 Array (Seitenlänge: 4 cm, Lochabstand: 1 cm) zu stechen, zentriert im Deckel einer 10 cm Petrischale. Verwenden Sie in einem chemischen Abzug das untere Stück der Petrischale, um 27 g Polydimethylsiloxan (PDMS) und 3 g Härter (für ein Verhältnis von 1:10) zu wiegen. Mit einem Mikrospatel umrühren, um das Mittel gleichmäßig zu verteilen.
- Decken Sie das PDMS/Härtungsmittel mit dem durchstochenen Deckel ab. Verbinden Sie ein Ende eines Schlauchs mit dem Vakuumanschluss des Abzugs und stecken Sie das andere Ende in den Stiel eines Trichters (Munddurchmesser: 10 cm, Stiellänge: 3 cm, Stieldurchmesser: 1,5 cm).
- Machen Sie mit einem 3/32"-Bohrer eine Öffnung an der Oberseite eines 1-ml-Pipettenkolbens und setzen Sie eine 1.000-μl-Mikropipettenspitze in die Öffnung ein und befestigen Sie sie (mit dem spitzen Ende nach oben). Setze die Glühbirne und die Spitze in den Schlauch und ziehe den Schlauch nach oben, bis die Glühbirne den Schlauch im Stiel des Trichters abdichtet.
- Setzen Sie den Trichter auf den durchstochenen Schalendeckel und befestigen Sie den Schlauch mit einer vorhandenen stabilen Halterung. Öffnen Sie das Vakuumventil für 5 Minuten, um die Luftblasen anzusaugen und an die Oberfläche zu bringen.
- Schließen Sie das Ventil, entfernen Sie den Trichter und schlagen Sie die Petrischale ~3 Mal gegen die Oberfläche des Abzugs, um alle verbleibenden Luftblasen zum Platzen zu bringen.
- Platzieren Sie in jeder Vertiefung einer 12-Well-Kulturplatte eine 3D-gedruckte Form mit einer pyramidenförmigen Vertiefung, wobei die Pyramiden nach oben zeigen. Gießen Sie das PDMS/Härtungsmittel auf die Formen, bis jede Vertiefung der Platte gefüllt ist. Decken Sie die 12-Well-Platte mit dem Deckel ab und stellen Sie sie für 1 Stunde bei 60 °C in den Ofen zum Trocknen.
- Entfernen Sie jedes PDMS-Mikrotiter-Array (Abbildung 1F) vorsichtig mit einem Mikrospatel von der Platte. Decken Sie die PDMS-Arrays mit Aluminiumfolie ab und sterilisieren Sie sie durch Autoklavieren. Setzen Sie in einer Biosicherheitswerkbank ein Mikrovertiefungsarray in jede Vertiefung einer 12-Well-Platte ein (Abbildung 2B).
- Kortikale Neuronenisolierung aus Rattenföten
- Fügen Sie ~20 ml Hank's balanced salt solution (HBSS) zu jeder von vier bis sechs 10 cm großen Petrischalen (eine für jedes präparierte Gewebe) in einer Biosicherheitswerkbank hinzu. Füllen Sie diese Gerichte in eine Sezierhaube und legen Sie sie auf Eis. Sterilisieren Sie Präparierinstrumente wie Mikroskalpelle, Scheren und Pinzetten mit einem Heißperlensterilisator.
- Basalmedium für embryonale Neuronen + 2 % serumfreies Supplement + 0,4 mM L-Glutamin (im Folgenden als "Kulturmedium" bezeichnet) und 0,25 % Trypsin + 1 mM Ethylendiamintetraessigsäure (EDTA) bei 37 °C vorwärmen. Desoxyribonuklease (DNase) I auftauen, indem Sie sie bei Raumtemperatur auftauen. Bereiten Sie 1,5 ml einer 0,15 mg/ml DNAse I-Lösung in HBSS vor und halten Sie die Lösung auf Eis.
- Euthanasieren Sie eine zeitlich schwangere Ratte am 18. Tag durch Einatmen von Kohlendioxid und bestätigen Sie den Tod durch Enthauptung. Den Schlachtkörper in eine sterile Präparierhaube umfüllen und mit der Bauchseite nach oben ablegen. Spülen Sie den Bauch gründlich mit 70% Ethanol aus.
- Öffnen Sie die Gebärmutter und entfernen Sie die Föten (normalerweise ~11) mit einer Schere aus den Fruchtblasen und übertragen Sie sie mit einer Pinzette in eine Petrischale mit kaltem HBSS, wie beschrieben. Legen Sie einen gekühlten (-20 °C) Granitblock unter das Stereoskop. Legen Sie die Petrischale auf die Oberfläche dieses kalten Blocks, um die niedrige Temperatur des HBSS während des gesamten Präpariervorgangs zu erhalten.
- Spülen Sie die Welpen ab, indem Sie das HBSS herumschwenken, und geben Sie sie dann in die nächste saubere Schüssel mit HBSS. Mit Hilfe des Stereoskops und der Präparierinstrumente werden nacheinander die Köpfe, Hirnhälften und Kortiken der Föten entnommen und jedes Gewebe nach jeder Dissektion mit einer Pinzette in eine neue, mit HBSS gefüllte Schale übertragen.
- Aspirieren Sie nur die Kortikale mit einer Pasteur-Pipette und geben Sie das Gewebe in ein steriles 15-ml-Zentrifugenröhrchen. Entsorgen Sie die anderen präparierten Gewebe. Spülen Sie die Kortikale dreimal, indem Sie nacheinander ~5 ml HBSS mit einer serologischen Pipette hinzufügen und entfernen. Legen Sie den Schlauch bei Nichtgebrauch auf Eis.
- Übertragen Sie die Kortikale mit einer Pasteurpipette in ein 15-ml-Röhrchen mit vorgewärmtem Trypsin-EDTA (4-6 Kortexe pro 5 mL Trypsin-EDTA). Rühren Sie das Röhrchen einmal manuell um und stellen Sie es auf 37 °C. Drehen Sie das Röhrchen alle 3 Minuten um, um ein Verklumpen des Gewebes zu verhindern.
- Beenden Sie die Exposition gegenüber Trypsin nach ~10 Minuten, indem Sie das Gewebe mit einer Pasteurpipette entfernen und in ein sauberes 15-ml-Zentrifugenröhrchen übertragen. Geben Sie die 0,15 mg/ml DNase I-Lösung (1,5 mL) mit einer Pipette in das Röhrchen.
- Verwenden Sie eine Pasteur-Pipette, um Gewebeklumpen manuell aufzubrechen und dann zu wirbeln (~30 s), bis die Lösung homogen erscheint und keine Gewebefragmente mehr in der Flüssigkeit vorhanden sind. Wenn es nicht möglich ist, die Lösung vollständig zu homogenisieren, extrahieren Sie die unlöslichen Fragmente, indem Sie sie in die Spitze einer Pasteurpipette ziehen.
- Die in Schritt 2.2.9 erhaltene homogene Zelllösung bei 200 x g wird 3 min lang zentrifugiert. Der Überstand wird mit einer Pasteurpipette entfernt, wobei darauf zu achten ist, dass die pelletierten Zellen nicht gestört werden. Fügen Sie 2 ml Kulturmedium mit einer serologischen Pipette hinzu und wirbeln Sie es auf, um die Zellen zu resuspendieren.
- Die Anzahl der Zellen in der in Schritt 2.2.10 hergestellten Lösung wird mit einem Hämozytometer gezählt; die erwartete Ausbeute beträgt 3,0-5,0 x 10⁶ Zellen/kortikale Hemisphäre. Bereiten Sie 1 ml oder mehr Zellsuspension in Kulturmedium mit einer Dichte von 1,0-2,0 x 10⁶ Zellen/ml vor.
- Bildung von neuronalen Zellaggregaten
- Geben Sie mit einer Mikropipette 12 μl der 1,0-2,0 x 10⁶/ml-Zellsuspension in jede Mikrovertiefung des PDMS-Arrays (das in Schritt 2.1.7 in die Platte eingelegt wurde).
HINWEIS: Die Zellkonzentration kann je nach Innendurchmesser der Mikrosäule und der gewünschten Zellaggregatgröße angepasst werden, da höhere Konzentrationen größere Aggregate ergeben. - Zentrifugieren Sie die Platte 5 Minuten lang bei 200 x g, um die Aggregation der Zellen am Boden der Mikrovertiefungen zu erzwingen (Abbildung 2B). Geben Sie vorsichtig ~2 ml Kulturmedium auf die Oberseite jedes PDMS-Arrays, um alle ausgesäten Mikrovertiefungen abzudecken, und achten Sie darauf, die aggregierten Zellen nicht zu stören.
- Die Platte 12-24 h bei 37 °C und 5 % CO2 inkubieren.
- Geben Sie mit einer Mikropipette 12 μl der 1,0-2,0 x 10⁶/ml-Zellsuspension in jede Mikrovertiefung des PDMS-Arrays (das in Schritt 2.1.7 in die Platte eingelegt wurde).
3. Entwicklung der zellulären Komponente der Herstellung des ECM-Kerns von Mikro-TENNs
- Nach der Aggregatinkubation fügen Sie dem Kulturmedium Kollagen vom Typ I und Laminin (für eine Konzentration von jeweils 1 mg/ml) in einem Mikrozentrifugenröhrchen hinzu, um die ECM-Lösung herzustellen. Die Schritte 3.1.2-3.1.4 sind bei Raumtemperatur durchzuführen, aber das Röhrchen mit ECM bei Nichtgebrauch auf Eis zu halten, um eine vorzeitige Gelierung zu vermeiden.
HINWEIS: Der typische Aufwand beträgt 4 μl ECM-Lösung für jede Mikrosäule (Länge: 5 mm, ID: 180 μm). - Passen Sie den pH-Wert der EZM-Lösung an, indem Sie 1-2 μl auf Lackmuspapier übertragen, um den anfänglichen pH-Wert zu überprüfen, je nach Bedarf 1 μl 1 N Natriumhydroxid (NaOH) und/oder 1 N Salzsäure (HCl) in die EZM geben und den Vorgang wiederholen, bis der pH-Wert 7,2-7,4 beträgt. Stellen Sie die Homogenisierung der ECM-Lösung sicher, indem Sie auf und ab pipettieren und gleichzeitig die Bildung von Luftblasen vermeiden.
- Übertragen Sie die Mikrosäulen mit sterilisierter Pinzette aus den Schalen in Schritt 1.4.3 in die Entleerung von 35- oder 60-mm-Petrischale. Arbeiten Sie an 4-5 Mikrosäulen gleichzeitig, um eine Austrocknung zu verhindern. Befestigen Sie eine 10-μl-Spitze an einer 1.000-μl-Spitze an einer Mikropipette. Platzieren Sie die Spitze mit dem Stereoskop zur visuellen Führung an einem Ende der Mikrosäulen und saugen Sie sie an, um verbleibende DPBS und Luftblasen aus dem Lumen zu entfernen.
- Ziehen Sie schnell 4-5 μl ECM in einer Mikropipette auf. Platzieren Sie die Spitze der Mikropipette unter einem Stereoskop an einem der Enden der Mikrosäulen und geben Sie genügend ECM ab, um das Lumen zu füllen. Vergewissern Sie sich, dass sich keine Luftblasen im Lumen befinden, da diese das axonale Auswachsen durch die EZM hemmen können. Wenn Luftblasen vorhanden sind, entfernen Sie das ECM, wie in Schritt 3.1.3 beschrieben, und fügen Sie das ECM erneut hinzu.
- Um eine Austrocknung zu verhindern, fügen Sie ~2 μl ECM um jede Mikrosäule hinzu. Inkubieren Sie die Hydrogel/ECM-Mikrosäulen in den Petrischalen bei 37 °C und 5 % CO2 für 25 Minuten. Fahren Sie unmittelbar nach der Inkubation mit der Zellaussaat fort.
HINWEIS: Die Inkubationszeit in Schritt 3.1.5 soll Zeit für die Polymerisation von Kollagen und Laminin in den Mikrosäulen lassen.
- Nach der Aggregatinkubation fügen Sie dem Kulturmedium Kollagen vom Typ I und Laminin (für eine Konzentration von jeweils 1 mg/ml) in einem Mikrozentrifugenröhrchen hinzu, um die ECM-Lösung herzustellen. Die Schritte 3.1.2-3.1.4 sind bei Raumtemperatur durchzuführen, aber das Röhrchen mit ECM bei Nichtgebrauch auf Eis zu halten, um eine vorzeitige Gelierung zu vermeiden.
- Aussaat neuronaler Zellen in den Mikrosäulen
HINWEIS: Um das Kulturmedium der transduzierten Aggregate zu wechseln, kippen Sie die Platte, entfernen Sie mit einer Mikropipette das Medium, das sich an der Wand der Vertiefung ansammelt, und fügen Sie dann langsam ~1 ml gegen die Wand hinzu (um eine Störung der Aggregate in den pyramidenförmigen Mikrovertiefungen zu vermeiden). Wiederholen Sie diesen Mediumwechsel ein zweites Mal.- Nach der Inkubationszeit in Schritt 3.1.5 geben Sie ca. 10-20 μl Kulturmedium in zwei freie Bereiche in den Petrischale, in denen sich die Mikrosäulen befinden. Verwenden Sie eine Mikropipette, um die Aggregate einzeln in die Petrischale mit den Konstrukten zu übertragen, und bewegen Sie sie mit einer Pinzette in einen der kleinen Pools mit Kulturmedium, um die Zellgesundheit zu erhalten.
- Führen Sie während der Beobachtung unter einem Stereoskop an jedem Ende der Mikrosäulen ein Aggregat für bidirektionale Mikro-TENNs oder an einem Ende für eine unidirektionale Architektur (je nach Wunsch) mit einer Pinzette ein. Bestätigen Sie die Platzierung der Aggregate in den Mikrosäulen mit dem Stereoskop. Verwenden Sie eine Pinzette, um die ausgesäten Mikrosäulen in den anderen kleinen Pool mit Kulturmedium zu bewegen, um eine Austrocknung zu vermeiden und die Gesundheit des Aggregats zu erhalten.
- Bei 37 °C und 5 % CO2 45 min inkubieren, damit die Aggregate an der ECM haften können. Vergewissern Sie sich, dass die Aggregate mit dem Stereoskop an den Enden der Mikrosäulen verbleiben. Führen Sie die Zellaggregate wieder ein und wiederholen Sie den Inkubationsschritt nach Bedarf.
- Die Petrischalen mit den Mikro-TENNs werden mit einer serologischen Pipette vorsichtig mit Kulturmedium (3 bzw. 6 mL für eine 35- bzw. 60-mm-Petrischale) geflutet. Stellen Sie die Schalen für die Langzeitkultur bei 37 °C und 5 % CO2 in einen Inkubator.
- Führen Sie alle 2 Tage einen Wechsel der Medienhälfte mit dem Nährmedium durch. Entfernen Sie vorsichtig die Hälfte des alten Mediums mit einer Pipette und verwenden Sie das Stereoskop zur visuellen Führung, um ein Absaugen der Mikro-TENNs zu vermeiden. Ersetzen Sie es durch langsames Hinzufügen von frischem, vorgewärmtem Medium mit einer Pipette.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
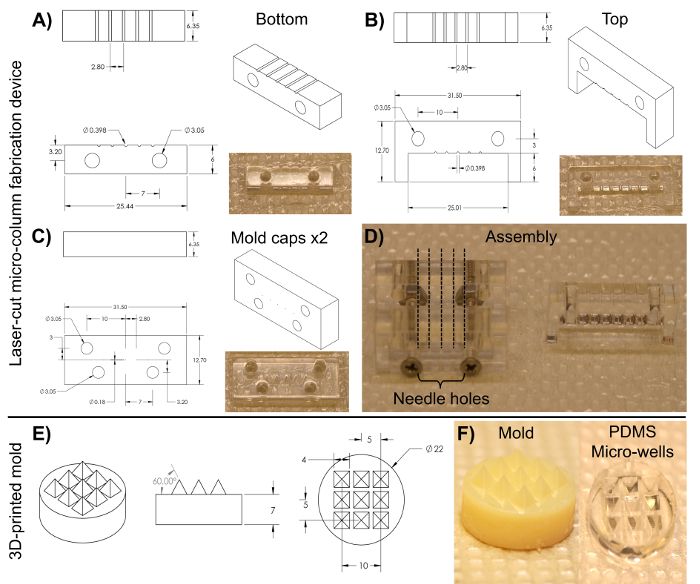
Abbildung 1: Baupläne der lasergeschnittenen Mikrosäulen-Fertigungsvorrichtung und der 3D-gedruckten pyramidenförmigen Mikrotiterform für die Zellaggregation. (A)-(B) Bauplan und Bild der unteren bzw. oberen Hälfte des zylindrischen Kanalarrays, das zur H...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Lasercutter | Universelle Lasersysteme | PLS4.75 | Wird zur Herstellung der lasergeschnittenen Mikrokanalform verwendet. |
| Lasergeschnittene Vorrichtung zur Herstellung von Mikrosäulen | Sonderanfertigung | -------------- | Kontaktieren Sie unsere Forschungsgruppe, wenn Sie interessiert sind. Abmessungen und Blaupausen, die im Manuskript bereitgestellt werden. |
| Schrauben | -------------- | -------------- | #4-40 mit einem Gewindedurchmesser von 3,05 mm |
| Muttern | -------------- | -------------- | #4-40 mit einem Gewindedurchmesser von 3,05 mm |
| Akupunkturnadel (180 μm Durchmesser) | Lhasa medical | sj.16X40 | Der Durchmesser kann je nach gewünschter Größe für das Mikrosäulenlumen variiert werden. |
| Petrischale | Fisher | 08772B | |
| Dulbecco-phosphatgepufferte Kochsalzlösung (DPBS) | Invitrogen | 14200075 | |
| serologische Einwegpipette aus Polystyrol | Fisher | 13-678-11D | |
| Agarose | Sigma | A9539-50G | |
| Kapillarröhrchen (398 μm Durchmesser) | Fisher | 21170D | Der Durchmesser kann je nach gewünschter Größe für die Mikrosäulenschale variiert werden. |
| Heizplatte | Fisher | SP88857200 | |
| Magnetstab | Fisher | 1451352 | |
| Mikropipette | Sigma | Z683884-1EA | |
| 25 mm Gauge Nadel | Fisher | 14-826-49 | |
| Microscalpel | Roboz chirurgische | RS-6270 | |
| Schere | für die Feinforschung | 14081-09 | |
| Pinzette | World precision instruments | 501985 | |
| Heißperlensterilisator | Sigma | Z378550-1EA | |
| Stereoskop | Nikon | SMZ800N | Wird für alle Dissektionsschritte und für die Mikro-TENN-Fertigung verwendet. |
| Rattenschwanz Typ I Kollagen | Corning | 354236 | Bei 4 ºC halten und nur bei Bedarf entfernen. Verwenden Sie Eis, um die Temperatur während des Gebrauchs zu erhalten. |
| Mikrozentrifugenröhrchen | Fisher | 02-681-256 | |
| Maus Laminin | Corning | 354232 | Bei 4 ºC halten und nur bei Bedarf entfernen. Verwenden Sie Eis, um die Temperatur während des Gebrauchs zu erhalten. |
| Neurobasales Medium | Invitrogen | 21103049 | Basalmedium für die Kultivierung von pränatalen und embryonalen neuronalen Zellen. Vor Gebrauch bei 4 °C lagern und bei 37 °C erwärmen. |
| Natriumhydroxid (NaOH) | Fisher | SS2661 | |
| Salzsäure (HCl) | Fisher | SA48-1 | |
| Lackmuspapier | Fisher | 09-876-18 | |
| Hank's balanced salt solution (HBSS) | Invitrogen | 14170112 | Bei 4 ºC lagern. |
| 0,25 % Trypsin-EDTA | Invitrogen | 25200056 | Vor Gebrauch bei -20 ºC lagern und bei 37 ºC erwärmen. |
| Pankreas-Desoxyribonuklease (DNase) I | Sigma | 10104159001 | -20 ºC lagern und vor Gebrauch bei 37 ºC erwärmen. |
| B-27 Supplement | Invitrogen | 12587010 | Supplement zu neurobasalem Medium für die Kultur von hippokampalen und kortikalen Neuronen. Vor Gebrauch bei -20 ºC lagern und bei 37 ºC erwärmen. |
| L-Glutamin | Invitrogen | 35050061 | Vor Gebrauch bei -20 ºC lagern und bei 37 ºC erwärmen. |
| Sprague Dawley embryonaler Tag 18 Ratten | Charles River | Stamm 001 | |
| Pasteur-Pipette | Fisher | 22-042816 | |
| 15 mL Zentrifugenröhrchen | EMESCO | 1194-352099 | |
| Vortex | Fisher | 02-215-414 | |
| Zentrifuge | Fisher | 05-413-115 | |
| Hämozytometer | Fisher | 02-671-6 | |
| Objet30 3D-Drucker | Stratasys | -------------- | Wird zur Herstellung der pyramidenförmigen Mikrotiterformen verwendet. |
| 3D-gedruckte pyramidenförmige Well-Form | Maßanfertigung | -------------- | Kontaktieren Sie unsere Forschungsgruppe, wenn Sie interessiert sind. Abmessungen und Blaupausen, die im Manuskript bereitgestellt werden. |
| Polydimethylsiloxan (PDMS) und Härter | Fisher | NC9285739 | Kommt als Kit mit Elastomer und Härter. Verwendung in einem chemischen Abzug. |
| Trichter | Fisher | 10-348C | |
| 1 ml Pipettenbirne | Sigma | Z509035 | |
| Mikrospatel | Fisher | S50821 | |
| 12-Well-Kulturplatte | EMESCO | 1194-353043 | |
| Backofen | Fisher | 11-475-154 | |
| Inkubator | Fisher | 13 998 076 | |
| Eclipse Ti-S Mikroskop | Nikon | -------------- | Wird für die Aufnahme von Phasenkontrastbildern verwendet. Bei der digitalen Bilderfassung mit einer QiClick-Kamera, die mit der Nikon elements Grundlagenforschungssoftware (4.10.01) verbunden ist. |
