Wir beschreiben ein reproduzierbares Verfahren zur Herstellung von Maus Azinuszellen des Pankreas von einer Maus für die Zwecke der Prüfung Azinuszelltumoren Calcium-Signale und zelluläre Schädigung mit physiologisch und pathologisch relevanten Reize. Verfahren für die adenovirale Infektion dieser Zellen wird ebenfalls bereitgestellt.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Herstellung von Azinuszellen des Pankreas für die Zwecke von Calcium Imaging, Cell Verletzung Messungen und Adenovirus-Infektion
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das Pankreas Azinuszelltumoren ist die wichtigste Parenchymzelle des exokrinen Pankreas und spielt eine führende Rolle bei der Sekretion von Pankreas-Enzyme in den Pankreasgang. Es ist auch der Ort für die Einleitung der Pankreatitis. Hier beschreiben wir, wie Azinuszellen isoliert werden aus ganzen Pankreasgewebe und intrazellulären Calcium-Signale werden gemessen. Darüber hinaus beschreiben wir die Techniken der Transfektion dieser Zellen mit adenoviralen Konstrukte und anschließend Messung der Leckage von Laktat-Dehydrogenase, ein Marker der Zellschädigung, während die Bedingungen Azinuszelltumoren Verletzungen in vitro zu induzieren. Diese Techniken bieten ein leistungsfähiges Werkzeug, um Azinuszelltumoren Physiologie und Pathologie zu charakterisieren.
Einleitung
Dynamische Veränderungen in zytosolischen Kalzium sind notwendig sowohl für physiologische und pathologische Azinuszelltumoren Veranstaltungen. Diese unterschiedlichen Effekte von Calcium werden gedacht, um aus unterschiedlichen räumlichen und zeitlichen Muster der Calcium-Signalgebung 1 führen. Zum Beispiel werden Enzym und Sekretion aus der Azinuszelltumoren Calcium Spikes aus einem begrenzten Bereich des apikalen Pol, wo Sekretion erfolgt 2 verbunden. Im Gegensatz dazu ist ein globales Calcium Welle durch intensive nicht-oszillierende Kalzium-Signale verfolgt mit frühen pathologischen Ereignissen, die zu einer akuten Pankreatitis führen 3,4 zugeordnet. Dazu gehören intra-acinar Proteaseaktivierung, reduzierte Enzym-Sekretion und Azinuszelltumoren Verletzungen. Unser Labor verwendet isoliert Pankreasazini diese frühen pathologischen Ereignissen, die Krankheit sowohl in vivo und in vitro 5-7 führen zu studieren. Die Methoden detailliert beschreiben Isolierung von primären Azinuszellen zum Zweck der Messung cytosolic Kalziumspiegel und Zellschäden. Verfahren für die adenovirale Infektion dieser Zellen wird ebenfalls bereitgestellt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
1. Vorbereiten Azinuszellen des Pankreas für Calcium Imaging
- Bereiten HEPES Inkubationspuffer enthaltend 20 mM HEPES, 95 mM NaCl, 4,7 mM KCl, 0,6 mM MgCl 2, 1,3 mM CaCl 2, 10 mM Glucose, 2 mM Glutamin und 1 × Minimum Eagle-Medium nicht-essentiellen Aminosäuren. Stellen Sie die endgültige Lösung auf pH 7,4 mit NaOH.
- Vorbereiten einer BSA Inkubationspuffer indem BSA (1% w / v Endkonzentration) unter 25 ml HEPES Inkubationspuffer (oben beschrieben).
- Vorbereiten einer Collagenaseverdau Puffer durch Zugabe von 1,1 mg / ml (200 Einheiten / ml) Typ-4-Kollagenase und 1 mg / ml Sojabohnen-Trypsininhibitor bis 6 ml BSA Inkubationspuffer (oben beschrieben).
- Acid-Wash 22x22 mm Deckgläser durch Eintauchen in zwei Teile HNO 3 und einem Teil HCl für 2 Stunden. Dann dekantiert mit DI-Wasser und Speicher in 70% Ethanol.
- Euthanize eine Maus durch CO 2-Erstickung. Orient das Tier in Rückenlage, und bereiten die Bauchdecke von cleAning mit 70% Ethanol. Führen Sie eine Laparotomie, um die Bauchhöhle aussetzen. Präparieren Sie sich die Bauchspeicheldrüse und sofort in einem kleinen Boot wiegen mit 6 ml Kollagenaseverdau Puffer spülen.
- Sezieren entfernt alle große Stücke von Fett oder sichtbare Blutgefäße, entfernen Sie dann 5 ml Kollagenaseverdau Puffer und fügen Sie es zurück in die 15 ml konischen Röhrchen.
- Mit feinen Sezierung Schere zerkleinern die Bauchspeicheldrüse in dem kleinen Boot mit einem Gewicht, das 1 ml Kollagenaseverdau Puffer. Mince bis die resultierende Lösung erscheint gleichmäßig verteilt.
- Übertragen Sie das Hackfleisch Produkt einem 125 ml Erlenmeyer Plastikflasche, und fügen Sie die restlichen 5 ml Kollagenaseverdau Puffer zum Container. Stellen Sie sicher, das Gewebe vollständig in Puffer getaucht.
- Der Kolben wird in einem 37 ° C warmen Wasserbad und schütteln bei 90 rpm für 30 min. Während dieser kurzen Zeit von Ausfallzeiten, bereiten Calcium aktivierenden Agonisten (zB Caerulein, Carbachol) und spülen Sie die 22x22 mm acid-washed Abdeckungrutscht mit DI-Wasser. Trockene, und legen Sie dann oben auf eine ebene Fläche von Labor Film ausgekleidet.
- Nach Ablauf der 30 min Digest abgeschlossen ist, überführt die Suspension zurück zu dem 15 ml konischen Röhrchen und damit die Zellen zu begleichen. Beim Pipettieren das Kollagenaseverdau Puffer und ersetzen mit 6 ml BSA Inkubationspuffer. Kräftig schütteln Rohr von Hand für 10 Sekunden, um die Zellen in kleinere Cluster zu dispergieren. Unmittelbar nach Schütteln entfernen großen, Treibgut aus den unruhigen Medien.
- Lassen Sie die übrigen Zellen zu regeln, und tauschen Sie die Medien mit frischen BSA Inkubationspuffer.
- Wiederholen Sie Schritt 1.11 zweimal, bis die Suspension von nur kleinen Clustern, die nur fein mit bloßem Auge besteht. Die Zellen sollten die in Abbildung 1A (obere Reihe) dargestellt ähneln.
- Entfernen Sie die BSA Inkubationspuffer und ersetzen mit HEPES Inkubationspuffer.
- Bereiten Sie eine 750 pM, 100X Lager von Fluo-04.00 in 10% DMSO.
- Legen Sie die Zellen in der 15 ml konischen Röhrchen mit der Zellsuspension und BSA-freien HEPES Inkubationspuffer. Um dies zu tun, fügen Sie ein geeignetes Volumen (1:100 Verdünnung) der Stammlösung zu der Zellsuspension. Dann die Platte 500 ul dieser Suspension auf jeden 22x22 mm Deckglas.
- Halten Deckgläser im Dunkeln bei Raumtemperatur. Nehmen Sie die erste Ca 2 +-Messungen 30 min nach der Belastung. Der Farbstoff wird automatisch von dem Medium bei Beginn der Perfusion, die 30 min nach Farbstoffbeladung auftreten sollte entfernt.
2. Mess-Calcium in Azinuszellen des Pankreas
- Spülen jedes Perfusion Aufbau mit entionisiertem Wasser füllen und mit einer geeigneten Menge von Puffer oder Agonisten. Prime jede Spritze mit Puffer oder Agonisten zur richtigen Fluss zu versichern. Clamp Spritzen zu einem Ring stehen etwa 1-2 Meter über dem Mikroskop Bühne.
- Verwenden feinen Pinzette vorsichtig aus seinem Rand ein Deckglas haltige Zellsuspension zu erreichen. Kippen Sie die Abdeckungrutschen 45 °, und lassen Sie das überschüssige Puffer ablaufen. Legen Sie das Deckglas auf der Gummidichtung mit den Zellen auf der Oberseite des Deckglases, und montieren Sie die Kammer (2A und 2B).
- Sichern Sie die Perfusionskammer auf die Bühne und legen Sie den Schlauch, die Puffer enthält in den ersten Einlass der Kammer (Abbildung 2C). Drehen Sie die Spritze mit Puffer auf und lassen Sie den Puffer auf perfundieren über die gesamte Oberfläche des Deckglases. Sobald der Puffer das entgegengesetzte Ende der Kammer erreicht hat, legen Sie eine Saugleitung in das Vakuum Einlass. Legen Sie keine anderen Rohre (mit Agonisten, Inhibitoren, etc.) in die entsprechende Position entlang der Kammer.
- Visualisieren der Zellen entweder mit einem 200X oder 400X, 1,4 numerische Apertur Ziel und einen Argon-Laser, um die Fluo-4.00 Farbstoff bei einer Wellenlänge von 488 nm (1A, unten) zu erregen. Die Leistungseinstellung des Lasers sollte so eingestellt werden, daß die Photovervielfacherröhre (PMT) Nicht durch das emittierte Licht gesättigt. Darüber hinaus muss die Spannung über der PMT, um eine maximale Lichterfassungseinrichtung optimiert werden.
- Langpaß Sendesignale von> 515 nm bei Frameraten von 2-5 gesammelt sec / Rahmen zur Visualisierung langsam oszillierenden Muster und 0,2-0,3 sec / Rahmen zur Visualisierung schneller, global Calcium Wellen (3 und 4).
- Nach der Bebilderung abgeschlossen ist, schließen Sie die Spritzen und entfernen Sie alle Schläuche. Demontieren Sie die Kammer und wiederholen Sie die Schritte 2.2-2.4.
- Sammeln von Daten als numerische Werte der Fluoreszenzintensität über die Zeit und Transfer zum Bild J (Software als Freeware von den National Institutes of Health und finden Sie unter http://rsb.info.nih.gov/ij/ ).
- Echtzeit-Anzeige von Bildern und zellulären identifizieren regions of interest (ROIs, dh apikal, basolateral, Kernenergie, etc.)
- Erwerben Fluoreszenzintensitäten für diese ROIs und represent als Fluoreszenzintensität / Fluoreszenzbasismesswert Intensität (dh F/F0).
- Generieren Kurven durch Auftragen F / F 0 vs Zeit. Neben Kurven sind repräsentative Bilder allgemein vorgesehen und angezeigt Pseudocolor.
3. Herstellung von Azinuszellen des Pankreas für Zellschädigung Assays
- Warm DMEM F-12 Medium (ohne Phenolrot) bis 37 ° C.
- In BSA (0,1% w / v final) und HCl (50 uM endgültig) DMEM F-12 Medien.
- Aliquot 50 ml DMEM in einem konischen Rohr.
- Vorbereiten einer Kollagenase-Puffer durch Zugabe von 0,5 mg / ml (12 U / ml) von Collagenase Typ IV bis 10 ml DMEM ergänzt F-12 Medien.
- Euthanize eine Maus durch CO 2-Erstickung. Orient das Tier in Rückenlage, und bereiten Sie die Bauch-Oberfläche durch die Reinigung mit 70% Ethanol. Führen Sie eine Laparotomie, um die Bauchhöhle aussetzen. Präparieren Sie sich die Bauchspeicheldrüse und sofort in einem kleinen Boot mit einem Gewicht von c spülenontaining 6 ml Kollagenase-Puffer.
- Mince das Gewebe mit feinen Sezierung Schere für 3-5 min oder bis die resultierende Lösung erscheint gleichmäßig verteilt.
- Übertragen Sie die zerkleinerte Gewebe in einen 125 ml Erlenmeyerkolben mit 5 ml Kollagenase zusätzliche Puffer und anschließend in einem 37 ° C Wasserbad unter Schütteln bei 90 rpm für 5 min.
- Entfernen Sie aus dem Shaker, erlauben Zellen kurz absetzen, und der Austausch mit 5 ml frischem Kollagenase-Puffer. Dann für weitere 35 min in einem 37 ° C Wasserbad unter Schütteln bei 90 Upm inkubiert.
- Energisch resuspendieren Digest mit einem Transferpipette bis die Suspension erscheint ohne offensichtliche Zellklumpen homogen. Dann vorsichtig pipettieren die Zellsuspension durch eine vorbefeuchtenden Nylon-Mesh in einen Erlenmeyerkolben.
- Kräftig pipettieren weitere 3 ml frisches DMEM F-12 Medium (mit Kollagenase) durch das Gitter, um durch alle übrigen Zellen zu erzwingen.
- Hinzufügen 6-10 ml DMEM F-12 Medien und einellow die Zellen für 2-3 min zu begleichen. Wiederholen Sie diesen Schritt zweimal, und entfernen Sie den Überstand nach dem letzten Waschen.
- In frischem DMEM F-12 Medien, werden die Zellen, und die Platte 500 ul Zellsuspension in jede Vertiefung einer 48-well Gewebekulturplatte. Die Zellen sollten die in Abbildung 1B dargestellt ähneln.
- Die Platte wird in einem 37 ° C Wasserbad bei 90 UpM für 5 Minuten bei Raumtemperatur stehen, bevor Agonisten.
- Stimulieren Sie die Zellen mit unterschiedlichen Agonisten für 2-4 Std.
- Kippen Sie die Platte in einem Winkel, damit die Zellen, sich niederzulassen und sorgfältig Pipette heraus ein Aliquot der Medien (in der Regel 100 ul) und Flash-freeze in flüssigem Stickstoff.
- Blitzeis die verbleibende Zellsuspension. Flash-Einfrieren ist nicht für LDH Messungen unerlässlich. Als Alternative können Proben auf Eis gehalten werden, wenn sie am gleichen Tag analysiert oder gespeichert werden in -20 ° C für die langfristige Lagerung.
4. Mess-Lactatdehydrogenase Leakage
- Measure Lactat-Dehydrogenase (LDH) Leckage in erster Linie mit den Reagenzien und Anweisungen in der Promega CytoTox 96 Non-Radioactive Zytotoxizität Assay Kit (siehe Tabelle der spezifischen Reagenzien und Materialien) geliefert.
- Den Inhalt der LDH Substrat (das ist im Kit enthalten) mit 12 ml Assay-Puffer (ebenfalls mitgeliefert).
- Auftauen Zellsuspension und Medien Proben in einem Wasserbad bei Raumtemperatur.
- Die Platte 50 ul jeder Medien Probe in einer 96-Well-Platte.
- Zu der Zellsuspension, fügen Sie das notwendige Volumen von 10X Lysepuffer so dass die endgültige Konzentration 1X. Vortex kurz und bei 37 ° C für 60 min.
- Zentrifuge lysierten Proben bei 250 xg für 4 min zur Pelletierung Zelltrümmer.
- Für Zelllysaten Platte 50 ul einer Verdünnung von 1:10 in jede Vertiefung einer 96-Well-Platte.
- In 50 ul des rekonstituierten Substrat in jede Vertiefung, bebrüten die Platte im Dunkeln bei Raumtemperatur für 30 min.
- Stoppen der Reaktion durchZugabe von 50 ul der Stop-Lösung (im Kit enthalten) in jede Vertiefung.
- Messen Sie die Absorption bei 490 nm.
- Verwenden Sie die folgenden Formeln% LDH Leckage berechnen. Die optischen Dichten sind unten durch Subtraktion eine leere OD Lesung aus einem Brunnen, die nur PBS, Substrat korrigiert und Stop-Lösung.
LDH in media = (Medien OD492) x (Medien Verdünnungsfaktor) x (Bd. von Medien) * Da es in der Regel nicht erforderlich, Medien Proben zu verdünnen, der Verdünnungsfaktor wird meist equal1.
Insgesamt LDH = ((Lysate OD 490) x (Lysat Verdünnungsfaktor) x (Volumen in Zellsuspension)) + ((Media-OD 490) x (Verdünnungsfaktor) x (Volumen der Medien für die Probenahme aliquotiert))
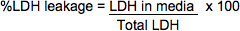
5. Infizieren Azinuszellen des Pankreas mit Adenovirus
- BereitenAzinuszellen des Pankreas, wie in Kapitel 3 beschrieben.
- Nach Schritt 3.12, mit 10 7 infektiösen Einheiten (IFUs) von Adenovirus zu der Zellsuspension und Inkubation für 30 min bei 37 ° C
- Gleichmäßig Platte 2 ml Zellsuspension in einer 6-Well-Platte.
- Für die meisten Ausdruck Konstrukte sollten die Zellen ausreichend innerhalb von 18 Stunden infiziert werden, und für einige Luciferase Konstrukten, nur innerhalb von 6 Stunden.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Ein Beispiel Azinuszelltumoren Calcium, welche in Reaktion auf physiologische Stimuli ist in 3 bereitgestellt. Acinar Zellen wurden mit dem Calcium geladen Farbstoff Fluo-4 und durchströmt mit dem Acetylcholin analogen Carbachol (CCH, 1 uM)) 8. Zellen reagierten in Form eines Calcium-Welle, die in dem apikalen Bereich initiiert und breitet sich zur basolateralen Bereich 3,9. Repräsentative Kurven in 3B gezeigt zeigen die typische Peak-Plateau-Muster häufig mit 1 uM...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Die Zelle Isolierung Verfahren und anschließende Tests hier dargestellten stellen leistungsfähige Werkzeuge, mit denen die physiologische und pathophysiologische Funktionen des exokrinen Pankreas zu studieren. Das Verfahren zur Isolierung verteilt Azinuszellen des Pankreas wurde erstmals von Amsterdam und Jamieson 1972 11 beschrieben. Die hier vorgestellten Methoden aus neueren Methoden Isolierung von Van Acker und Kollegen 12 beschrieben angepasst wurden. Obwohl diese Techniken gut reproduzierbare...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Kein Interessenkonflikt erklärt.
Danksagungen
Diese Arbeit wurde von einem National Institutes of Health Grants DK083327 und DK093491 (bis SZH) unterstützt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Mäuse | NCI | N/A | Männlich 20-30 Gramm; praktisch jeder Stamm sollte vergleichbare Ergebnisse liefern. |
| HEPES | American Bioanalytical | AB00892 | |
| Natriumchlorid | J.T. Baker | 3624-05 | |
| Kaliumchlorid | J.T. Baker | 3040-01 | |
| Magnesiumchlorid | Sigma | M-8266 | |
| Calciumchlorid | Fischer | C79 | |
| Dextrose | J.T. Baker | 1916-01 | |
| L-Glutamin | Sigma | G-8540 | |
| Minimum Eagle's Medium nicht-essentielle Aminosäuremischung | Gibco | 11140-050 | |
| Natriumhydroxid | EM | SX0593 | |
| Rinderserumalbumin | Sigma | A7906 | |
| Kollagenase | Worthington | 4188 | |
| Sojabohnen-Trypsin-Inhibitor | Sigma | T-9003 | |
| Kohlendioxid | Matheson Gas | 124-38-9 | |
| 125 ml Erlenmeyer Kunststoffkolben | Crystalgen | 26-0005 | |
| Dissektionsset | Fine Science Tools | 14161-10 | |
| 70% Ethanol | LabChem | LC222102 | |
| P1000, P100, P10 Pipetten | Gilson | FA10005P | |
| Wägeschiffchen | Heathrow Scientific | HS1420A | |
| Transferpipetten aus Kunststoff | USA Scientific | 1020-2500 | |
| 15 ml konische Röhrchen | BD Falcon | 352095 | |
| 50 ml konische Röhrchen | BD Falcon | 352070 | |
| 1,5 ml Mikrozentrifugenröhrchen | Fisher | 05-408-129 | |
| 0,65 ml Mikrozentrifugenröhrchen | VWR | 20170-293 | |
| 22 x 22 mm Glasdeckgläser | Fisher | 032811-9 | |
| Salpetersäure | Fischer | A483-212 | |
| Salzsäure | Fischer | A142-212 | |
| Deionisiertes Wasser | N/A | N/A | |
| 18 x 18 mm Deckgläser | Fischer | 021510-9 | |
| Laborfolie | Parafilm | PM-996 | |
| Fluo-4AM | Invitrogen | F14201 | |
| Dimethylsulfoxid | Sigma | D2650 | |
| Luer-Lock | Becton Dickinson | 932777 | |
| 60 ml Spritze | BD Bioscience | DG567805 | |
| 23 ¾ Manometernadel | BD Bioscience | 9328270 | |
| PE50 Schlauch | Clay Adam | PE50-427411 | |
| Schlitzschraubendreher | N/A | N/A | |
| DMEM F-12, ohne Phenolrot | Gibco | 21041-025 | |
| 30,5-Gauge-Nadel | BD Bioscience | 305106 | |
| 5 CC Spritze | BD Bioscience | 309603 | |
| 25 ml Erlenmeyerkolben | Fischer | FB50025 | |
| Nylon-Netzfilter | Nitex | 03-150/38 | 150 μm Porengröße |
| 48 Well Gewebekulturplatte | Costar | 3548 | |
| 96 Well Gewebekulturplatte | Costar | 3795 | |
| 6 Well Gewebekulturplatte | Costar | 3506 | |
| Flüssigstickstoff | Matheson Gas | 7727-37-9 | |
| Zytotoxizitäts-Assay-Kit | Promega | G1782 | |
| Adeno-GFP | N/A | N/A | Geschenk von J. Williams |
| Equipment | |||
| Ringständer mit Klemmen | United Scientific | SET462 | |
| Perifusionskammer | N/A | N/A | Entworfen von S.Z.H und Kollegen an der Yale University |
| Vakuumlinie | Manostat | 72-100-000 | |
| Wasserbad mit Shaker | Precision Scientific | 51220076 | |
| Konfokalmikroskop | Zeiss | LSM 710 | |
| BioTek Synergy H1 Plattenleser | BioTek | 11-120-534 | |
| Gewebekulturhaube | Nuaire | NU-425-600 | |
| Gewebekultur-Inkubator | Thermo | 3110 |
Referenzen
- Toescu, E. C., Lawrie, A. M., Petersen, O. H., Gallacher, D. V. Spatial and temporal distribution of agonist-evoked cytoplasmic Ca2+ signals in exocrine acinar cells analysed by digital image microscopy. Embo J. 11, 1623-1629 (1992).
- Ito, K., Miyashita, Y., Kasai, H. Micromolar and submicromolar Ca2+ spikes regulating distinct cellular functions in pancreatic acinar cells. Embo J. 16, 242-251 (1997).
- Husain, S. Z., et al. The ryanodine receptor mediates early zymogen activation in pancreatitis. Proc. Natl. Acad. Sci. U.S.A. 102, 14386-14391 (2005).
- Raraty, M., et al. Calcium-dependent enzyme activation and vacuole formation in the apical granular region of pancreatic acinar cells. Proc. Natl. Acad. Sci. U.S.A. 97, 13126-13131 (2000).
- Orabi, A. I., et al. Dantrolene mitigates caerulein-induced pancreatitis in vivo in mice. Am. J. Physiol. Gastrointest. Liver Physiol. 299, G196-G204 (2009).
- Shah, A. U., et al. Protease Activation during in vivo Pancreatitis is Dependent upon Calcineurin Activation. Am. J. Physiol. Gastrointest. Liver Physiol. , (2009).
- Muili, K. A., et al. Pharmacologic and genetic inhibition of calcineurin protects against carbachol-induced pathologic zymogen activation and acinar cell injury. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Orabi, A. I., et al. Ethanol enhances carbachol-induced protease activation and accelerates Ca2+ waves in isolated rat pancreatic acini. J. Biol. Chem. 286, 14090-14097 (2011).
- Nathanson, M. H., Padfield, P. J., O'Sullivan, A. J., Burgstahler, A. D., Jamieson, J. D. Mechanism of Ca2+ wave propagation in pancreatic acinar cells. J. Biol. Chem. 267, 18118-18121 (1992).
- Reed, A. M., et al. Low extracellular pH induces damage in the pancreatic acinar cell by enhancing calcium signaling. J. Biol. Chem. 286, 1919-1926 (2011).
- Amsterdam, A., Jamieson, J. D. Structural and functional characterization of isolated pancreatic exocrine cells. Proc. Natl. Acad. Sci. U.S.A. 69, 3028-3032 (1972).
- Van Acker, G. J., et al. Tumor progression locus-2 is a critical regulator of pancreatic and lung inflammation during acute pancreatitis. J. Biol. Chem. 282, 22140-22149 (2007).
- Ito, K., Miyashita, Y., Kasai, H. Kinetic control of multiple forms of Ca(2+) spikes by inositol trisphosphate in pancreatic acinar cells. J. Cell Biol. 146, 405-413 (1999).
- Leite, M. F., Burgstahler, A. D., Nathanson, M. H. Ca2+ waves require sequential activation of inositol trisphosphate receptors and ryanodine receptors in pancreatic acini. Gastroenterology. 122, 415-427 (2002).
- Paredes, R. M., Etzler, J. C., Watts, L. T., Zheng, W., Lechleiter, J. D. Chemical calcium indicators. Methods. 46, 143-151 (2008).
- Schild, D., Jung, A., Schultens, H. A. Localization of calcium entry through calcium channels in olfactory receptor neurones using a laser scanning microscope and the calcium indicator dyes Fluo-3 and Fura-Red. Cell Calcium. 15, 341-348 (1994).
- Saluja, A. K., et al. Secretagogue-induced digestive enzyme activation and cell injury in rat pancreatic acini. Am. J. Physiol. 276, 835-842 (1999).
- Husain, S. Z., et al. Ryanodine receptors contribute to bile acid-induced pathological calcium signaling and pancreatitis in mice. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Gurda, G. T., Guo, L., Lee, S. H., Molkentin, J. D., Williams, J. A. Cholecystokinin activates pancreatic calcineurin-NFAT signaling in vitro and in vivo. Mol. Biol. Cell. 19, 198-206 (2008).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
