Indoxylglykoside sind etablierte und weit verbreitete Werkzeuge für das Enzymscreening und die Überwachung der Enzymaktivität. Insbesondere für glukoseartige Strukturen erwiesen sich frühere Synthesen als schwierig und ergiebig. Unser neuartiger Ansatz verwendet Indoxylsäureester als wertvolle Zwischenprodukte, um eine beträchtliche Anzahl von Indoxylglykosiden in guten Ausbeuten zu erhalten.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Synthese von Indoxyl-Glykoside zum Nachweis von Glycosidase Aktivitäten
In diesem Artikel
Zusammenfassung
Zusammenfassung
Indoxyl Glykoside erwies sich als wertvolle und vielseitige Werkzeuge zur Überwachung Glycosidase Aktivitäten. Indoxyle durch enzymatische Hydrolyse freigesetzt und werden schnell oxidiert, beispielsweise durch Luftsauerstoff, um Farbstoffe Indigo. Diese Reaktion ermöglicht eine schnelle und einfache Screening in vivo ohne Isolierung oder Reinigung von Enzymen sowie Schnelltests auf Agarplatten oder in Lösung (zB blau-weiß Screening, Mikrovertiefungen) und ist in der Biochemie verwendet, Histochemie, Bakteriologie und molekularen Biologie. Leider ist die Herstellung solcher Substrate als schwierig erwiesen, aufgrund verschiedener Nebenreaktionen und die geringe Reaktivität des Indoxyl Hydroxylfunktion. Speziell für Glukose artigen Strukturen geringe Ausbeuten beobachtet. Unser neuartiger Ansatz beschäftigt indoxylic Ester als Schlüssel-Zwischenprodukte. Indoxylic Estern mit unterschiedlichen Substitutionsmuster wurden auf skalierbare Wege vorbereitet. Phasentransfer Glycosylierungen mit den Akzeptoren und peracetyliertenGlycosylhalogeniden kann unter herkömmlichen Bedingungen in hohen Ausbeuten durchgeführt werden. Esterspaltung und nachfolgende milde Silber vermittelt Glykosylierung ergibt die peracetylierten indoxyl Glycoside in hohen Ausbeuten. Schließlich Entschützung nach Zemplén geführt.
Einleitung
Über lange Zeit war die Herstellung von Indigo ein wirtschaftlich sehr wichtiger Prozess. Bevor großtechnische chemische Synthesen kostengünstigen Zugang zu Indigo ermöglichten, wurden die Vorläuferstoffe bereits vor christlicher Zeitrechnung aus natürlichen Quellen gewonnen. Der Anbau indigoproduzierender Pflanzen (natürliches Indigo) in Europa wurde im 17th Jahrhundert unrentabel, da der Gehalt an Indigovorläufern in der indischen Indigopflanze (0,2–0,8 %) etwa 30-mal höher ist. Gegen Ende des 19. Jahrhunderts verdrängte die chemische Synthese von Indigo den herkömmlichen Anbau1,2.
Natürlicherweise in Pflanzen vorkommende Indigovorstufen umfassen Indican (1), Insatan A (2) und Isatan B (3) (Abbildung 1). Alle bestehen aus einem mit einer glycosylierten Restgruppe verbundenen Indoxyl-Motiv. Der Abbau der glycosidischen Bindung, beispielsweise durch enzymatische Hydrolyse, führt zur Freisetzung von Indoxyl (4). Indoxyl selbst ist nahezu farblos, kann aber rasch zu einem Indigofarbstoff (5) oxidiert werden. Diese empfindliche Reaktion wurde in der Biochemie, Histochemie, Bakteriologie und Molekularbiologie zur Überwachung enzymatischer Aktivitäten angepasst. Eine Aktivitätsprüfung in vivo, ohne Isolierung oder Reinigung der Enzyme, sowie schnelle Tests auf Agarplatten oder in Lösung (z. B. Blau-Weiß-Screening, Mikrogefäße) sind möglich. Abhängig von der mit der Indoxyl-Einheit verknüpften Restgruppe (z. B. Ester, Glycoside, Sulfate) wurden geeignete Substrate für verschiedene Enzymklassen (z. B. Esterasen, Glycosidasen, Sulfatasen) entwickelt3. Im Folgenden steht die Bildung und Anwendung von Indoxylglycosiden im Mittelpunkt.
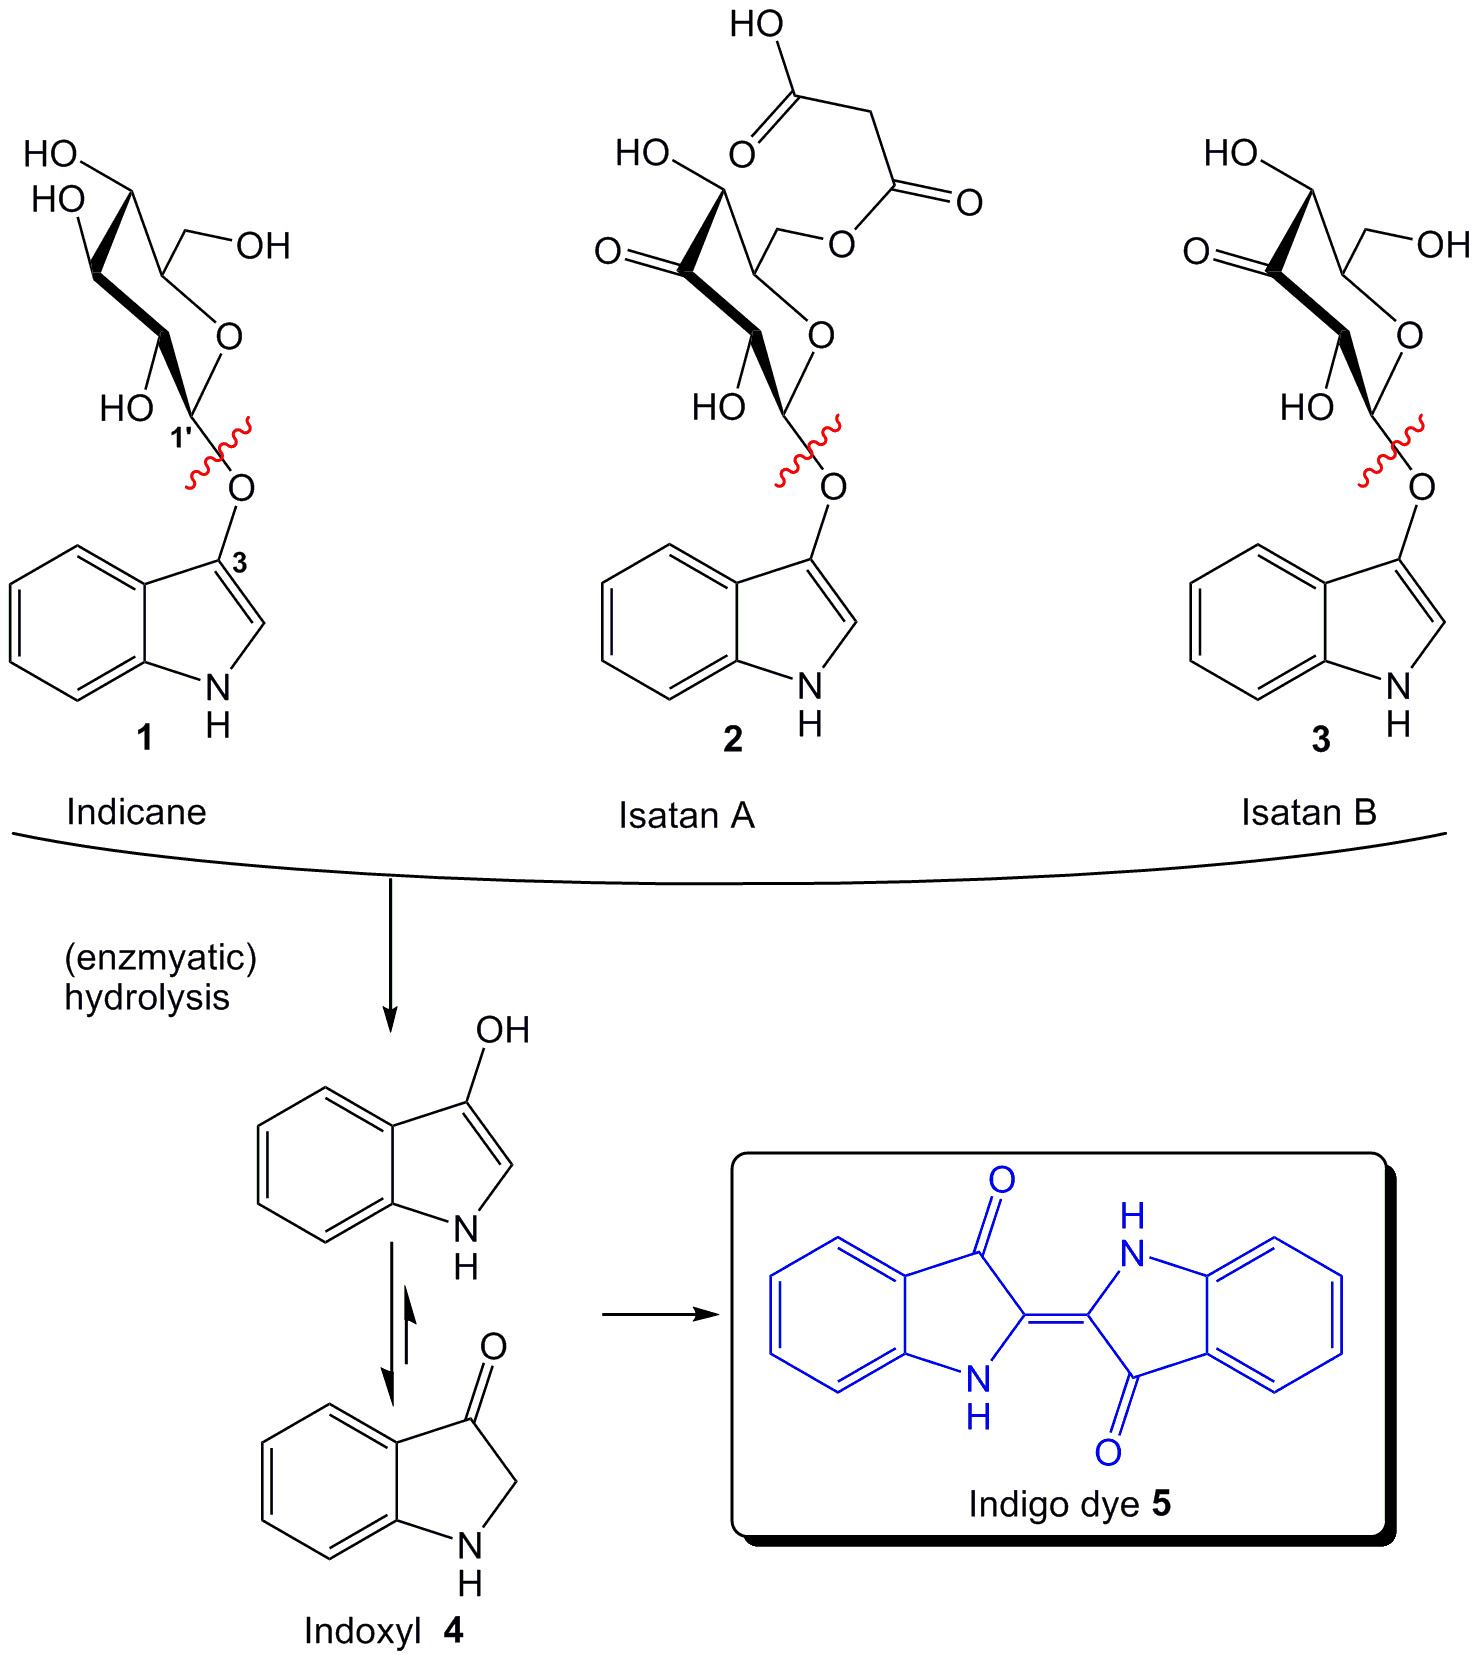
Abbildung 1: Natürliche Indigovorstufen und Bildung des Indigofarbstoffs durch Hydrolyse. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Das Substitutionsmuster des Indoxylrests bestimmt die Farbe und die physikalischen Eigenschaften des resultierenden Indigofarbstoffs. Die gebräuchlichsten Substitutionsmuster sind 5-Bromo-4-chloro (abgekürzt mit X; grünlich-blau), 5-Bromo (blau) und 5-Bromo-6-chloro (magenta), da diese die kleinsten Farbstoffpartikel bilden, keine Granula ausbilden und die geringste Diffusion von den Hydrolysestellen aufweisen. Letztere Eigenschaft ist besonders wichtig für in vivo-Experimente3.
Der erste Bericht über ein indigogenes Verfahren zur Nachweisung der Esteraseaktivität wurde 1951 von Barrnett und Seligman veröffentlicht, die Indoxylacetat und Indoxylbutyrat verwendeten4. Etwa ein Jahrzehnt später wurde das indigene Prinzip für die Lokalisierung von Säuger-Glucosidasen angepasst5. Bis heute wurden mehrere Indoxylglycoside entwickelt, obwohl sich ihre Synthese als schwierig erwiesen hat. Die meisten Synthesen basieren auf der Verwendung eines N-acetylierten Indoxyls als Akzeptor und des jeweiligen glycosylierten Halid-Donors6–14. Die Glycosylierung wird in Aceton mit Natriumhydroxid durchgeführt. Unter diesen Bedingungen treten zahlreiche Nebenreaktionen auf, die die Ausbeute erheblich verringern. Insbesondere für Glucose-ähnliche Strukturen wurden sehr niedrige Glycosylierungsausbeuten berichtet (z. B. 15 % für (N-Acetyl-5-bromo-4-chloro-indol-3-yl)-2,3,4,6-tetra-O-acetyl-β-ᴅ-glucopyranosid6 und 26 % für (N-Acetyl-5-bromo-4-chloro-indol-3-yl)-2,3,2',3',4'-penta-O-acetyl-β-ᴅ-xylobiosid14 in einem jüngeren Beispiel). Durch einen neuartigen Ansatz unter Verwendung von Indoxylsäureestern wurden eine beträchtliche Anzahl an Indoxylglycosiden in guten Ausbeuten hergestellt (z. B. (N-Acetyl-5-bromo-4-chloro-indol-3-yl)-2,3,4,6-tetra-O-acetyl-β-ᴅ-glucopyranosid mit 57 % Ausbeute).
Das folgende Protokoll beschreibt die einfache Synthese des Allylesters der Indoxylsäure (5-Brom-4-chlor) und darauf basierend die Synthese eines Indoxylglycosids (X-Gal). Ein einfaches Modellexperiment zeigt die Enzymaktivität von β-Galactosidase unter Verwendung von X-Gal.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Allgemeine Bemerkungen:
Alle Reaktionen wurden mit einem Abzug und geeigneter persönlicher Schutzausrüstung durchgeführt. Alle Reagenzien und Lösungsmittel (p.a.; Wassergehalt für trockene Lösungsmittel: MeCN <50 ppm; Et2O <0,01%; CH2Cl2 <0,003%; THF <0,005%) wurden von gewerblichen Quellen bezogen und wie erhalten verwendet. Die TLC wurde an Merck Kieselgel 60 F254 Platten durchgeführt. Die Verbindungen wurden durch UV-Strahlung und/oder durch Behandlung mit EtOH/H2SO4 (9:1) und anschließender Erhitzung nachgewiesen. Die Säulenchromatographie wurde mit Merck/Fluka Kieselgel 60 (230-400 mesh) durchgeführt. Die Filtration erfolgte mit Büchner-Trichter und Aspiratorpumpe. Die Entfernung der Lösungsmittel erfolgte mit Hilfe eines Rotationsverdampfers (40 °C, ~200 U/min). Die Produkte wurden im Hochvakuum getrocknet (Drehschieberpumpe). Reaktionen, die trockene Lösungsmittel erforderten, wurden unter Argonatmosphäre durchgeführt.
Im Folgenden wird die Synthese von X-Gal (16) unter Verwendung von 5-Brom-4-chlor-indoxylsäure-Allylester (12) beschrieben. Für weitere Verbindungen mit unterschiedlichen Substitutionsmustern sowie Methylester, die gemäß dieser Synthesesequenz hergestellt wurden, siehe Ref.17-19.
1. Akzeptor: Synthese von 5-Brom-4-chlor-indoxylsäure-Allylester18 (12)
- N-Acetylierung: Synthese von N-(4-Brom-3-chlor-2-methylphenyl)-acetamid (6)
- 10,0 g (45,7 mmol) 4-Brom-3-chlor-2-methylanilin werden in 30 ml Dichlormethan gelöst.
Vorsicht! Dichlormethan ist schädlich und kühlt die Lösung in einem Eisbad ab. - 6,50 ml (68,7 mmol) Essigsäureanhydrid tropfenweise zugeben und die Mischung auf Raumtemperatur erwärmen lassen. Die Mischung kann 8 Stunden oder über Nacht gerührt werden. Vorsicht! Essigsäureanhydrid ist ätzend und brennbar.
- Entfernen Sie das Lösungsmittel und rekristallisieren Sie aus 9:1 Ethylacetat/Methanol (Ausbeute: 97% (11,6 g, 44,2 mmol), farbloser Feststoff).
Vorsicht! Ethylacetat ist reizend und brennbar. Vorsicht! Methanol ist giftig und brennbar.
- 10,0 g (45,7 mmol) 4-Brom-3-chlor-2-methylanilin werden in 30 ml Dichlormethan gelöst.
- Oxidation: Synthese von N-Acetyl-5-brom-6-chloranthranilsäure (7)
- Reflux ein Gemisch aus 2,30 g (8,76 mmol) aus 6 (Erzeugnis aus Schritt 1.1) und 2,10 g (8,52 mmol) MgSO4•7H2O in 40 ml Wasser in einem 3-Hals-Rundkolben mit Kühler und Tropftrichter.
- 50 ml gesättigteKMnO 4-Lösung in Wasser über einen Zeitraum von 3 Stunden tropfenweise zum Reaktionsgemisch geben. Anschließend weitere 2 Std. unter Rückfluss, ca. 135 °C Ölbad erhitzen. Vorsicht! Kaliumpermanganat ist schädlich und oxidierend.
- Auf Raumtemperatur abkühlen und das Pyrolusit (MnO2), das bei der Reaktion entsteht, filtrieren.
Vorsicht! Pyrolusit ist schädlich. - Salzsäure (37%) bis zum pH-Wert 1 zum Filtrat geben, dann das Produkt filtrieren und im Vakuum trocknen (Ausbeute: 70% (1,80 g, 6,15 mmol), farbloser Feststoff).
Vorsicht! Salzsäure ist ätzend.
- Deacetylierung: Synthese von 5-Brom-6-chloranthranilsäure (8)
- 3,90 g (13,3 mmol) von 7 (Erzeugnis aus Schritt 1.2) in 70 ml 1 N wässriger Natronlauge auflösen und 5 Std. bei ca. 100 ΰC (Ölbad) erhitzen< /> Vorsicht! Natriumhydroxid ist korrosiv.
- Auf Raumtemperatur abkühlen lassen und Salzsäure (37%) bis pH 1 zugeben, dann das Produkt mit einem Büchner-Trichter filtrieren und im Vakuum trocknen (Ausbeute: 88% (2,93 g, 11,7 mmol), farbloser Feststoff).
- Anhydridbildung: Synthese von 5-Brom-6-chlorisatosäureanhydrid (9)
- 8,17 g (32,6 mmol) von 8 (Erzeugnis aus Schritt 1.3) werden in 33 ml trockenem Acetonitril suspendiert.
Vorsicht! Acetonitril ist schädlich und brennbar. - Bei Raumtemperatur umrühren und 5,3 ml und eine Lösung von 3,22 g (10,8 mmol) Triphosgen in 18,5 ml trockenes Dichlormethan tropfenweise gleichzeitig über einen Zeitraum von 30 min hinzufügen. Anschließend 3 Std. bei 50 °C (Ölbad) erhitzen. Vorsicht! Pyridin ist gesundheitsschädlich und brennbar.
Vorsicht! Triphosgen ist giftig und kann Phosgen freisetzen. - Entfernen Sie etwa 75 % des Lösungsmittels und löschen Sie die Reaktion durch Zugabe von 100 ml destilliertem Wasser und filtrieren Sie Ihr Produkt. Mit einer kleinen Menge kaltem Dichlormethan waschen.
- Trocknen Sie das Produkt im Vakuum (Ausbeute: 88% (7,53 g, 27,2 mmol), farbloser Feststoff).
- 8,17 g (32,6 mmol) von 8 (Erzeugnis aus Schritt 1.3) werden in 33 ml trockenem Acetonitril suspendiert.
- N-Alkylierung: Synthese von 5-Brom-6-chlor-N-[(methoxycarbonyl)allyl]-isatosäureanhydrid (10)
- 25 g (90 mmol) von 9 (Erzeugnis aus Schritt 1.4) werden in 250 ml wasserfreiem Dimethylformamid gelöst und mit einem Eisbad abgekühlt
Vorsicht! Dimethylformamid ist schädlich und brennbar - Portionsweise 1,15 Äquivalente Natriumhydrid (60 % Paraffin) zugeben.
Vorsicht! Natriumhydrid ist ätzend und brennbar; Starke Reaktion mit Wasser/Eis. - Nach 30 min Rühren bei 0 °C auf Raumtemperatur erwärmen lassen und 1,2 Äquivalente Allylbromoacetat tropfenweise zugeben.
- Nach 5-stündigem Rühren löschen Sie die Reaktion durch Zugabe von 500 ml destilliertem Wasser ab und filtrieren Sie Ihr Produkt.
- Waschen Sie das Produkt mit Wasser (3 Mal, 100 ml) und trocknen Sie es im Vakuum (Ausbeute: 93 % (31,5 g, 84,1 mmol), farbloser Feststoff).
- 25 g (90 mmol) von 9 (Erzeugnis aus Schritt 1.4) werden in 250 ml wasserfreiem Dimethylformamid gelöst und mit einem Eisbad abgekühlt
- Anhydrid-Öffnung: Synthese von 5-Brom-6-chlor-N-(methoxycarbonylallyl)-anthranilsäure-Allylester (11)
- 10 g (27 mmol) von 10 (Erzeugnis aus Schritt 1.5) werden in 100 ml Allylalkohol gelöst.
Vorsicht! Allylalkohol ist schädlich und gefährlich für die Umwelt. - Fügen Sie portionsweise 350 mg (8,70 mmol) Natriumhydrid (60% Paraffin) hinzu.
- Entfernen Sie nach 6,5 Stunden oder über Nacht das Lösungsmittel.
- Das Rohprodukt wird einer Säulenchromatographie unterzogen (Säule 30 x 6 cm; 240 g Kieselsäure), Petrolether/Ethylacetat 2:1; RF = 0,66), (Ausbeute: 80% (8,30 g, 21,3 mmol), gelbes Öl).
Vorsicht! Petrolether ist brennbar, reizend und gefährlich für die Umwelt.
- 10 g (27 mmol) von 10 (Erzeugnis aus Schritt 1.5) werden in 100 ml Allylalkohol gelöst.
- Dieckmann-Kondensation: Synthese von 5-Brom-4-chlor-indoxylsäure-Allylester (12)
- 3,0 g (7,7 mmol) von 11 (Erzeugnis aus Schritt 1.6) und 1,75 g (15,6 mmol) Kalium-tert-butoxid in 100 ml Trockendiethylether mischen
Vorsicht! Kalium-tert-butoxid ist korrosiv und brennbar.
Vorsicht! Diethylether ist gesundheitsschädlich und hochentzündlich. - Die Mischung unter Rückfluss (Kühler) 2 Std. bei 40-45 °C erhitzen.
- Entfernen Sie etwa 75 % des Lösungsmittels und fügen Sie verdünnte Salzsäure (100 ml, 1 M) hinzu.
Vorsicht! Nicht vollständig trocknen, es kann zu Zersetzungen kommen. - Das Produkt filtrieren und im Vakuum trocknen (Ausbeute: 84% (5,14 g, 15,5 mmol), farblos bis leicht grün fest).
- 3,0 g (7,7 mmol) von 11 (Erzeugnis aus Schritt 1.6) und 1,75 g (15,6 mmol) Kalium-tert-butoxid in 100 ml Trockendiethylether mischen
2. Indoxyl-Glykosid: Synthese von X-Gal17
- Phasentransfer-Glykosylierung: Synthese von (5-Brom-4-chlor-indox-3-ylsäure-allylester) 2,3,4,6-tetra-O-acetyl-β-ᴅ-galactopyranosid (14)
- 400 mg (1,21 mmol) der Indoxylsäure Allylester 12 (Erzeugnis aus Schritt 1.7), 410 mg (1,21 mmol) Tetrabutylammoniumhydrogensulfat und 500 mg (1,21 mmol) des Spenders 2,3,4,6-tetra-O-acetyl-α-ᴅ-galactopyranosylbromid (α-Acetobromogalactose) in 10 ml Dichlormethan mischen. Vorsicht! Tetrabutylammoniumhydrogensulfat ist schädlich.
- 10 ml einer wässrigen Lösung von Kaliumcarbonat (1 M) zugeben.
Vorsicht! Kaliumcarbonat ist ätzend. - Bei Raumtemperatur bis zum vollständigen Verzehr des Spenders (TLC: Petrolether/Ethylacetat) rühren.
- Die organische Phase (Scheidetrichter) abtrennen, über Na2SO4 trocknen und das Lösungsmittel entfernen.
- Das Rohprodukt wird einer Säulenchromatographie unterzogen (Erdölether/Ethylacetat 1:1; RF = 0,33). (Ausbeute: 86% (690 mg, 1,04 mmol), farbloser Feststoff).
- Esterspaltung und Decarboxylierung: Synthese von (N-Acetyl-5-brom-4-chlorindol-3-yl)-2,3,4,6-tetra-O-acetyl-β-ᴅ-galactopyranosid (15)
- 600 mg (0,908 mmol) von 14 (Erzeugnis aus Schritt 2.1) werden in 15 ml trockenem Tetrahydrofuran gelöst.
Vorsicht! Tetrahydrofuran ist gesundheitsschädlich und brennbar. - 800 μl Morpholin und 105 mg (9,09 μmol) Tetrakis(triphenylphosphin)palladium(0) zugeben und über Nacht bei Raumtemperatur umrühren.
Achtung! Morpholin ist brennbar und ätzend. - Entfernen Sie das Lösungsmittel.
- 400 mg (2,40 mmol) Silberacetat, 800 mg (5,79 mmol) Kaliumcarbonat und 10 ml Essigsäureanhydrid zugeben.
Vorsicht! Silberacetat ist reizend und gefährlich für die Umwelt. - Bei 90-100 °C 20 min erhitzen.
- Nach dem Abkühlen auf Raumtemperatur mit Dichlormethan verdünnen.
- Waschen Sie die Mischung zweimal mit Wasser und einmal mit einer verdünnten NaHCO3-Lösung (10%).
Vorsicht! Natriumbicarbonat ist ätzend. - Die organische Phase über Na2SO4 (Filter) trocknen und das Lösungsmittel entfernen.
- Das Rohprodukt einer Säulenchromatographie (PE/EA 1:1; RF = 0,24), (Ausbeute: 88% (495 mg, 8,00 mmol), farbloser Feststoff).
- 600 mg (0,908 mmol) von 14 (Erzeugnis aus Schritt 2.1) werden in 15 ml trockenem Tetrahydrofuran gelöst.
- Zemplén-Deacetylierung: Synthese von (5-Brom-4-chlor-indol-3-yl)-β-ᴅ-galactopyranosid (16)
- 396 mg (0,436 mmol) 15 (Erzeugnis aus Schritt 2.2) werden in 10 ml Methanol gelöst.
- Eine katalytische Menge Natriummethanolat zugeben und über Nacht bei Raumtemperatur umrühren.
Vorsicht! Natriummethanolat ist brennbar und korrosiv. - Neutralisieren Sie mit Amberlite IR-120 H+ (Filter) und Konzentrat.
Vorsicht! Amberlite IR-120 H+ ist reizend. - Trocknen Sie das Produkt im Vakuum (Ausbeute: 87% (170 mg, 0,416 mmol), farbloser Feststoff).
3. Veranschaulichung des Modellexperiments: Aktivitätsnachweis von β-Galactosidase mit X-Gal
- Bereiten Sie eine 0,5 mM Lösung von X-Gal in 500 μl Puffer (Tris-HCl 20 mM; pH 7,4; 50 mM NaCl, 0,1 mM Ethylendiamintetraessigsäure; oder einen anderen geeigneten Puffer für Ihr Enzym) in einem Mikrozentrifugenröhrchen vor (X-Gal kann in einigen μl Dimethylsulfoxid gelöst werden).
- 1 μl β,1-3-Galactosidase (EC 3.2.1.23 10.000 U/ml) oder eine andere geeignete β-Galactosidase) zugeben und bei 37 °C schütteln (600 rps).
- Verfolgen Sie die Reaktion. Der indigoartige Farbstoff bildet sich nach kurzer Zeit.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Die ersten Synthesen von Indican und 5-Brom-indican wurden bereits 1927 und 1929 von Robertson veröffentlicht15,16. Durch die Verwendung von Methylester des Indoxylsäuremethylesters als Akzeptor wurde die reaktive 2-Position blockiert, wodurch Nebenreaktionen teilweise unterbunden wurden. Die Glykosylierung in Aceton/Natriumhydroxid, gefolgt von der Entschützung und Decarboxylierung (160 °C, Essigsäureanhydrid, 1 Stunde) sowie abschließend der Deacetylierung, führte zur Gewinnung von Indican und 5-Brom-indican...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Aufgrund schlechter Ausbeuten und Limitierungen, insbesondere für glukoseartige Strukturen und komplexere Saccharide, wurde ein neuartiger synthetischer Ansatz für Indoxylglykoside entwickelt. Indoxylsäureester erwiesen sich als wertvolle wichtige Zwischenprodukte und wurden auf einem modularen, skalierbaren Weg gewonnen. Alle Schritte sind ergiebig und durch billige Ausgangsmaterialien und einfache Aufarbeitung sind Multi-Gramm-Synthesen möglich. Der Vorteil des Allylester-Ansatzes ist die Blockierung der reaktiven 2-Po...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren erklären, dass sie keine konkurrierenden finanziellen Interessen haben.
Danksagungen
Unterstützung dieser Arbeit durch Glycom A/S, Kopenhagen, Dänemark, wird dankbar gedankt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Essigsäureanhydrid | Grü ssing | 10298 | Ätzendes, entzündliches |
| Acetonitril | Sigma-Aldrich | 608-001-00-3 | Gesundheitsschädlicher, entzündbarer |
| Allylalkohol | Aldrich | 453021 | Gesundheitsschädlich, umweltschädlich |
| Amberlite IR-120 H+ | Fluka | 06428 | Reizend |
| Bromolessigsäure | Merck | 802260 | Ätzend, giftig, gefährlich für die Umwelt |
| 4-Brom-3-chlor-2-methylanilin | ABCR | AB 171687 | Reizstoff |
| Dichlormethan | ACROS | 326850010 | Schädlicher |
| Diethylether | Grü ssing | 10274 | gesundheitsschädliches, hochentzündliches |
| Dimethylformamid | ACROS | 348430010 | gesundheitsschädliches, entzündliches |
| Dimethylsulfoxid | Sigma-Aldrich | 41648 | |
| Ethylacetat | Sigma-Aldrich | 607-022-00-5 | Reizend, entzündbar |
| Ethylendiamintetraessigsäure | AppliChem | A1103.0500 | Reizend |
| β 1,3-Galactosidase, rekombinant, E. coli | Calbiochem | 345795 | |
| Salzsäure | VWR | 20252.290 | Korrosives |
| Magnesiumsulfathydrat | Merck | 105885 | |
| Methanol | ACROS | 326950010 | Giftiges, entzündliches |
| Morpholin | Janssen Chimica | 15.868.57 | Ätzend, entzündlich |
| Erdölether | Azelis | 111053 | Entzündlich, reizend, gefährlich für die Umwelt |
| Kaliumcarbonat | Grü ssing | 12005 | Ätzendes |
| Kaliumpermanganat | Grü ssing | 12056 | gesundheitsschädliches, oxidierendes |
| Kalium-tert-butoxid | Merck | 804918 | ätzendes, entzündliches |
| Pyridin | Sigma-Aldrich | 613-002-00-7 | gesundheitsschädliches, entzündliches |
| Silberacetat | Fluka | 85140 | Reizend, umweltschädlich |
| Natriumbicarbonat | Grü ssing | 12144 | Korrosives |
| Natriumhydrid | Merck | 814552 | Ätzendes, entzündliches |
| Natriumhydroxid | Riedel-de Hä en | S181200 | Ätzendes |
| Natriummethanolat | Merck | 806538 | Ätzendes, entzündliches |
| Natriumsulfat | Grü ssing | 12175 | |
| Tetrabutylammoniumhydrogensulfat | Lancaster | 5438 | gesundheitsschädliches |
| Tetrahydrofuran | Sigma-Aldrich | 87371 | gesundheitsschädliches, entzündliches |
| Tetrakis (Triphenylphosphin)palladium(0) | Sigma-Aldrich | 216666 | |
| Triphosgen | Fluka | 15217 | Giftiges |
| Tris (Hydroxymethyl)aminomethan Hydrochlorid | Sigma | T-3253 | Reizend |
Referenzen
- Clark, R. J. H., Cooksey, C. J., Daniels, M. A. M., Withnall, R. Indigo, Woad, and Tyrian Purple: Important Vat Dyes from Antique to the Present. Endeavour. 17, 191-199 (1993).
- Hunger, K. Industrial Dyes: Chemistry, Properties, Applications. , 1st, Weinheim. Wiley-VHC. (2003).
- Kiernan, J. A. Indigogenic Substrates for Detection and Localization of Enzymes. Biotechn. Histochem. 82, 73-103 (2007).
- Barnett, R. J., Seligman, A. M. Histochemical Demonstration of Esterases by Production of Indigo. Science. 114, 579-582 (1951).
- Pearson, B., Andrews, M., Grose, F. Histochemical Demonstration of Mammalian Glucosidase by Means of 3-(5-Bromoindolyl)-β-ᴅ-glucopyranoside. Exp. Biol. Med. 108, 619-623 (1961).
- Anderson, F. B., Leaback, D. H. Substrates for the Histochemical Localization of some Glycosidases. Tetrahedron. 12, 236-239 (1961).
- Van Dort, M. E., Lee, K. C., Hamilton, C. A., Rehemtulla, A., Ross, B. R. Radiosynthesis and Evaluation of 5-[125I]Iodoindolyl-3-yl-β-ᴅ-galactopyranoside ([125I]IBDG) as a β-Galactosidase Imaging Radioligand. Mol. Imaging. 7, 187-197 (2008).
- Yoshida, K., Iino, N., Koga, I. Syntheses of Halogen Substituted β-ᴅ-Glucuronides and Their Hydrolysis by Rabbit Liver β-Glucoronidase. Chem. Pharm. Bull. 32, 1759-1769 (1975).
- Horwitz, J. P., et al. Substrates for Cytochemical Demonstartion of Enzyme Activity I. Some Substituted 3-Indolyl-β-ᴅ-glycopyranosides. J. Med. Chem. 7, 574-575 (1964).
- Eschenfelder, V., Brossmer, R. 5-Bromo-indol-3-yl 5-Acetamido-3,5-dideoxy-α-ᴅ-glycero-ᴅ-galactononulopyranosidic Acid, a Novel Chromogenic Substrate for the Staining of Sialidase Activity. Glycoconjugate J. 4, 171-178 (1987).
- Fujii, I., Iwabuchi, Y., Teshima, T., Shiba, T., Kikuchi, M. X-Neu5Ac: A Novel Substrate for Chromogenic Assay of Neuraminidase Activity in Bacterial Expression Systems. Bioorg. Med. Chem. 1, 147-149 (1993).
- Berlin, W., Sauer, B. In situ Color Detection of α-ʟ-Arabinofuranisodase, a "No-Background" Reporter Gene, with 5-Bromo-3-indolyl-α-ʟ-arabinofuranoside. Anal. Biochem. 243, 171-175 (1996).
- Marmuse, L., et al. New Chromogenic Substrates for Feruloyl Esterases. Org. Biomol. Chem. 6, 1208-1214 (2008).
- Kaneko, S., Kiaoka, M., Kuno, A., Hayashi, K. Syntheses of 4-Methylumbelliferyl-β-ᴅ-Xylobioside and 5-Bromo-3-Indolyl-β-ᴅ-Xylobioside for Sensitive Detection of Xylanase Activity on Agar Plates. Biosci. Biotechnol. Biochem. 64, 741-745 (2000).
- Robertson, A. J. Syntheses of Glucosides. Part I. The Synthesis of Indican. Chem. Soc. , 1937-1943 (1927).
- Robertson, A., Waters, R. B. J. Synthese of Glucosides. Part VII. The Synthesis of 6-Bromoindican. Chem. Soc. , 2239-2243 (1929).
- Böttcher, S., Thiem, J. Indoxylic Acid Esters as Convenient Intermediates Towards Indoxyl Glycosides. Eur. J. Org. Chem. , 564-574 (2014).
- Böttcher, S., Hederos, M., Champion, E., Dékány, G., Thiem, J. Novel Efficient Routes to Indoxyl Glycosides for Monitoring Glycosidase Activities. Org. Lett. 15, 3766-3769 (2013).
- Böttcher, S., Thiem, J. Facile Preparation of Indoxyl- and Nitrophenyl Glycosides of Lactosamine and Isolactosamine. RSC Adv. 4, 10856-10861 (2014).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
