Dieser Artikel beschreibt die Technik, die zur Durchführung von optischem Zweikanal-Mapping in kultivierten HL-1-Vorhofzell-Monoschichten verwendet wird. Dieses einzigartige Protokoll ermöglicht die gleichzeitige Visualisierung der Calcium- (Ca) und Spannungsaktivität (Vm) im selben Bereich für die detaillierte Detektion und Analyse der elektrophysiologischen Eigenschaften von Kulturmonoschichten.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Spannung und Calcium Dual Channel Optical Mapping von Cultured HL-1 Vorhofmuskelzellen Monolayer
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Optische Abbildungs hat sich als eine wertvolle Technik, um die elektrische Herzaktivität sowohl intakte ex vivo Herzen und in kultivierten Myozyten-Monoschichten zu erkennen. HL-1-Zellen wurden in großem Umfang als ein 2-dimensionales zelluläres Modell zur Untersuchung diverse Aspekte der Herzphysiologie verwendet. Allerdings war es eine große Herausforderung, optisch Karte Calcium (Ca) Transienten und Aktionspotentiale gleichzeitig über dieselbe Sichtfeld in einer kultivierten HL-1 Vorhofzellmonolayer. Dies liegt daran, eine spezielle Handhabung und Pflege ist erforderlich, um gesunde Zellen, die elektrisch erfasst werden kann und optisch abgebildet vorzubereiten. Wir haben daher eine optimale Arbeitsprotokoll zur zweikanaligen optischen Abbildungs entwickelt. In diesem Manuskript haben wir im Detail beschrieben, wie Sie den Dual-Channel-optische Mapping Experiment durchzuführen. Dieses Protokoll ist ein nützliches Tool, um das Verständnis der Aktionspotentialausbreitung und Ca Kinetik in Arrhythmie Entwicklung zu verbessern.
Einleitung
Eine einzigartige Calcium (Ca) und Spannung (V m) Dual-Channel-Mapping-Technik optische 1-5 wird als effizientes Werkzeug, um gleichzeitig aufnehmen V m und Ca-Signale sowohl in intakten Herzen und kultivierten Zellmonoschichten entstehen. Diese Technik ermöglicht es, leistungsfähige Informationen bezüglich der Beziehung zwischen Calciumtransienten und Aktionspotentiale, die zugrunde liegenden Mechanismen der elektro Herzarrhythmien besseres Verständnis zu erhalten.
Kultivierte Zellmonoschichten haben sich als nützliche zelluläre Modell Herz-Elektrophysiologie und den zugrundeliegenden Mechanismus Arrhythmien studieren. 4,6-8 HL-1-Zellen sind eine gut charakterisierte atrialen Myozyten Kulturlinie. HL-1-Zellen halten auch ein einzigartig differenzierte Genotyp und Phänotyp, die morphologischen, elektrophysiologischen und pharmakologischen Eigenschaften von Erwachsenen Vorhofmyozyten umfasst. Diese Zellen exprimieren Herz Gene und Proteine, einschließlich important kardialen Ionenkanäle (dh, L- und T-Typ-Calciumkanäle) 9 und reifen Isoformen sarkomerischen kontraktilen Proteine in der Regel in der Erwachsenen Vorhofmyozyten als Anderen gefunden und wir bereits berichtet haben. 10-13 Zusätzlich HL-1-Zellen sein können kultiviert, um einen 2-dimensionalen (2-D) Myozyten Monoschicht zu bilden. Somit werden die Vorteile der Verwendung von kultivierten HL-1 Monoschichten umfassen: 1) relativ niedrige Kosten und eine einfacher Myozyten Kulturlinie als Isolierung und Kultivierung primärer neonatalen Myocyten zu erhalten; 2) eine konfluente Monoschicht von Zellen verringert die strukturelle Komplexität, die aus dem 3-D-Struktur des Herzens führen; 3) eine Zellschicht kann die Interferenz interstitielle Fibrose, die in der intakten Herzens auftritt eliminieren. Dies kann verwendet werden, um bestimmte elektrophysiologische Funktionen aus einer Gruppe von Myozyten ohne Störung von Fibroblasten und interstitiellen Matrix zu zerlegen ist; 4) Bewertung der funktionellen Konsequenzen von pharmakologischen oder genetische Manipulation in culrierte Zellmonoschichten können effektiv erreicht werden. Deshalb haben HL-1-Zellen zu einem weit verbreiteten Zellmodell zur Untersuchung diverse Aspekte der Myozyten Physiologie sowie Schrittmacher-induzierte abnorme elektrische Aktivitäten. 13-16 ist jedoch eine besondere Handhabung und Pflege der Kultur erforderlich gesunde Zellmonoschichten, die mit externen antworten elektrische Stimulation für die optische Abbildung Studien. Zusätzlich können doppelte fluoreszierende Farbstoff Färbeverfahren leicht zu einer Beschädigung der Integrität der kultivierte konfluente Zellmonoschichten. So Durchführung V m / CA Dual-Channel-optische Abbildung in kultivierten HL-1 Monoschichten war eine große Herausforderung.
Das Ziel dieser Methode ist es, die wichtigsten Schritte für die erfolgreiche Durchführung zweikanaligen optischen Abbildungs in kultivierten HL-1 Monoschichten bereitzustellen. Hier haben wir umfangreiche Informationen zu einem optimierten Protokoll für HL-1-Zellmonolayer Vorbereitung, Dual-Channel-optische Abbildung eines kultivierten Zellschicht und Mapping der Datenverarbeitung zur Verfügung gestellt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
1. Herstellung der Lösung
- Norepinephrin (NP) Lösung
- Man löst 40 mg NP in 25 ml 30 mM Ascorbinsäure (0,1475 g Ascorbinsäure in 25 ml gereinigtem Milli-Q (MQ) Wasser. Vermeiden Sie direkte Lichteinwirkung während dieser Mittelaufbereitung, weil Noradrenalin (NP) ist lichtempfindlich.
- Filtern der NP-Lösung mit einem 0,22 um-Spritzenfilter. Aliquot der Lösung in 1 ml sterile Reaktionsgefäße und bei -20 ° C. Einmal eingefroren, ist NP für einen Monat stabil.
- Ergänzte Wash und Final Claycomb Medien
- Beginnen mit 43,5 ml Claycomb Medium und Ergänzung mit 5 ml fötales Rinderserum (FBS), 0,5 ml Penicillin / Streptomycin, 0,5 ml NP und 1: 100 verdünnt, L-Glutamin in 50 ml final ergänzt Claycomb Medium. Vermeiden Sie direkte Lichteinwirkung während dieser Mittelaufbereitung, weil Claycomb Medium ist lichtempfindlich.
- Bereiten Sie die Wasch Claycomb Medium mit dem gleichen Rezept wie die supgänzt Claycomb Medium außer plus 5% FBS und lassen Sie den NP und L-Glutamin-Komponenten.
HINWEIS: Der Abschluss ergänzt und Wash Claycomb Medien sind gut für zwei Wochen bei 4 ° C ohne direkte Belichtung gespeichert.
- Sojabohnen-Trypsin-hemmende Lösung
- Man löst 25 mg Sojabohnen-Trypsininhibitor in 100 ml Ca-frei und magnesiumfreien Dulbeccos phosphatgepufferter Salzlösung (PBS).
- Filtern der Lösung unter Verwendung eines 0,22 um-Spritzenfilter.
HINWEIS: Die sterilisierte Lösung wird für einen Monat bei Lagerung bei 4 ° C gelagert.
- Gelatine / Fibronektin Gericht Beschichtungslösung
- Man löst 0,1 g Gelatine in 500 ml Wasser MQ bis 0,02% Gelatine machen.
- Autoklaven, dann verdünnt 1 ml Fibronektin in 199 ml von 0,02% Gelatine und vorsichtig mischen.
- Aliquoten 6 ml Gelatinelösung in getrennten Röhren und bei -20 ° C.
- Hanks-Salzlösung
- Mit AufsehenPlatte, lösen die folgenden Salze in MQ Wasser (mmol / l), NaCl (136,9), KCl (5,366), KH 2 PO 4 (0,4409), NaH 2 PO 4 (0,4000), MgSO 4 (0,8142), D-Glc (5,051), NaHCO 3 (4,162), HEPES (5,042), CaCl 2 (1,261).
- Calcium-empfindlichen Farbstoff (Rhod2) Lösung
- Gebrauchslösung: 1 mg Rhod2 Trockenpulver in 400 ul 20% Pluronic F-127 in DMSO, um eine Rhod2 Farbstoffstammlösung und bei -20 ° C.
- Verdünnen Sie diese Stammlösung 1: 1000 mit Hanks-Salzlösung, um eine endgültige Arbeitslösung vor Beginn des Versuchs zu machen.
- Spannungsempfindlichen Farbstoff (Rh237) Lösung
- Verdünnen Sie 5 mg Rh237 mit 2 ml DMSO-Stammlösung und bei -20 ° C zu machen. Von der Stammlösung 1: 1000 mit Hanks-Salzlösung, um eine endgültige Arbeitslösung vor Beginn des Versuchs zu machen.
& #160; HINWEIS: 1-4 Lösungen basieren auf der Claycomb HL-1-Zellkultur-Protokoll mit geringen Modifikationen basiert.
2. Passagieren und Kultivierung HL-1 Vorhofmyozyten auf Deckgläser
HINWEIS: Die HL-1 Zellen können aus Dr. Claycomb (Louisiana State University) bezogen werden.
- Wachsen HL-1 Zellen in T25-Kolben und füttern mit 5 ml ergänzt Claycomb Medium täglich. Passage der Zellen in T25-Kolben alle fünf Tage nach der Claycomb HL-1-Zellkultur-Protokoll (unten beschrieben) 10.
- Platz runden Deckgläsern (20 mm Durchmesser) in 12-Well-Kulturplatten 24 Stunden bevor die Zellen in der T25-Flasche vollständig konfluenten und bereit, passagiert werden und dann die Abdeckung die Deckgläser mit Gelatine / Fibronektin über Nacht bei 37 ° C.
- Am nächsten Tag absaugen und entsorgen Sie die Gelatine / Fibronektin aus den Kulturplatten und ersetzen mit 1,5 ml ergänzt Schluss Claycomb Medium in jedem Well.
- Split Zellen aus einem T25 culture-Kolben nach Erreichen der vollen Zusammenfluss an Tag 5. Saugen Sie das Medium aus dem T25 Kolben mit dem konfluenten Kultur und spülen Sie die Kultur kurz mit PBS bei 37 ° C.
- Aspirat PBS und 3 ml von 0,05% Trypsin / EDTA bei 37 ° C durch Pipettieren der Trypsin / EDTA auf die Unterseite des T25-Kolben zur direkten Kontakt mit den Zellen zu vermeiden. Bei 37 ° C für 1 min.
- Entfernen Trypsin / EDTA durch Aspiration und fügen Sie eine weitere 1,3 ml Trypsin / EDTA pro T25-Flasche. Inkubiere bei Raumtemperatur für 1 min. Untersuchen unter dem Mikroskop und wenn Zellen sind immer noch mit dem Kolben verbunden, tippen Sie auf, um vollständig zu entfernen übrigen Zellen.
- Hinzufügen 1,3 ml Sojabohnen-Trypsininhibitor für die Zellen und Übertragungszellen aus dem Kolben in ein 15 ml Zentrifugenröhrchen. Die leere Flasche mit 5 ml Wasch Claycomb Medium spülen. Hinzuzufügen, um die Spülung der Zellen in dem 15 ml Zentrifugenröhrchen. Zentrifuge bei 500 × g für 5 min.
- Nach dem Zentrifugieren den Überstand aspirieren und sanft resuspendieren Zellpelletin 6 ml ergänzt Schluss Claycomb Medium.
- Saatgut jede Vertiefung einer Platte mit 12 Vertiefungen mit 0,5 ml Zellsuspension aus Zell Passagierung. Führen Sie die Zellen mit frischem supplementierten Schluss Claycomb Medium täglich.
HINWEIS: das Wachstum der Zellen genau zu überwachen, in der Regel die Zellmonoschichten zu erreichen konfluent Status an Tag 4 und die spontane Aktivitäten sichtbar bleiben. Dann wird die kultivierte Mono bereit für optische Mapping am Tag 4-5 ist.
3. Laden Calcium und spannungsempfindliche Farbstoffe zu den Zellen
- Für optische Abbildung Studien, entfernen Sie das Deckglas aus der 12-Well-Zellkulturplatte und spülen Sie mit Hanks-Salzlösung.
- Zellen mit Ca-empfindlichen Farbstoff Rhod2 färben, Inkubation der Zell-Monoschicht auf dem Deckglas mit 3 ml des oxygenierten (Blasen mit 5% CO 2/95% O 2 -Gas) Rhod2 Arbeitslösung bei 37 ° C in einem Wasserbad für 30 min .
- Um die Zellen mit V m empfindlichen Farbstoff färbenRh237, tauchen Sie die Rhod2 geladen Zellmonolayer in 3 ml sauerstoffhaltigen Rh237 Arbeitslösung bei 37 ° C in einem Wasserbad für weitere 15 Minuten.
4. Dual Channel Optical Mapping
- Setzen Sie den Zellrasen, der mit V m und Ca Farbstoffe doppelgefärbt ist, in eine Umlaufkammer auf einem invertierten Fluoreszenzmikroskop. Verwenden Sie einen beheizten Kreislaufsystem, um die Temperatur der Zellkammer bei 35 ± 1 ° C zu halten. Die Temperatur des Perfusats sorgfältig zu steuern, indem die Geschwindigkeit des Umlaufflusses durch die Kammer, um einen Gradienten von mehr als 0,3 ° C in der Kammer zu vermeiden.
- Vor der Aufnahme V m / Ca-Signale, waschen Sie die Zellschicht mit frischen Hanks-Lösung für ca. 5 min, um den restlichen Farbstoff aus den vorherigen Färbeschritte entfernen.
- Pace gesunde Zellmonoschichten mit einer bipolaren Elektrode eines Glaspipette mit Hanks-Salzlösung und eine Silv gefüllt ister Draht um die Pipettenspitze aufgerollt, wie zuvor beschrieben 12,17.
- Pace gesunde Zellmonoschichten mit einer Zykluslänge von 200-500 msec und einer Impulsbreite von 2 msec, erwartet eine Reizschwelle bei etwa 1 mV.
HINWEIS: Für jede Charge von gezüchteten Monoschichten, mindestens zwei nicht-behandelten Monoschichten verwendet, um den Zustand der Zelle Charge prüfen. Gesunden Kontrollmonoschichten sollten in der Lage, durch elektrische Stimulation bei Zykluslängen von 200 bis 500 ms erfasst werden können. Wenn die Kontrollmonoschichten elektrisch stimuliert werden versagen, bedeutet dies, dass die gesamte Zelle Charge möglicherweise nicht geeignet für optische Abbildungs Versuche. - Sowohl V m und Ca empfindliche Farbstoffe anzuregen, eine LED-Lichtquelle (520 nm Wellenlänge) gekoppelt, mit einem Anregungsfilter (510 nm / 40) und einen dichroitischen Spiegel (561 nm).
- Sammeln Sie die Fluoreszenzsignale von den Zellen über einen 40X-Objektiv und Split mit einem dichroitischen Spiegel (594 nm) in eine V m-Komponente und einer Ca-Komponente emittiert.Filtern des emittierten Lichts in der V m Kanal mit einem Langpass-Filter (700 nm) und das emittierte Licht in der Ca-Kanal mit einem Bandpassfilter (585/40 nm).
- Sammeln Sie die gefilterte Fluoreszenzlicht mit zwei CCD-Kameras (80 x 80 Pixel, 1.000 fps; Redshirt Imaging).
- Um Farbstoff Ausbleichen zu vermeiden, sollten Aufnahmen für weniger als 2 Sekunden auf jedem Blickfeld, um die Zeit der Belichtung zu begrenzen. Hier, in der Regel vier verschiedene Bildbereiche für jede Monoschicht.
5. Datenverarbeitung von V m oder Ca Recordings
- Sowohl V m und Ca-Signale (80 x 80 Pixel), ist der Mittelwert der Intensitätswerte der fünfundzwanzig (5 x 5) benachbarten Pixeln in einem Intensitätswert an unterschiedlichen Aufzeichnungszeitpunkten, um Hintergrundrauschen zu reduzieren.
HINWEIS: Nach der Datenmittelung, die jeweils die Aufnahmezeit Punkt eines individuellen Aktionspotential oder Ca-Transienten ergibt eine Datenmatrix, die 16 x 16 gemittelten Intensitätswerte (gemitteltDatenkanälen) mit einer räumlichen Auflösung von 50 um. - Definieren Aktivierungszeit (AT) der aufgezeichneten V m oder Ca-Signale.
- Um eine Aktivierungszeit (AT) eines einzelnen Aktionspotentials oder Ca transienten definieren, bestimmen die Zeit von 50% der Spitzenamplitude des V m oder Ca-Signale unter Verwendung einer maßgeschneiderten MATLAB-basierten Algorithmus, wie vorher beschrieben. 12
- Manuelle Korrektur gelesen das analysierte ATs, um alle Fehler, die während der Programmanalyse auftreten können, zu beseitigen.
- Bewahren Sie die definierten AT-Matrix (16 x 16 gemittelten Daten Kanäle) der aufgezeichneten Aktionspotential und Calciumtransienten jeweils in der verwendeten Software.
- Berechnen Aktionspotential oder Calciumtransienten Leitungsgeschwindigkeit (CV) Vektoren auf der AT-Matrix mit dem Vektorfeld-Analyseverfahren wie zuvor mit geringen Modifikationen 12,18 beschrieben.
- Berechnen der CV Vektor eines Datenkanals relativ zu seiner Umgebung AT Datenpunkte (5 ×; 5 benachbarten gemittelten Datenkanäle), um eine glatte Oberfläche des Polynoms Aktivierungszeiten (AT Fläche simulieren) unter Verwendung eines Least-Square-Algorithmus innerhalb der MATLAB-Programm 12,18.
- Berechnen Leitungsvektor mit Hilfe der nachstehenden Formeln
Formel 1: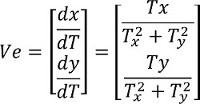
Formel 2:
θ = arctan [(dy / dt) / (dx / dt)]
HINWEIS: Ve ist ein CV Vektor an x- und y-Achse projiziert wird; dx / dT ist die Projektion des Vektors in CV x-Achse; dy / dt ist die Projektion der CV Vektor in y-Achse. T ist die an der Oberfläche; x, y beziehen sich auf die 2-D-Koordinaten; T x = ∂T / ∂x ist die partielle Ableitung T in Bezug auf x; T y = ∂T / ∂y die partielle Ableitung der T in Bezug auf Y ist; θ ist der letzte Richtung eines CV-Vektor. - Gruppe alle Vektoren der AT-Matrix in 36 Bahnen, von denen jede umfasst einen Zehn-Grad-Sektor auf dem Kompass.
- Wählen Sie den Weg, der die größte Bevölkerung der CV-Vektoren unter den 36 Leitungsbahnen. Berechnen Sie die durchschnittliche CV dieses Weges, um den Lebenslauf der Monoschicht zu vertreten.
6. Visualisierung der Wellenfrontausbreitung
- Normalisieren der Signalintensität eines einzelnen Aktionspotential oder Ca-Transienten an verschiedenen Aufnahmezeitpunkten relativ zu seinem Spitzenwert mit MATLAB-Software.
- Vorübergehend die normierten Intensitätsdaten eines jeden aufgezeichneten Zeitpunkt in eine 16 x 16 Matrix-Intensität in der MATLAB-Software zu speichern.
- Konstruieren Sie eine farbkodierte Intensitätskarte aus der gespeicherten Intensitätsmatrix jedes Aufzeichnungszeitpunkt mit dem surf.m Funktion.
HINWEIS: In der Intensitätskarte, rot steht für hohe Intensität der V m oder Ca-Signale und Blau reflektiert geringe Intensität der Fluoreszenzsignale. - Erstellen Sie eine .avi-Datei mit Hilfe des avifile.m Funktion.
- Speichern Sie alle das intensity Karten bei unterschiedlichen Aufnahmezeitpunkte des Aktionspotentials oder Ca-Transienten mit dem addframe.m Funktion.
HINWEIS: An dieser Stelle werden zwei separate AVI-Dateien von V m und Ca Fortpflanzung erzeugt werden.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Eine kultivierte Monolayer weist eine regelmäßige Eigenrhythmus wie im Film 1 gezeigt. Wir haben dann ausgeführt V m / Ca Dual-Channel-optische Abbildung in einem vollständig zusammenfließenden HL-1-Monoschicht. 1A zeigt beispielsweise Spuren von V m und Ca-Signale von einem aufgezeichneten Einzel schlagen. Repräsentative isochronen Karten gleichmäßig ausgebreitet V m und Ca-Signale unter Verwendung der zweikanaligen optischen Abbildungssystems sind in <...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Dieser Artikel beschreibt die wichtigsten Aspekte der optischen Abbildung in einer kultivierten HL-1 Vorhof Myozyten-Monolayer mit Kalzium und spannungsempfindlichen fluoreszierenden Farbstoffen gefärbt. Es umfasst das Kultivieren eines optimalen HL-1-Zellmonoschicht, die Konfiguration des Abbildungsausrüstung, Abbilden eines kultivierten Monoschicht, und die Datenanalyse.
Um erfolgreich map kultivierten Zellen, ist der Schlüssel zu einer gleichmäßig verteilten Zellrasen vorzubereiten. Beim ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Es wurden keine Interessenkonflikte angegeben.
Danksagungen
Wir möchten Dr. Claycomb für die Bereitstellung von HL-1 Zellen und detaillierte Wartungsprotokoll zu danken. Wir würden auch gerne an Frau Elena Carrillo und Dr. Seth Robia für ihre Unterstützung bei der Erzeugung der Zell Film und Mr. Pete Caron für seine Unterstützung bei der Herstellung von ein paar Accessoires für unsere Dual-Channel-optische Abbildungssystem danken.
Diese Arbeit wurde von der American Heart Association (10GRNT3770030 & 12GRNT12050478 zu XA), National Institutes of Health (HL113640 XA) und Loyola University Research Development Fund (XA) unterstützt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Rhod2 Trockenpulver | AAT Bioquest | 21062 | |
| pluronic | AAT Bioquest | 20050 | |
| DMSO | Sigma | 276855 | |
| Rh237 | Invitrogen | S-1109 | |
| NaCl | Sigma | S7653 | |
| KCl | Sigma | P3911 | |
| KH2PO4 | Sigma | P0662 | |
| NaH2PO4 | Sigma | S9638 | |
| MgSO4 | Sigma | M7506 | |
| D-Glucose | Sigma | G8270 | |
| NaHCO3 | Sigma | S6014 | |
| CaCl2 | Sigma | C3881 | |
| HEPEs | Sigma | H3375 |
Referenzen
- Efimov, I. R., Nikolski, V. P., Salama, G. Optical imaging of the heart. Circ Res. 95 (1), 21-33 (2004).
- Salama, G., Hwang, S. M., et al. Simultaneous optical mapping of intracellular free calcium and action potentials from Langendorff perfused hearts. Current protocols in cytometry / editorial board, J. Paul Robinson, managing editor ... [et al.]. 12 (Unit 12 17), (2009).
- Laurita, K. R., Singal, A. Mapping action potentials and calcium transients simultaneously from the intact heart. Am J Physiol Heart Circ Physiol. 280 (5), H2053-H2060 (2001).
- Fast, V. G. Simultaneous optical imaging of membrane potential and intracellular calcium. J Electrocardiol. 38 (4 Suppl), 107-112 (2005).
- Sowell, B., Fast, V. G. Ionic mechanism of shock-induced arrhythmias: role of intracellular calcium. Heart Rhythm. 9 (1), 96-104 (2012).
- Fast, V. G., Kleber, A. G. Microscopic conduction in cultured strands of neonatal rat heart cells measured with voltage-sensitive dyes. Circ Res. 73 (5), 914-925 (1993).
- Hou, L., et al. A major role for HERG in determining frequency of reentry in neonatal rat ventricular myocyte monolayer. Circ Res. 107 (12), 1503-1511 (2010).
- Beauchamp, P., et al. Relative contributions of connexins 40 and 43 to atrial impulse propagation in synthetic strands of neonatal and fetal murine cardiomyocytes. Circ Res. 99 (11), 1216-1224 (2006).
- Xia, M., et al. Functional expression of L- and T-type Ca2+ channels in murine HL-1 cells. J Mol Cell Cardiol. 36 (1), 111-119 (2004).
- Claycomb, W. C., et al. HL-1 cells: a cardiac muscle cell line that contracts and retains phenotypic characteristics of the adult cardiomyocyte. Proc Natl Acad Sci U S A. 95 (6), 2979-2984 (1998).
- Fahrenbach, J. P., Ai, X., Banach, K. Decreased intercellular coupling improves the function of cardiac pacemakers derived from mouse embryonic stem cells. J Mol Cell Cardiol. 45 (5), 642-649 (2008).
- Yan, J., et al. c-Jun N-terminal kinase activation contributes to reduced connexin43 and development of atrial arrhythmias. Cardiovasc Res. 97 (3), 589-597 (2013).
- White, S. M., Constantin, P. E., Claycomb, W. C. Cardiac physiology at the cellular level: use of cultured HL-1 cardiomyocytes for studies of cardiac muscle cell structure and function. Am J Physiol Heart Circ Physiol. 286 (3), H823-H829 (2004).
- Yang, Z., Shen, W., Rottman, J. N., Wikswo, J. P., Murray, K. T. Rapid stimulation causes electrical remodeling in cultured atrial myocytes. J Mol Cell Cardiol. 38 (2), 299-308 (2005).
- Brundel, B. J., Kampinga, H. H., Henning, R. H. Calpain inhibition prevents pacing-induced cellular remodeling in a HL-1 myocyte model for atrial fibrillation. Cardiovasc Res. 62 (3), 521-528 (2004).
- Umapathy, K., et al. Electrogram fractionation in murine HL-1 atrial monolayer model. Heart Rhythm. 5 (7), 1029-1035 (2008).
- Fast, V. G., Cheek, E. R. Optical mapping of arrhythmias induced by strong electrical shocks in myocyte cultures. Circ Res. 90 (6), 664-670 (2002).
- Bayly, P. V., et al. Estimation of conduction velocity vector fields from epicardial mapping data. IEEE Trans Biomed Eng. 45 (5), 563-571 (1998).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
