Es wurde ein Hochdurchsatzprotokoll für die kombinierte Proteomik- und Glykomik-Aufreinigung und die LC-MS/MS-Quantifizierung im Plasma entwickelt. Die Deamidierungsanalyse von N-verknüpften Glykosylierungsmotiven war spezifisch für deglykosylierte Stellen. Eine genaue Quantifizierung der N-Glykane wurde durch die Kopplung der filtergestützten N-Glykan-Trennung an die Individualitätsnormalisierung bei der Markierung mit der Glykanhydrazid-Tag-Strategie erreicht.
Methodenartikel
Eine quantitative Glycomics und Proteomics Kombinierte Reinigungsstrategie
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Es gibt einen wachsenden Wunsch in den biologischen und klinischen Wissenschaften, mehrere Klassen von Biomolekülen zu integrieren und zu korrelieren, um die Biologie zu enträtseln, Wege zu definieren, die Behandlung zu verbessern, Krankheiten zu verstehen und die Entdeckung von Biomarkern zu unterstützen. Die N-verknüpfte Glykosylierung ist eine der wichtigsten und robustesten posttranslationalen Modifikationen an Proteinen und reguliert kritische Zellfunktionen wie Signalübertragung, Adhäsion und enzymatische Funktion. Analysetechniken zur Reinigung und Analyse von N-Glykanen sind in den letzten zehn Jahren relativ statisch geblieben. Sie sind zwar genau und effektiv, erfordern aber in der Regel erhebliches Fachwissen und Ressourcen. Obwohl einige Hochdurchsatz-Aufreinigungsschemata entwickelt wurden, müssen sie noch eine breite Akzeptanz finden und beruhen oft auf der Anreicherung von Glykopeptiden. Eine vielversprechende Methode, die von Thomas-Oates et al. entwickelt wurde, die filtergestützte N-Glykan-Trennung (FANGS), wurde qualitativ an Geweben demonstriert. In dieser Arbeit haben wir FANGS an Plasma angepasst und an die Individualitätsnormalisierung bei der Markierung mit Glykanhydrazid-Tag-Strategie gekoppelt, um eine genaue relative Quantifizierung durch Flüssigchromatographie-Massenspektrometrie und verbesserte Elektrospray-Ionisation zu erreichen. Darüber hinaus haben wir neue Funktionen für das Protokoll entwickelt, indem wir Tandem-, Shotgun-Proteomik- und Glykosylierungsstellenanalysen im Hühnerplasma durchgeführt haben. Wir zeigten, dass N-Glykane, die auf dem Filter gereinigt und durch hydrophobe Hydrazid-Tags derivatisiert wurden, in Bezug auf Häufigkeit und Klasse mit denen durch Festphasenextraktion (SPE) vergleichbar waren; Letzteres gilt als Goldstandard in der Branche. Wichtig ist, dass sich die Variabilität in den beiden Protokollen statistisch nicht unterschied. Proteomische Daten, die in Übereinstimmung mit glykomischen Daten erhoben wurden, hatten die gleiche Tiefe wie ein Standard-Trypsin-Verdau. Die Peptiddeamidierung wird im Protokoll minimiert, wodurch die unspezifische Deamidierung, die an Glykosylierungsmotiven nachgewiesen wird, begrenzt wird. Dies ermöglichte eine direkte Analyse der Glykosylierungsstelle, obwohl das Protokoll auch die Markierung an 18O-Stellen unterstützen kann. Insgesamt haben wir ein neues, unvoreingenommenes, filterbasiertes Inline-Protokoll mit hohem Durchsatz für die quantitative Glykomik und Proteomikanalyse demonstriert.
Einleitung
Auf dem Gebiet der Proteomik, Filter gestützten Probenvorbereitung (FASP) wurde für seine Fähigkeit , zu minimieren , um die Menge des Ausgangsmaterials, verringern die Probenvorbereitung Artefakte und maximieren den Probendurchsatz 1 weithin angenommen. Jedoch ist ein solches Verfahren noch entstehen und gewinnen Traktion für den Bereich der glycomics. Entwicklung von Hochdurchsatz werden quantitative Abläufe in biologischen Verteidigung wegen der integrale Rolle der Glykosylierung erforderlich und ihre Modulation durch Krebs oder Krankheiten 2,3. Bei Säugetieren sind N - Glycane von sich wiederholenden Saccharideinheiten (Hexosen (Hex), Hexosamine (HexNAc), Sialinsäure (NeuAc) und fucoses (Fuc)) zusammengesetzt ist , die eine Kernstruktur (Hex 3 HexNAc 2) 4 kovalent gebundene dekorieren zu Asparagin. Obwohl die glycospace beträchtlich groß ist , wenn Isomere gezählt (> 10 12), ist es ziemlich klein auf eine Zusammensetzung Basis und Molekulargewichte typischerweise im Bereich von 1.000-8.000 Da 5 </ Sup>. Die kompositorische Homogenität der Klasse und die Hydrophilie der Glykane stellen besondere Herausforderungen an die Reinigung, Trennung und Massenspektrometrie (MS) Workflows 6.
Herkömmlicherweise werden N - Glycane aus Proteinen oder Peptiden von Peptid - N -glycosidase F (PNGase F) und dann angereichert durch Lectin - Affinitätschromatographie 7, eingefangen durch Hydrazid beads verdaut 8 oder über Festphasenextraktion (SPE) 9,10 gereinigt. Während diese Verfahren alle sehr wirksam sind, stellen sie zusätzliche Schritte zur Entsalzung und begrenzen die Anzahl der Proben gleichzeitig verarbeitet. Während des letzten Jahrzehnts wurde eine Reihe von Hochdurchsatz-Plattformen für glycomics vorgeschlagen. Kim et al. Veröffentlichte eine halbautomatisierte Verfahren einen vakuumbetriebenen, SPE 96-Well - Platte unter Verwendung von 11. Alternativ wurde ein Affinitäts-Filter - Methode (N -glyco-FASP) von der Gruppe Mann entwickelt, die die anfängliche Derivatisierung der fi erforderlichlter mit einem Verbund aus Lektinen 12. Schließlich schlägt die Thomas-Oates Gruppe eine semi-quantitatives Verfahren, das Filter Aided N - Glycan Separation (FANGS), die die enge Zusammensetzungs Größe des glycospace 13 ausgenutzt. Unter Berufung auf das Molekulargewicht Cut-off - Filter wurden kleine Verunreinigungen zuerst zu verschwenden gewaschen und dann wurden die N - Glycane verdaut und eluiert. Deglycosylierten Proteine bleiben auf dem Filter in diesem Protokoll und kann in-line FASP unterworfen werden.
Identifizierung und Quantifizierung von Glykane durch Elektrospray-Ionisation (ESI) MS erfordert Offline-Trennungen für (teilweise) Auflösung von Isomeren und Derivatisierung zum Nachweis von niedrig häufig vorkommende Arten. Beschriften in der Individualität , wenn sie mit Glycan Hydrazid Tags Strategie verleiht Kompatibilität mit Umkehrphasen - Flüssigkeitschromatographie (RPLC) 14,15 normalisieren. Das 4-phenethyl-benzohydrazide (P2PGN) hydrophob tag vermittelt die Hydrophilie der Glykane, enhwuchten Ionisation durch im Durchschnitt vierzähligen 16. Obwohl andere Techniken, wie Permethylierung 17 oder aminreaktiven Markierungschemien 18, ähnliche Vorteile bieten, in dem Hydrazid Reaktion umgesetzt Glykane 1: 1 stöchiometrisch in facile Bedingungen. Relative Quantifizierung erfolgt durch Tandem - Analyse von Proben erreicht mit nativen derivatisiert (NAT) oder 13 C 6 stabile Isotopenmarkierungen (SIL).
Die folgende Methode entwickelt FANGS für Plasmaanwendungen und koppelt es an die P2GPN hydrophoben Tag für eine genaue relative Quantifizierung. Weiterhin wurde entworfen Schrotflinte Proteomik, Deamidierung Profilierung und quantitative glycomics auf einem einzelnen Aliquot von Probe durchzuführen, ohne die Integrität der Analysen zu beeinträchtigen.
Protokoll
1. Protein und Glycoprotein Denaturierung und Alkylierungen
- Für Standardpräparate, Last 2,5 ul einer 0,1 ug / ul - Lösung von Glykoprotein (zB Fetuin oder RNase B) auf ein 30 kDa oder 10 kDa Molekulargewicht (MW) Cut-off - Filter.
- Für biologische Plasmaproben, überprüfen Sie die Proteinkonzentration durch eine Standard - Bradford 19 oder Bicinchoninsäure 20 (BCA) Protein - Assay. Verdünne das Plasma gegebenenfalls mit 100 mM Ammoniumbicarbonat (NH 4 HCO 3) in H 2 O (PNGase Digest Buffer) bei einem pH - Wert von ~ 7 enthält zwischen 10-100 mg / ml Gesamtprotein. Belastung 2,5 ul Plasma (25-250 ug Protein) auf einen Filter.
Hinweis: Dieses Protokoll wurde nur auf die Plasma aus Blutproben getestet in Gegenwart von Ethylendiamintetraessigsäure gesammelt (EDTA).
- Für biologische Plasmaproben, überprüfen Sie die Proteinkonzentration durch eine Standard - Bradford 19 oder Bicinchoninsäure 20 (BCA) Protein - Assay. Verdünne das Plasma gegebenenfalls mit 100 mM Ammoniumbicarbonat (NH 4 HCO 3) in H 2 O (PNGase Digest Buffer) bei einem pH - Wert von ~ 7 enthält zwischen 10-100 mg / ml Gesamtprotein. Belastung 2,5 ul Plasma (25-250 ug Protein) auf einen Filter.
- Fügen Sie 2 ul 1 M Dithiothreitol-Lösung (DTT) zu jeder Probe in dem Filter.
- Verdünnen Sie die Probe mit 200 ul PNGase verdauen Puffer.
- Verschließen Sie die Filterprobenröhrchen und leicht Wirbel, wobei darauf geachtet, nicht den Filter aus seinem Sitz zu stören. Inkubieren der Probe bei 56 ° C für 30 min, die Proteine und Glykoproteine zu denaturieren.
- Um die Proben alkylieren, fügen Sie 50 ul 1 M Iodacetamid, um eine Endkonzentration von ~ 200 mM geben, und bei 37 ° C für 60 min.
HINWEIS: Wenn die Proteomik-Analyse nicht erwünscht ist, Schritt 1.5 übersprungen werden kann. - Man konzentriert das denaturierte Glykoprotein auf den Filter durch Proben bei 14.000 × g für 40 min zentrifugiert. Entsorgen Sie durchströmen.
2. N -verknüpftem Glycan enzymatische Verdauung
- Waschen Sie die Probe mit 100 ul PNGase Puffer verdauen. Konzentriere das Glykoprotein auf dem Filter bei 14.000 xg für 20 min und entsorgen durchströmen.
- Wiederholen des Wasch und Konzentrat Schritt zweimal für insgesamt drei Mal, um ein Konzentrat in dem Filter Totvolumen (~ 5 & mgr; l) ergibt. Entsorgen Sie alledurchströmen.
- Verwerfen Sammelgefäß einmal Waschungen sind abgeschlossen. Sammeln Sie alle zukünftigen Eluenten und Waschungen in einem neuen Sammelgefäß.
HINWEIS: PNGase verdauen Puffer in H 2 18 O während des PNGase F Digerierungsstufe für stabile Isotopenmarkierung von de-glycosylierten Asparagin Seiten, die sich chemisch deamidiertes verwendet werden.
- Fügen Sie 2 ul glycerinfreie PNGase F (x 75.000 Einheiten / ml) zu filtern, nachdem es auf eine frische Sammelgefäß übertragen. Hinzufügen 98 ul PNGase verdauen Puffer Gesamtvolumen auf 100 ul zu bringen und vorsichtig pipettiert nach oben und unten auf dem Filter zu mischen. Enzymatisch verdauen die Glykane unter den Bedingungen in den Schritten 2.2.1, 2.2.2, 2.2.3 ODER.
HINWEIS: Drei Verfahren zur Deglykosylierung von Proteinen verwendet werden können. Für ausschließlich glycomics Analyse (keine Proteomics), die lange Inkubation in Schritt 2.2.1 empfohlen. Für die Forschung glycomics und Proteomik, Schritte 2.2.2 und 2.2.3 werden qualitativ hochwertige Peptide mit minimalen nicht-sp produzierenecific Desamidierung.- Glycomics-only Verdau Protokoll (18 h): Inkubieren Proben bei 37 ° C für 18 Stunden enzymatisch alle N - Glycane spalten.
- Spike-Verdau in Protokoll (SPI): Inkubieren Proben bei 50 ° C für 2 Stunden. Arbeits schnell entfernen Proben und Spike in einem zusätzlichen 2 ul glycerinfreie PNGase F (x 75.000 Einheiten / ml). verwirbeln leicht die Proben für 1-2 Sekunden zu mischen. Inkubieren der Proben bei 50 ° C für weitere 2 Stunden.
- Mikrowellenaufschluss-Protokoll (MD): Ort Proben in einem Mikrozentrifugenröhrchen Floating-Rack. Float Proben in einem 1 L-Becherglas mit 1 l entionisiertem (DI) Wasser gefüllt. Das Becherglas in der Mitte eines Mikrowellenofens (950 W) mit einer rotierenden Platte. Mikrowellen bei 60% Leistung (570 W) für 5 min. Zur Kühlung entfernen Proben und halten Sie für 2 Minuten bei Raumtemperatur. Dann Mikrowelle für weitere 5 Minuten bei 60% Leistung.
HINWEIS: Mikrowellen-Leistungseinstellungen müssen auf der Basis der maximalen Leistungsabgabe der Mikrowellen eingestellt werden.Durchschnittliche Leistung sollte konstant zwischen Modellen statt.
3. Elution von N - Glycane
- für 20 min bei 20 ° C eluieren Glykane, indem die Probe bei 14000 xg zentrifugiert.
- Füge 100 & mgr; l PNGase verdauen Puffer zu dem Filter und Zentrifuge bei 14.000 xg für 20 min bei 20 ° C. Sammeln Sie waschen alle verbleibenden N enthält -verknüpftem Glykan, in der gleichen Sammlung Fläschchen als Eluens. Zweimal wiederholen. Filter entfernen und in neuen Sammelgefäß.
- Inkubieren Glykan Proben in den Wert von -80 ° C Gefrierschrank bis gefroren (30-60 min). Trocken bis zur Fertigstellung, bei Raumtemperatur im Vakuum-Konzentrator (4-6 h).
HINWEIS: N - Glycane können für bis zu sechs Monate vor der Derivatisierung bei -20 ° C gelagert werden.
4. Protein FASP Verdauung
HINWEIS: Wenn die Analyse Proteomics oder Deamidierung Website nicht erwünscht ist, Abschnitt 4 des Protokolls übersprungen werden kann.
- Spülen ter filtern, die deamidiertes Peptide, mit 400 ul 8 M Harnstoffpuffer enthält. Verschließen Sie die Sammelgefäß und leicht Wirbel zu mischen. Konzentrieren sich auf dem Filter bei 14.000 xg für 15 min. Entsorgen Sie alle Flow-Through.
- Wiederholen Sie Schritt 4.1 zwei weitere Male für insgesamt drei Waschungen Harnstoffpuffer.
- Spülen Sie den Filter, die deamidiertes Peptide enthält, mit 400 ul 2 M Harnstoff, 10 mM CaCl 2 - Puffer (Trypsin zu verdauen Puffer). Verschließen Sie die Sammelgefäß und leicht Wirbel zu mischen. Konzentrieren sich auf dem Filter bei 14.000 xg für 15 min. Entsorgen Sie alle Flow-Through.
- Wiederholen Sie Schritt 4.1 zwei weitere Male für insgesamt drei Trypsin verdaut Pufferwäschen.
- Verwerfen Sammelgefäß einmal Waschungen sind abgeschlossen. Sammeln Sie alle zukünftigen Eluenten und Waschungen in einem neuen Sammelgefäß.
- Zugabe von 50 & mgr; l porcine modifizierten Trypsin in 1:50 oder 1: 5 Trypsin: Protein (w / w) -Verhältnis für Experimente Entdeckung oder quantitative Proteomik, respectively.Verschließen Sie die Sammelgefäß und leicht Wirbel zu mischen.
- Inkubieren Proben bei 37 ° C für 2 Stunden. Arbeiten schnell, entfernen Proben und Spike in weiteren 50 ul Trypsin am 01.50 oder 1: 5 Trypsin: Protein-Verhältnis. verwirbeln leicht die Proben für 1-2 Sekunden zu mischen. Inkubieren der Proben bei 50 ° C für weitere 2 Stunden.
- Eluieren der Peptide durch 15 min bei 14000 xg drehen.
- Spülen Sie die verbleibenden Peptide aus dem Filter mit 400 ul 1% Ameisensäure und 0,001% Zwitter 16.03 (Quench-Puffer). Eluieren den Filter aus, indem Sie für 15 Minuten bei 14.000 xg Spinnen.
- Quantifizierung der Peptid - Konzentration in den Proben von Bradford 19 oder BCA - Test 20.
- Inkubieren Peptidproben in der -80 ° C Gefrierschrank bis gefroren (30-60 min). Trocken bis zur Fertigstellung, bei Raumtemperatur im Vakuum-Konzentrator (4-6 h).
HINWEIS: Getrocknete Peptide können für bis zu drei Monate bei -20 ° C gelagert werden. - Resuspendieren tryptischen Proteine unmittelbar vor dem LIQUId - Chromatographie-Massenspektrometrie (LC-MS) -Analyse in 2% Acetonitril, 98% H 2 O und 0,1% Ameisensäure (Eluent A) auf die gewünschte Konzentration. Tryptic Peptidkonzentrationen von 2,5 ul Plasma Bereich von 100 bis 300 ng / ul.
5. Die Derivatisierung von N -verknüpftem Glykane mit hydrophober Hydrazide Stichworte
- Rekonstituieren getrocknet schwere (SIL) oder Licht (NAT) P2GPN Reagenzien in 1 ml von 75:25 MeOH: Essigsäure (Derivatisierung Lösung), für eine Endkonzentration von 0,25 mg / ml. Die Reagenzien werden bis 10 Minuten dauern, bis vollständig löslich zu machen. Weitgehend Wirbel vollständige Auflösung zu gewährleisten.
Hinweis: Bei dieser Derivatisierung Protokoll wird mit handelsüblichem N - Glycane verwendet, im Vergleich zu gereinigten Glycans, das molares Verhältnis von P2GPN: Glycan sollte etwa (und nicht weniger) als 17: 1. - Tag getrocknet N - Glycane mit 200 ul (50 ug) von SIL oder NAT P2GPN Reagenz. Pipette nach oben und unten getrocknet Glykane zu suspendieren. Vortex samples und dann drehen, um Proben für ca. 5 sec auf einer Tischzentrifuge.
- Reagieren, um die Glycane mit dem Reagenz für 3 h bei 56 ° C.
- Unmittelbar bewegen Glykane aus dem Inkubator zu dem Vakuum-Konzentrator. Trocken bis zur Fertigstellung bei 55 ° C (3-5 h).
Hinweis: Dieser Schritt löscht die Derivatisierungsreaktion; die Probe muß vollständig trocken sein Kreuzreaktivität in den nachfolgenden Stufen zu verhindern.
HINWEIS: Getrocknete, markierte Proben können für bis zu sechs Monate bei -20 ° C gelagert werden. - Resuspendieren tagged N - Glycane in 25-50 ul H 2 O kurz vor der LC-MS - Analyse. Pipette nach oben und unten N - Glycane sind vollständig löslich gemacht zu gewährleisten.
HINWEIS: Die Lautstärke für Resuspension ist abhängig von der Anfangskonzentration von Glykoprotein, welches von der Ausgangsproteinkonzentration abgeschätzt werden kann. Allerdings wird die Reichweite pro Probentyp variieren und sollte individuell optimiert werden. - Zentrifuge Proben bei 14000 × g für 5 min. Entfernen Sie die supernatant, wobei darauf geachtet, nicht zu lassen, die Spitze der Pipette den Boden des Zentrifugenröhrchen berühren.
Hinweis: Überschüssige Tag kann für das Auge nicht sichtbar sein, sondern wird durch Zentrifugation reduziert werden. - Kombinieren Sie ein Paar von NAT und SIL-Proben, wenn für die relative Quantifizierung gewünscht, in einem Verhältnis 1: 1 für die Tandem-Analyse.
6. Ultrahochdruck-Flüssigkeitschromatographie und Massenspektrometrie-Analyse
HINWEIS: Die LC und MS - Bedingungen für eine einfache NLC-1000 beschrieben und einem Q Exactive Hochfeld wurden jeweils für Proteomanalyse im Haus optimiert und für Glykananalyse 21. Diese Bedingungen können zu anderen Ultrahoch druck- oder Nano- LC-Systeme und andere High-Auflösungsvermögen Massenspektrometern angepasst werden, sondern können leichte Modifikationen erforderlich. Die Verwendung von hohem Auflösungsvermögen Massenspektrometrie ist für Glykan Identifizierung und Analyse Desamidierung 22,23 erforderlich.
Hinweis: Die Schritte 6,1-6,3 kann skipped wenn eine entsprechende Umkehrphasen-Chromatographie oder hydrophile Wechselwirkung kommerzielle Falle und Spalte verwendet werden.
- Synthetisieren einer Fritte in 100 uM ID Kapillare gemäß Meiring et al. 24 zur Verwendung als eine Falle.
- Packen Sie die Falle unter Druck mit 2,6 & mgr; M, 100 Å, C 18 Verpackungsmaterial und auf eine Länge von 5 cm.
- Packen Sie ein 75 & mgr; M ID Emitter - Säule unter Druck mit 2,6 & mgr; M, 100 Å, C 18 Verpackungsmaterial und auf eine Länge von 30 cm.
- Bereiten Sie zwei verschiedene LC-MS-Methoden für die Proteomik (6.4.1) und glycomics (6.4.2) Workflows.
Hinweis: Protein und Glykan Proben können auf die gleiche Falle / Spalte Setup in beliebiger Reihenfolge ausgeführt werden.- Für die Proteinanalyse, injizieren ~ 400 ng Protein auf die Säule in der mobilen Phase A (MPA). Führen Sie die Probe bei 300 nl / min, entsprechend Tabelle 1, mit einer 1 & mgr; l-Vorsäule Äquilibrierung (500 bar) und eine 5 & mgr; l Analysesäule Äquilibrierung(500 bar). Ionisieren Proteine unter den MS vorgesehenen Bedingungen in Tabelle 2.
- Für Glykananalyse, injizieren 5 ul resuspendiert, getaggt P2GPN NAT / SIL äquimolare Proben auf die Säule. Führen Sie die Probe bei 300 nl / min, entsprechend der Tabelle 3 mit einem 2 & mgr; l-Vorsäule Äquilibrierung (500 bar) und eine 5 & mgr; l Analysesäule Äquilibrierung (500 bar). Ionisieren 4 vorgesehen Glykane unter den MS - Bedingungen in der Tabelle.
| Zeit | % MPA | % MPB |
| 0 | 100 | 0 |
| 5 | 98 | 2 |
| 105 | 80 | 20 |
| 135 | 68 | 32 |
| 136 | 5 | 95 |
| 151 | 5 | 95 |
| 152 | 100 | 0 |
| 167 | 100 | 0 |
Tabelle 1 LC Bedingungen für Proteomanalyse. Eine Gradientenelution mit mobiler Phase B (MPB, 98% Acetonitril, 2% H 2 O, 0,1% Ameisensäure) wurde durchgeführt , Peptide für Schrotflinte Proteomik zu eluieren, datenabhängigen Erfassungs , MS-Experimente.
| MS 1 Parameter | |
| Massenbereich (Th) | 375-1500 |
| Lösung | 120.000 |
| AGC | 1 × 10 6 |
| Max Ionisationszeit | 30 |
| S-Lens FR Ebene | 55 |
| Kapillar-Temp (° C) | 300 |
| Spray Voltage | 1,75 |
| MS 2 Parameter | |
| Erfassungsart | Top20 |
| Lösung | 15.000 |
| AGC | 1 × 10 5 |
| Max Ionisationszeit | 30 |
| Underfill-Verhältnis | 2% |
| Isolation Fenster (Th) | 1.4 |
| Gebühr Staat Ausschluss | +1 |
| Normierte Kollisionsenergie | 27 |
| Ausschluss Zeit (s) | 20 |
Tabelle 2: MS - Bedingungen für Proteomanalyse Die Parameter für Elektrospray - Ionisation, 1 MS Erwerb und MS 2 Erwerb in einem Orbitrap Instrument mit höherer Energie dissociatio.n (HCD) gegeben sind.
| Zeit | % MPA | % MPB |
| 0 | 95 | 5 |
| 1 | 70 | 30 |
| 41 | 60 | 40 |
| 46 | 37 | 63 |
| 47 | 10 | 90 |
| 55 | 10 | 90 |
| 56 | 95 | 5 |
| 66 | 95 | 5 |
Tabelle 3:. LC Bedingungen für Glykananalyse Eine Gradientenelution wurde durchgeführt , zu eluieren Hydrazid markiert N für MS - Analyse - Glycane.
| MS 1 Parameter | |
| Massenbereich (Th) | 600-1900 |
| Lösung | 60.000 |
| AGC | 5 × 10 5 |
| Max Ionisationszeit | 64 |
| S-Lens FR Ebene | 65 |
| Kapillar-Temp (° C) | 325 |
| Spray Voltage | 1,75 |
| MS 2 Parameter | |
| Erfassungsart | top12 |
| Lösung | 15.000 |
| AGC | 5 × 10 4 |
| Max Ionisationszeit | 100 |
| Underfill-Verhältnis | 1% |
| Isolation Fenster (Th) | 1.4 |
| Feste Primiz | 125 |
| Gestufte Normalized Kollisionsenergie | 10/20/30 |
| Ausschlusszeit (sec) | 15 |
Tabelle 4: MS - Bedingungen für Hydrazid markiert N - Glycan - Analyse Die Parameter für Elektrospray - Ionisation, MS 1 Erwerb und MS 2 Erwerb in einem Orbitrap Instrument mit höherer Energie Dissoziation (HCD) gegeben sind..
7. Proteomics und Deamidierung Analyse
- Identifizieren Proteine / Peptide unter Verwendung von Standard Bioinformatik Suchmaschinen.
Hinweis: Die folgende Analyse-Protokoll wurde entwickelt, um die Swiss-Prot / TrEMBL Datenbanken in UniProtKB mit und über SEQUEST in der Proteome Discoverer 1.4 Software suchen, jedoch kann das Protokoll kann auf jedes Protein Suche und Scoring-Engine mit einer GUI-Software direkt übersetzt. Alle unten angegebenen Befehle können in der Software-Schnittstellen, über Drop-Down-Menüs zugegriffen werden.- Erstellen oder einen Organismus entsprechende Proteinsequenz - Datenbank von genomischen Daten oder zur Verfügung Proteom Datenbanken herunterladen , wie von Apweiler et al. 25
Hinweis: Gemeinsame Proteom-Datenbanken umfassen Swiss-Prot, TrEMBL und NCBI, kann aber auch aus der eigenen Daten aufgebaut werden. - Innerhalb der Software, eine Datenbank - Suchmaschine und wählen Parameter wählen , je nach der Qualität der gewonnenen Daten und die Rigorosität der Suche gewünscht wird , wie von Perkins al et. für MASCOT 26 oder Eng et al. für SEQUEST 27.
- Für High-Massengenauigkeit Daten, Parameter für die Suche in der Software wie folgt: max 2 verpassten cleavages 5 ppm Vorläufer Massentoleranz und 0,02 Da Fragment Massentoleranz (für optimierte genaue Desamidierung Erkennung 22) und umfassen die folgenden tryptischen Peptidmodifikationen : "carbamidomethyl (C)" statische Modifikation und "Desamidierung (N / Q)" und "Ochse"mit 18 O Verdauung Etikettierung umfassen dynamische Änderungen. Wenn" Desamidierung 18 O (1) "als zusätzliche dynamische Modifikation dierung (M).
- Suchen, unter Verwendung der ausgewählten Motor, die rohen Peptid Daten gegen das Protein-Datenbank (7.1.1).
Hinweis: Massentoleranzen sollten für das Instrument verwendet und nicht willkürlich niedrig angebracht.
Hinweis: Die Suchfunktion abgeschlossen wird automatisch durch die Software verschiedene Suchmaschinen-spezifischen Algorithmen. Der percolator Algorithmus (MASCOT), SEQUEST oder andere Kombinationen von Algorithmen verwendet werden Proteine aus Peptide zu identifizieren und die Gültigkeit der Treffer zu landen; Weitere Informationen zu den verfügbaren Tools sind in einer Bewertung von Gonzalez-Galarza et al bedeckt. 28,29. Je nach Software können zusätzliche Suchparameter müssen nach dem Ermessen des Anwenders ausgewählt werden.
- Exportieren Sie die identifizierten Peptide für die manuelle Kuration und further Analyse.
- Erstellen oder einen Organismus entsprechende Proteinsequenz - Datenbank von genomischen Daten oder zur Verfügung Proteom Datenbanken herunterladen , wie von Apweiler et al. 25
- Eine Liste von Peptiden ein identifiziertes Deamidierung am Asparagin des N -verknüpften Glykosylierungsmotivpeptide (NX (S / T), wobei X ≠ P) enthält , manuell kuratieren. Kreuz validieren diese Seiten mit bekannten Glykosylierung Motive aus der Literatur und schaffen zwei Pools von Ergebnissen (validiert und Theorie).
- Verwenden 30 spektralen Zählen der prozentualen Belegung eines gegebenen Glycosylierungsstelle zu vergleichen , indem die Fülle von deamidierten und nicht-deamidierten Formen zu vergleichen.
8. Glycan Relative Quantifizierung
Hinweis: Die folgende Identifizierung und Quantifizierung wurde die XCalibur Software abgeschlossen werden. jede Software jedoch die Rohdaten analysiert und integriert sich automatisch chromatographischen Peaks substituiert sein kann.
- Generieren Sie eine theoretische Liste von Glycan Zusammensetzungen aus den biologisch möglichen Kombinationen von Hexosen, Desoxy-Hexosen, hexosaminen, Sialinsäure und andere saccharides. Zu diesem Zweck wurde eine menschliche Glykan Datenbank durch Walker veröffentlicht et al. 15 und kann wie sie ist verwendet werden. Für theoretische Datenbanken, artspezifischen biologischen Einschränkungen müssen auf dem kombinatorischen Raum auferlegt werden, und diese Regeln beschrieben werden von Kronewitter et al. 31.
- Berechnen Sie die Glykan monoisotopisch Massen (M) von den Atommassen für jede Zusammensetzung für die Protonenladungszustände + 1-3. Ändern Sie die monoisotopisch Massen die Zugabe des NAT zu umfassen (254,14191 g / mol) oder SIL (260,162042 g / mol) P2GPN-Tag.
- Öffnen Sie die "Verarbeitung Setup" aus der Roadmap Blick in XCalibur. Richten Sie wie genau ein Verarbeitungsverfahren in das ergänzende Material von Walker et al. 15 die Liste in Schritt erzeugt mit 8.2 die theoretischen monoisotopisch Massen für die [M + H] 1+ enthält, [M + 2H] 2+ und [ M + 3H] 3+ Arten.
Hinweis: Um Glykan Identität jenseits genaue bestätigenMasse, für NAT / SIL läuft beidseitig bedruckt, überprüfen Sie, dass NAT und SIL N - Glycan Paare koeluieren mit der gleichen Retentionszeit. Qualitativ Quer validieren Identifikationen mit der MS 2 - Spektren, die 32 Spitzen Zugehörigkeit zur Oxoniumions Serie enthalten. - Exportieren Sie die integrierte, extrahiert Ionenchromatogramms (XIC) Bereiche zu Excel die SIL und NAT Abundanzen zu erhalten , wie genau in das ergänzende Material von Walker et al. 15
- In Excel Programm die Zellen in einer neuen Spalte die Korrektur für das Molekulargewicht Überlappung zu berechnen , indem die SIL Fülle Anpassung gemäß der Gleichung veröffentlicht von Walker et al 1 . 5:
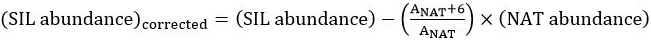 .
wobei A die monoisotopischen peak und der theoretischen Isotopenüberlappungs, Unabhängig je Zusammensetzung berechnet werden.
- In einer zweiten Spalte, die Zellen Programm die NAT und SIL - Kanäle unter Verwendung der Gleichung für die Gesamt normalisierten Glykan factor (TGNF) pro Spektrum zu normalisieren, wie von Walker et al beschrieben 1 . 5:
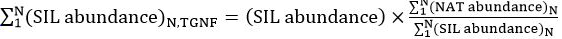 .
wobei N die Anzahl der N - Glycane über der Bestimmungsgrenze liegt. - In einer neuen Spalte Programm die Zellen das Verhältnis von SIL zu nehmen: NAT Glykane (oder umgekehrt), um den Fold-Konzentrationsänderung zwischen den beiden Proben zu berechnen.
Ergebnisse
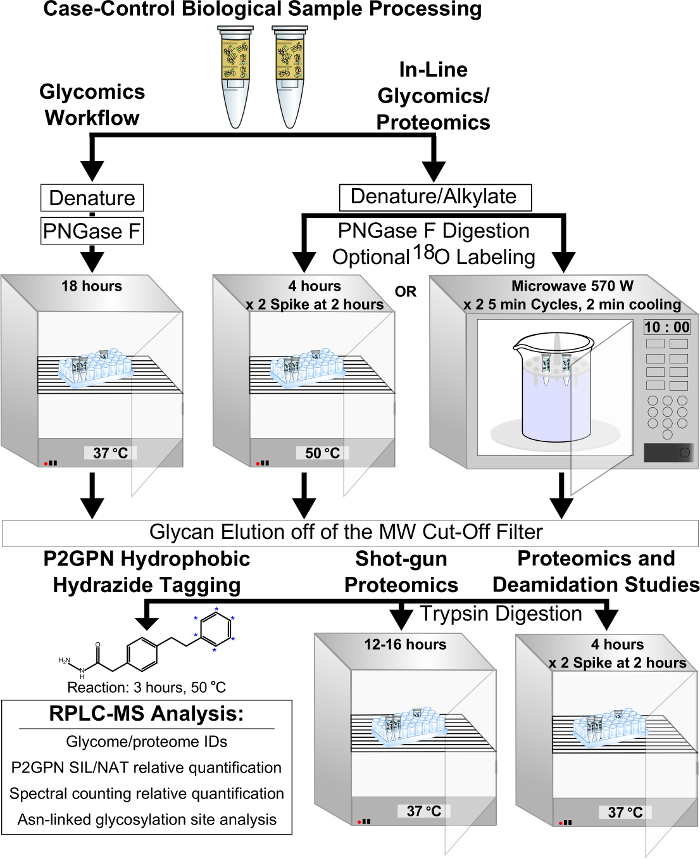
Abb . 1: Das Schema des FANGS-P2GPN hydrophobe Tagging gekoppelt Verfahren (Verfahren A) für den kombinierten Proteomik und glycomics Analyse gegeben Schritte, die zwischen glycomics-only Verarbeitung und Tandem - glycomics und Proteomanalyse, mit Glykosylierungsstelle Identifizierung unterscheiden, werden hervorgehoben. Bitte klicken Sie hier , um eine größere Version dieser Figur zu sehen.
Die in-line Proteomik und glycomics, filterbasierte P2GPN hydrophoben Markierungsverfahren (Verfahren A) wurde zur Identifizierung validiert, Quantifizierung und das Molekulargewicht unter Verwendung von gepoolten Bias hen Plasmaproben (Abbildung 1). Für nur glycomics Experimente, inter-Vergleiche in den Häufigkeiten von N - Glycane durch das Verfahren extrahiertA bis carbograph SPE (Gold-Standard, Methode B) hergestellt (Abbildung 2). Es gab keine signifikanten Unterschiede in der Abundanz von Glycanen zwischen den beiden Methoden. NAT-Verhältnis von Glycanen mit dem gleichen Verfahren extrahiert: Die intra-Variabilität wurde auch durch Quantifizieren der SIL beurteilt. Die log 2 -distributions beider Methoden waren Gaussian, zentriert auf Null, und nicht signifikant unterschiedlich (3A-B). Das Molekulargewicht liegt im Bereich zwischen den beiden Protokollen vollständig überlappt, was darauf hindeutet , dass der Filter nicht die N - Glycane auf Basis von Molekulargewichtsbereich und Hydrophilie (Figur 4) hat diskriminieren.
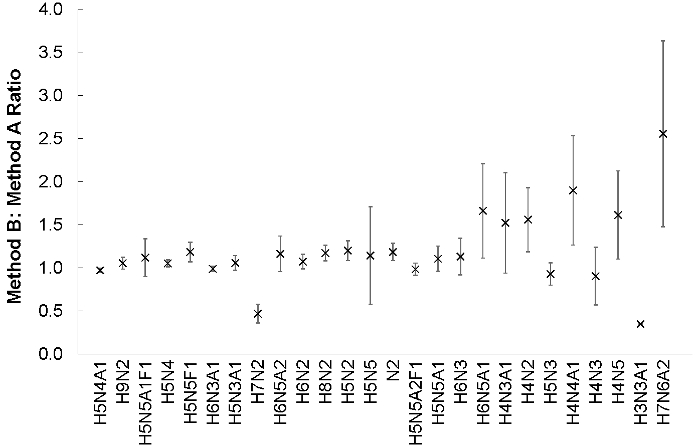
Figur 2: Eine äquimolare Mischung von NAT und SIL N - Glycane nach Methode A oder Methode B extrahiert wurde , von 2,5 & mgr; l von Hühnerplasma (N = 4) Die Proben wurden Anal.yzed durch UPLC-MS entsprechend den empfohlenen Parameter in Abschnitt vorgeschlagen 6. Die Häufigkeiten für jede Glycan, in jedem NAT / SIL Kanal, wurden durch Integrieren der Fläche unter der extrahierte Ionenchromatogramm (MMA = 3 ppm) berechnet, für die molekulare Korrektur Gewicht Überlappung und durch Einstellen der TGNF. Diese Verhältnisse werden mit ihren Standardfehler dargestellt. Die Häufigkeiten von Methode B: Methode A N - Glycane waren nicht signifikant unterschiedlich (p> 0,05). Bitte hier klicken , um eine größere Version dieser Figur zu sehen.
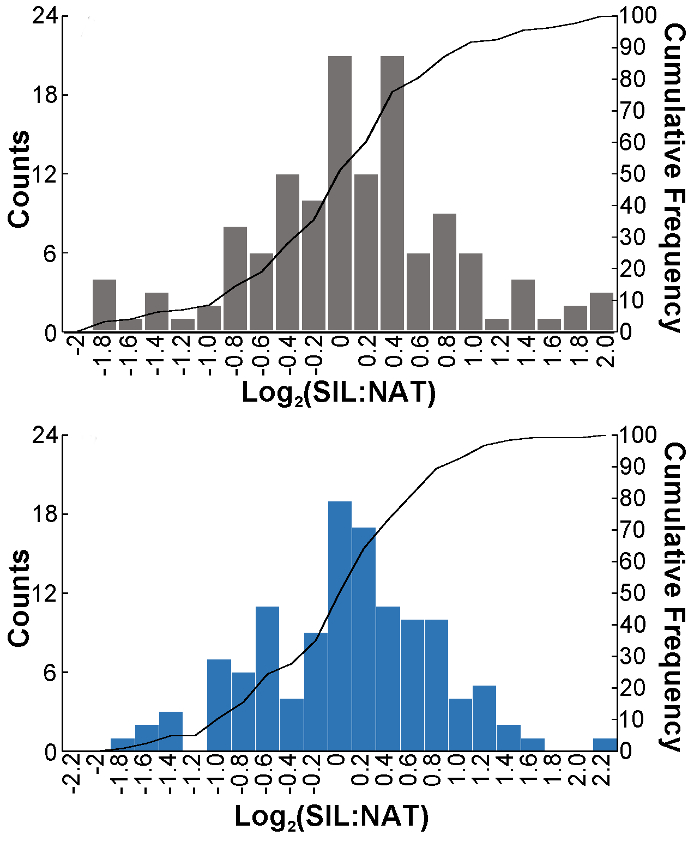
Abbildung 3: Die intra-Variabilität in der (A) Verfahren A (N = 133) oder (B) Verfahren B (N = 123) Strategien verglichen. NAT und SIL äquimolaren Mischungen aus N - Glycane aus dem gleichen ExtraktionsschemaWurden über drei technische Replikate analysiert. Die log 2 -distributions wurden auf Null zentriert und unterschied sich nicht signifikant zwischen den beiden Workflows. Bitte hier klicken , um eine größere Version dieser Figur zu sehen.
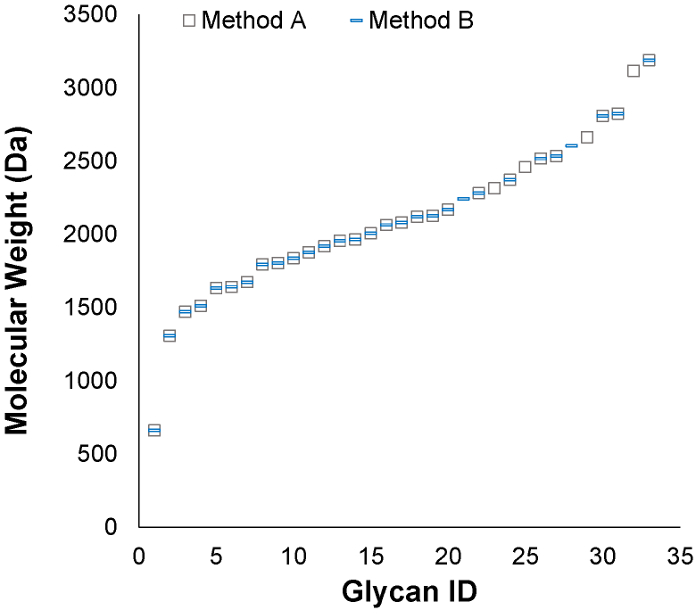
Abbildung 4: Die Molekulargewichtsbereiche von Glykane von jeder Strategie wurden verglichen. Die beiden Workflows ergab Glykane das gleiche Molekulargewichtsbereich überspannen. N in einem Protokoll erfasst Glycane im Vergleich zu den anderen gerade über der Nachweisgrenze (1 × 10 5 Fülle) fiel und spiegeln nicht systematische Verzerrung. Bitte klicken Sie hier um ein , um zu vergrößern Version dieser Figur.
Beibehaltung der deglycosylierten Proteine durch das Molekularfiltergewicht in-line Proteom weite Analyse und Glykosylierungsstelle Identifizierung aktiviert. Mehrere Protokolle zur kombinierten Reinigung von Glycanen und Proteine wurden ohne Deglykosylierung zu einem traditionellen FASP Zubereitung verglichen (Tabelle 5). Unsere typischen 18 Stunden Filter basierend PNGase F-Verdau, gefolgt von FASP Trypsin-Verdau (Std protocol) führte zu signifikanten Mengen an unspezifischer Desamidierung, die mit der Identifizierung von glycosites stören können. Daher ist ein Verfahren mit einer kürzeren Inkubationszeit bei erhöhter Temperatur (50 ° C) und einer PNGase F spike in Schritt (SPI-Protokoll) wurde als Alternative untersucht die Verwendung zusammen mit einem Mikrowellen Verdau Protokoll (MD-Protokoll), zu minimieren nicht spezifische Desamidierung. Die Glykane in den neuen Aufschlussverfahren beobachtet wurden, waren nicht signifikant verschieden in Zusammensetzungen oder Abundanz von der Standard-18 h, 37 ° C Filter PNGase F-Digest ( Abbildung 5). In Kombination mit einer kurzen Trypsin Inkubation wurde unspezifische Desamidierung deutlich reduziert, mit einem falsch - positiven Rate für glycosites <5% (Tabelle 5).
| Proteine | Peptides | deamidiertes Peptides | Glycosites | Glykoproteine | |||||||||||||||||||||
| + | - | + | - | + | - | + | - | + | - | ||||||||||||||||
| FASP | 249 | 3083 | 795 | 5 | 5 | ||||||||||||||||||||
| 18hr | 217 | 304 | 6013 | 5086 | 1029 | 733 | 257 | 24 | 112 | 18 | |||||||||||||||
| MD | 270 | 266 | 5190 | 5125 | 465 | 455 | 254 | 8 | 102 | 7 | |||||||||||||||
| SPI | 281 | 288 | 4729 | 4482 | 602 | 573 | 232 | 10 | 145 | 8 | |||||||||||||||
. Tabelle 5: Vergleich der Proteom - Daten von einem Standard - Trypsin verdaut gegenüber der in-line FANGS-P2GPN Tagging - Verfahren hergestellt wurden Präparationen wurden durchgeführt (+) und ohne (-) PNGase F Hintergrund Raten von unspezifischen Desamidierung und Schätzung zu bestimmen , glycosite falsch positiven Raten. Die Proteine wurden mit 1% falsch Discovery Rate (FDR) identifiziert; Peptide wurden in Proteome Discoverer 1.4 basierend auf "hoch" Peptid Vertrauen gefiltert (q <0,01); glycosites wurden identified basierend auf einzigartige Sequenzen Desamidierung der konservierten Glykosylierungsmotivpeptide (NXS / T) enthält; und Glycoproteine wurden als identifizierte Proteine definiert mindestens einen identifizierten glycosite enthält.
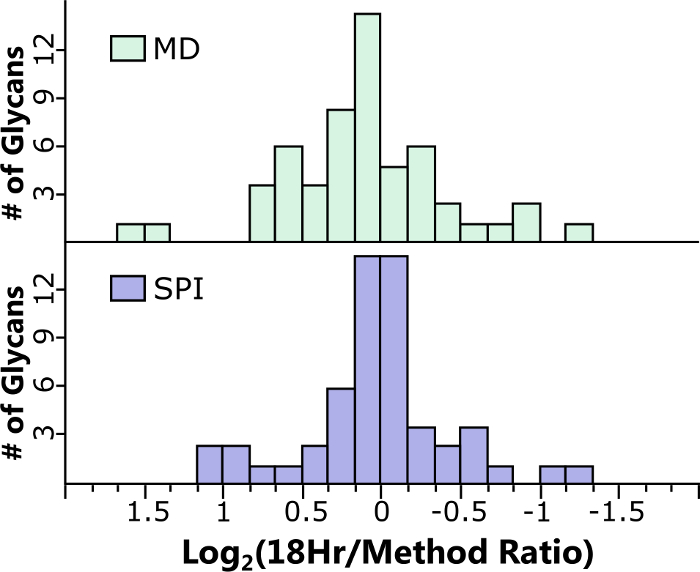
Abbildung 5: Verkürztes Protokolle für Glycane wurden Desaminierung in den Proben zu minimieren , entwickelt und im Vergleich zu den 18 h FANGS PNGase F - Verdau. Die mittleren Unterschiede in der Abundanz waren 10% und 5% für die MD (2.2.3) und SPI (2.2.2) -Protokolle, respectively. Von den 48 Glykane identifiziert, angezeigt 90% weniger als das 1,5-fache Variation. Bitte hier klicken , um eine größere Version dieser Figur zu sehen.
Diskussion
Quantitative Methoden mit hohem Durchsatz sind erforderlich, um die routinemäßige Glykananalyse zu erleichtern. In den letzten dreißig Jahren war die Glykomik-Analyse trotz ihrer Bedeutung für Krankheiten, klinische Anwendungen und Pharmazeutika auf eine Untergruppe von Forschungsgruppen beschränkt. Die FANGS-P2GPN-Aufreinigungs- und Markierungsmethode für Glykomik und Proteomik führt die gleiche Analyse an einem einzigen Aliquot der Probe durch, wodurch die Kosten für das Verbrauchsmaterial und die Menge des benötigten Materials reduziert werden (besonders wichtig bei Studien an Mensch und Maus). Darüber hinaus sind Bemühungen zur Minimierung der Variabilität in den Vorbereitungen von entscheidender Bedeutung, da jeder zusätzliche Schritt zu Fehlern beiträgt und möglicherweise wichtige, aber wenig häufige Änderungen in Fall-Kontroll-Studien verdeckt. Die Kopplung von FANGS an hydrophobe Hydrazid-Markierung ermöglicht die Durchführung von Protein- und Glykanproben auf derselben RPLC-Säule, verbessert die Glykanionisierung, ermöglicht eine relative Quantifizierung und kann quantitativ auf Plasma angewendet werden.
Für die N-Glykan-Analyse ist es entscheidend, den empfohlenen Gehalt an PNGase F zu verwenden, um eine vollständige Deglykosylierung zu erreichen. Obwohl Glykane Lösungsmitteln ausgesetzt sind, tragen die Denaturierung von Proteinen und überschüssigen Enzymen zu einer effizienten und vollständigen Spaltung bei. Für eine genaue Quantifizierung der Glykane muss sichergestellt werden, dass sie nach der Derivatisierung vollständig getrocknet sind, um die Reaktion zu löschen und Kreuzreaktionen beim Mischen der NAT- und SIL-Spezies zu verhindern. Bei der Erweiterung des Arbeitsablaufs auf die Glykositanalyse ist schließlich das Timing der Schritte entscheidend, um eine unspezifische Deamidierung zu minimieren. Die modifizierten Protokolle, die für die kombinierte Glykomik- und Proteomik-Analyse bereitgestellt werden, funktionieren konsistent, wenn sie entsprechend durchgeführt werden.
Der Workflow erreicht eine genaue relative Quantifizierung von N-Glykanen aus Plasma im Vergleich zur SPE-Methode des Goldstandards. Es gibt keine offensichtliche Verzerrung bei den Arten der extrahierten Glykane in Bezug auf Molekulargewicht, Hydrophilie und Zusammensetzungsstruktur. Obwohl wir die qualitative Analyse von O-verknüpften Glykanen nicht untersucht haben, erwarten wir, dass FANGS die Hinzufügung eines β-Eliminationsschritts nach dem PNGase F-Verdau von N-verknüpften Glykanen ermöglichen könnte. Die Verfahren würden jedoch erhebliche Modifikationen für die Reinigung der Reagenzien vor der Massenspektrometrie erfordern, und die Peptidanalyse wird erheblich beeinträchtigt. Für die Proteomik wird die gleiche Tiefe der Proteomabdeckung im Vergleich zu herkömmlichen FASP-Methoden erreicht. Wichtig ist, dass die Methoden eine minimale Falschnachweisrate für die N-Glykan-Deamidierung erreichen. Während die Methode mit der 18-O-Markierung von Asn während des PNGase-Verdauungsschritts22,23 kompatibel ist, deutet die niedrige Falschnachweisrate an der Glykosylierungsstelle darauf hin, dass dies möglicherweise nicht erforderlich ist, was die Kosten und die Komplexität weiter reduziert.
Das Proteom wird bei dieser Methode nicht mit Glykoproteinen angereichert, was sowohl Vor- als auch Nachteile hat. Bestimmte Glykoproteine mit geringer Häufigkeit werden in der Analyse möglicherweise nicht nachgewiesen. Die Belegung der glykosylierten Stellen pro Protein kann jedoch zwischen biologischen Proben verglichen werden. Darüber hinaus werden die Fehler und Verzerrungen, die durch die Reinigung der Lektinaffinität oder die chemische Anreicherung entstehen, eliminiert. Zusammenfassend lässt sich sagen, dass die Kopplung von FANGS an die Individualitätsnormalisierung bei der Markierung mit Glykanhydrazid-Tag-Strategie zu einer vereinfachten, quantitativen Hochdurchsatzmethode für die Tandemanalyse des Glykoms und des Proteoms mit großem Potenzial für die Anwendung in klinischen Fall-Kontroll-Studien führt.
Offenlegungen
Wir arbeiten mit den Cambridge Isotope Laboratories (CIL) zusammen, um das P2GPN-Reagenz und die P2GPN-Technologie in Form eines Produkts (GTK-1000) an die breitere wissenschaftliche Gemeinschaft weiterzugeben. Wir erhalten jedoch keine Einnahmen aufgrund des Verkaufs dieses Produkts.
Danksagungen
Diese Forschung wurde großzügig finanziert durch das NIH NCI IMAT Program Grant R33 (CA147988-02), das NIH NIGMS Graduate Training in Molecular Biotechnology am NC State Grant (T32GM008776), das US Department of Education GAANN Fellowship Program in Molecular Biotechnology am NC State Grant (P200A140020), die W.M. Keck Foundation und die North Carolina State University. Das Plasma der Hühner wurde mit Unterstützung von Dr. James N. Petitte und Rebecca Wysocky von der Abteilung für Geflügelwissenschaften der NC State University gewonnen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Essigsäure (50%) | Sigma Aldrich | 45754 | |
| Acetonitril, HPLC-Qualität | Burdick & Jackson | AH015-4 | |
| Ammoniumbicarbonat | Sigma Aldbsp; | A6141 | |
| Bradford-Reagenz | Sigma Aldrich | B6916 | Alternativ: Bicinchoninsäure-Kit (Sigma Aldrich BCA1) |
| Calciumchlorid | Sigma Aldrich | C1016 | |
| Zentrifuge | Eppendorf | 5804 R | Alternativzentrifugen mit einer Leistung von 14.000 x g sind geeignet |
| DL-Dithiothreitol, 1 M in Lösung | Sigma Aldbsp; | ||
| Easy-nLC 1000 | Thermo Scientific | LC120 | Alternative Nano- oder Ultrahochdruck-LCs erzeugen ähnliche Daten, wie z. B.: 1. Dionex UltiMateÒ 3000 LC (Thermo Scientific); 2. Acquity UPLC (Wasser). |
| Schwimmendes Röhrchengestell | TedPella | 20831-20 | |
| Fetuin | New England Biolabs | P6042S | |
| Fisher Scientific Isotemp Standard Laboröfen | Fisher Scientific | 11-690-625F | Alternative Inkubatoren mit einer Leistung von 56 Zoll ° C sind geeignet |
| Ameisensäure | Sigma Aldbsp; | 56302 | |
| GE Mikrowellenherd | General Electric | 57B5 E82904 | Jede Mikrowelle mit einstellbaren Leistungseinstellungen ist geeignet |
| INLIGHT Glykan-Tagging-Kit | Cambridge Isotope Laboratories | GTK-1000 | Das INLIGHT-Kit enthält NAT- und SIL-Versionen des P2GPN-Reagenzes. |
| Jodacetamid | Sigma Aldrich | A3221 | |
| Kinetix 2,6 mM, 100 Å, C18 stationäre Phase | Phenomenex | zu Massenmedien | : Alle C18 stationäre Phase 5 mM |
| Mascot Daemon Software und Server | Matrix Science | Alternative: Proteome Discoverer Software (Thermo Scientific) | |
| Methanol, HPLC-Qualität | Burdick & Jackson | AH230-4 | |
| PicoFrit Selbstpacksäule: 360 μ m, OD 75 μ m ID, 15 μ m Tip, unbeschichtet, 5 pro Box, 50 cm | Neu Objektiv | 1 5 PF360-75-15-N-5 | |
| PNGase F (glycerinfrei), 75.000 Einheiten/ml | New England BioLabs | P0705L | |
| Q Exactive HF Hybrid Quadrupol-Orbitrap Massenspektrometer | Thermo Scientific | Alternate hohe Massengenauigkeit (5 ppm)-Massenspektrometer liefern ähnliche Daten | |
| RNase B | New England Biolabs | P7817S | |
| Trypsin aus der Bauchspeicheldrüse des Schweins | Sigma Aldbsp; | T6567-5X | |
| Harnstoff | Sigma Aldbsp; | 51456 | |
| VakuumkonzentratorSavant SPD131DDA SpeedVac Konzentrator | Thermo Scientific | SPD131DDA | Alternative Vakuumkonzentratoren sind geeignet |
| Vivacon 500 30 kDa Filter | Sartorius Stedim Biotech | VN01H22 | Alternative: Amicon Ultra 0,5 Zentrifugalfiltereinheiten mit Ultracel-10 kDa-Membran (Millipore UFC501096) |
| Wasser, HPLC-Qualität | Burdick & Jackson | AH365-4 | |
| Wasser, 18O | Cambridge Isotope Laboratories | OLM-240-97-1 | Die Zugabe von 18O im Aufschlussschritt von PNGase F ist optional und für Deamidierungsstudien, die mit einer Zuverlässigkeit von 95 % abgeschlossen werden, möglicherweise nicht erforderlich |
| Xcalibur 2.0 | Thermo Scientific | XCALIBUR20 | |
| Zwittergent Test Kit | Merck Millipore | 693030 |
Referenzen
- Wisniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nat. Meth. 6, 359-362 (2009).
- Preston, R. J. S., Rawley, O., Gleeson, E. M., O'Donnell, J. S. Elucidating the role of carbohydrate determinants in regulating hemostasis: insights and opportunities. Blood. 121, 3801-3810 (2013).
- Hasnain, S. Z., Gallagher, A. L., Grencis, R. K., Thornton, D. J. A new role for mucins in immunity: Insights from gastrointestinal nematode infection. Int. J. Biochem. Cell Biol. 45, 364-374 (2013).
- Roseman, S. Reflections on glycobiology. J. Biol. Chem. 276, 41527-41542 (2001).
- Laine, R. A. A calculation of all possible oligosaccharide isomers both branched and linear yields 1.05 x 10(12) structures for a reducing hexasaccharide: The isomer barrier to development of single-method saccharide sequencing or synthesis systems. Glycobiology. 4, 759-767 (1994).
- Zaia, J. Mass spectrometry and glycomics. Omics. 14, 401-418 (2010).
- Hirabayashi, J. Lectin-based structural glycomics: Glycoproteomics and glycan profiling. Glycoconjugate J. 21, 35-40 (2004).
- Nilsson, J., et al. Enrichment of glycopeptides for glycan structure and attachment site identification. Nat. Methods. 6, 809-811 (2009).
- Redmond, J. W., Packer, N. H. The use of solid-phase extraction with graphitised carbon for the fractionation and purification of sugars. Carbohyd. Res. 319, 74-79 (1999).
- Ruhaak, L. R., et al. Hydrophilic interaction chromatography-based high-throughput sample preparation method for N-glycan analysis from total human plasma glycoproteins. Anal. Chem. 80, 6119-6126 (2008).
- Kim, Y. -G., et al. Rapid and high-throughput analysis of N-glycans from ovarian cancer serum using a 96-well plate platform. Anal. Biochem. 391, 151-153 (2009).
- Zielinska, D. F., Gnad, F., Wiśniewski, J. R., Mann, M. Precision mapping of an in vivo N-glycoproteome reveals rigid topological and sequence constraints. Cell. 141, 897-907 (2010).
- Abdul Rahman, S., et al. Filter-aided N-glycan separation (FANGS): a convenient sample preparation method for mass spectrometric N-glycan profiling. J. Proteome Res. 13, 1167-1176 (2014).
- Walker, S. H., Carlisle, B. C., Muddiman, D. C. Systematic comparison of reverse phase and hydrophilic interaction liquid chromatography platforms for the analysis of N-linked glycans. Anal. Chem. 84, 8198-8206 (2012).
- Walker, S. H., Taylor, A. D., Muddiman, D. C. Individuality normalization when labeling with isotopic glycan hydrazide tags (INLIGHT): A novel glycan-relative quantification strategy. J. Am. Soc. Mass Spectr. 24, 1376-1384 (2013).
- Walker, S. H., Lilley, L. M., Enamorado, M. F., Comins, D. L., Muddiman, D. C. Hydrophobic derivatization of N-linked glycans for increased ion abundance in electrospray ionization mass spectrometry. J. Am. Soc. Mass. Spectr. 22, 1309-1317 (2011).
- Baldwin, M. A., et al. Permethylation and tandem mass spectrometry of oligosaccharides having free hexosamine: Analysis of the glycoinositol phospholipid anchor glycan from the scrapie prion protein. Anal. Biochem. 191, 174-182 (1990).
- Harvey, D. J. Derivatization of carbohydrates for analysis by chromatography; electrophoresis and mass spectrometry. J. Chromatogr. B. 879, 1196-1225 (2011).
- Bradford, M. M. A rapid and sensitive method for the quantitation of microgram quantities of protein utilizing the principle of protein-dye binding. Anal. Biochem. 72, 248-254 (1976).
- Smith, P. K., et al. Measurement of protein using bicinchoninic acid. Anal. Biochem. 150, 76-85 (1985).
- Hecht, E. S., McCord, J. P., Muddiman, D. C. Definitive screening design optimization of mass spectrometry parameters for sensitive comparison of filter and solid phase extraction purified, inlight plasma N-glycans. Anal. Chem. 87, 7305-7312 (2015).
- Nepomuceno, A. I., Gibson, R. J., Randall, S. M., Muddiman, D. C. Accurate identification of deamidated peptides in global proteomics using a quadrupole orbitrap mass spectrometer. J. Proteome Res. 13, 777-785 (2013).
- Yen, T. -Y., et al. Overcoming challenges and opening new opportunities in glycoproteomics. Biomolecules. 3, 270-286 (2013).
- Meiring, H. D., van der Heeft, E., ten Hove, G. J., de Jong, A. P. J. M. Nanoscale LC-MS(n): technical design and applications to peptide and protein. J. Sep. Sci. 25, 557-568 (2002).
- Apweiler, R., et al. UniProt: the Universal Protein knowledgebase. Nucleic Acids Res. 32, 115-119 (2004).
- Perkins, D. N., Pappin, D. J. C., Creasy, D. M., Cottrell, J. S. Probability-based protein identification by searching sequence databases using mass spectrometry data. Electrophoresis. 20, 3551-3567 (1999).
- Eng, J. K., McCormack, A. L., Yates, J. R. An approach to correlate tandem mass spectral data of peptides with amino acid sequences in a protein database. J. Am. Soc. Mass. Spectrom. 5, 976-989 (1994).
- Gonzalez-Galarza, F. F., et al. A critical appraisal of techniques, software packages, and standards for quantitative proteomic analysis. Omics. 16, 431-442 (2012).
- Spivak, M., Weston, J., Bottou, L., Käll, L., Noble, W. S. Improvements to the Percolator Algorithm for Peptide Identification from Shotgun Proteomics Data Sets. J Proteome Res. 8, 3737-3745 (2009).
- Collier, T. S., et al. Comparison of stable-isotope labeling with amino acids in cell culture and spectral counting for relative quantification of protein expression. Rapid Commun Mass Sp. 25, 2524-2532 (2011).
- Kronewitter, S. R., et al. The development of retrosynthetic glycan libraries to profile and classify the human serum N-linked glycome. Proteomics. 9, 2986-2994 (2009).
- Sheeley, D. M., Reinhold, V. N. Structural characterization of carbohydrate sequence, linkage, and branching in a quadrupole ion trap mass spectrometer: Neutral oligosaccharides and N-linked glycans. Anal. Chem. 70, 3053-3059 (1998).
Nachdrucke und Genehmigungen
