Die Oligomerisierung des Ryanodinrezeptors, eines homo-tetrameren Ionenkanals, der die Freisetzung von Ca2+ aus intrazellulären Speichern vermittelt, ist entscheidend für die Kontraktion von Skelett- und Herzmuskeln. In dieser Arbeit stellen wir komplementäre in vivo und in vitro Methoden zum Nachweis der Selbstassoziation von Proteinen und zur Bestimmung der Homo-Oligomer-Stöchiometrie vor.
In diesem Artikel
Zusammenfassung
Zusammenfassung
Oligomerisierung ist oft eine strukturelle Voraussetzung für Proteine, um ihre spezifische zelluläre Funktion zu erfüllen. Zum Beispiel ist die Tetramerisierung des Ryanodinrezeptors (RyR) für die Bildung einer funktionellen Ca2+ -Freisetzungskanalpore notwendig. Hier beschreiben wir detaillierte Protokolle zur Beurteilung der Selbstassoziation von Proteinen, einschließlich Hefe-Zwei-Hybrid (Y2H), Co-Immunpräzipitation (co-IP) und chemischer Vernetzungsassays. Im Y2H-System wird die Protein-Selbstinteraktion durch β-Galactosidase-Assay in Hefe nachgewiesen, die GAL4-Köder co-exprimiert und Zielfusionen des Testproteins durchführt. Die Protein-Selbstinteraktion wird weiter durch co-IP unter Verwendung von HA- und cMyc-markierten Fusionen des Testproteins untersucht, das in Säugetier-HEK293-Zellen co-exprimiert wird. Die genaue Stöchiometrie des Proteins Homo-Oligomer wird durch Vernetzung und SDS-PAGE-Analyse nach Expression in HEK293-Zellen untersucht. Mit diesen unterschiedlichen, aber komplementären Techniken haben wir die Selbstassoziation der RyR N-terminalen Domäne konsistent beobachtet und ihre intrinsische Fähigkeit zur Bildung von Tetrameren nachgewiesen. Diese Methoden können auf Protein-Protein-Interaktions- und Homo-Oligomerisierungsstudien anderer integraler Membranproteine von Säugetieren angewendet werden.
Einleitung
Skelett- und Herzmuskelkontraktion wird durch Retikulum Ca 2+ Freisetzung vermittelt durch RyR ausgelöst. Es gibt drei Säugetier RyR Isoformen mit dem Funktionskanal aus vier identischen Untereinheiten zusammengesetzt. Jede RyR Untereinheit besteht aus einer großen zytoplasmatischen regulatorischen N-terminalen Teil und einem kleinen C-terminalen Teil der Transmembran - Domänen enthält , die einen hohen Leitwert Ca 2+ Pore bilden. Abnormale intra- und interUnterEinheit Wechselwirkungen zu Grunde liegen RyR Kanalstörungen und führen zu einer neuromuskulären und Herzerkrankungen 1. Die Identifizierung und Charakterisierung von spezifischen Bereichen beteiligt in RyR Struktur: Funktionsbeziehung ist daher von entscheidender Bedeutung für das Verständnis der Pathophysiologie RyR.
Traditionelle biochemische Protein-Protein-Interaktionstechniken erfordern beträchtliche Mengen an gereinigtem Protein, oft in Bakterien produziert. Dies ist nicht möglich, in dem Fall der RyR, eine sehr große Membran protein von ~ 5000 Aminosäuren besteht, während seine rekombinante Fragmente nicht leicht zugänglich für die bakterielle Expression und Reinigung sind. So alternative Expressionssysteme eukaryotischen Wirtszellen beteiligt sind für Säuger integrale Membranproteine erforderlich. Wir haben zuvor Y2H, Co-IP und Vernetzungsassays eingesetzt kollektiv zu zeigen , dass N-Terminus Tetramerisierung ein strukturelles Merkmal, das in den drei Säugetier RyR 2,3 - Isoformen konserviert ist. Wichtig haben, wir , dass eine einzelne Punktmutation mit arrhythmogenic Herzkrankheit stört N-Terminus Selbstassoziation und die Ergebnisse in einer dysfunktionalen RyR Kanal 4 assoziiert gefunden. Wir haben auch diese Techniken Oligomerisierung Untersuchungen der RyR zytoplasmatischen C-terminal tail 5 sowie den N-Terminus des homologe intrazellulären Ca 2+ -Freisetzung Kanal angewendet, der Inositol - 1,4,5 triphosphat Rezeptor 2.
Im Y2H-Assay wird die interactiauf zwischen zwei Proteinen (X und Y) durch die Rekonstitution eines funktionellen Transkriptionsfaktors (GAL4) und der anschließenden Aktivierung von Reportergenen 6-9 gemessen. Zwei verschiedene Klonierungsvektoren verwendet Fusionen der beiden getesteten Proteine mit den zwei physikalisch trennbaren unabhängigen Domänen von GAL4 zu generieren: DNA-bindenden Domäne (DNA-BD) / Protein X-Fusions (bait) und Aktivierungsdomäne (AD) / Protein Y Fusions (Ziel). Die Y2H kann verwendet werden, um zu testen, ob ein Protein mit sich selbst in Wechselwirkung von GAL4 DNA-BD und AD-Fusionen des gleichen Proteins zu erzeugen. Gentechnisch veränderte Y2H Stämme sind GAL4 und GAL80 - defizienten (das GAL80 - Protein ist ein Repressor der GAL4) sowie TRP1 und LEU2 - defizienten (Ernährungs Auswahl für Köder und Beute Plasmide zur Verfügung zu stellen, beziehungsweise). In der Hefe Kern werden die rekombinanten DNA-BD und AD-Peptide in enge physische Nähe brachte einen Hybrid-GAL4-Transkriptionsfaktor zu erzeugen, nur durch ihre Fusionen 'X: Y interaction. Dieser Ansatz ermöglicht eine schnelle genetische Screening von Protein-Protein - Wechselwirkungen durch die parallel Transkriptionsaktivierung von prototrophen (HIS3 - Codierung für ein Enzym , die für Histidin - Biosynthese) und chromogenem (LacZ - Codierung für β-Galactosidase (β-Gal)) Reportergene zu detektieren. Der Hauptvorteil des Y2H ist , dass es ein in vivo Assay, der sogar schwach oder transiente Protein-Protein - Interaktionen detektiert. Darüber hinaus beinhaltet die einfache Detektion Verwendung von Wachstumsselektion (in Medium ohne Histidin) oder eines kolorimetrischen (β-Gal) Assay ohne die Notwendigkeit zur Reinigung der Köder und Zielproteine oder die Erzeugung von spezifischen Antikörpern. Zusätzlich kann die Y2H verwendet werden, um eine Sammlung von zufälligen unbekannte Klone (cDNA-Bibliothek-Klone zu GAL4 AD fusioniert) zu screenen für neuartige Bindungspartner eines Köderprotein, auch einen direkten Zugang zu der cDNA der Bibliothek Protein geben.
Um die Y2H Beobachtungen erstrecken, independent biochemischen Techniken können eingesetzt werden. Co-IP und Vernetzungsassays mit Immunoblotting kombiniert werden Verfahren verwendet , um Protein - Assoziationen in komplexen Probengemische erfassen, z. B., Ganzzelllysaten 10. Ihr Hauptvorteil ist, dass sie berichten über Protein-Protein-Wechselwirkungen von nativem Gewebe, im Gegensatz zu anderen Verfahren, die die Verwendung von rekombinanten Proteinen erforderlich. Rekombinante Proteine können auch verwendet werden, typischerweise in einer Säugerzelllinie exprimiert wird, wo sie wahrscheinlich ihre korrekte Konformation und post-translationale Modifikationen aufweisen, sowie subzelluläre Lokalisierung. Da jedoch Co-IP und Vernetzung sind in vitro - Assays Verwendung von homogenisierten Zellen machen, ist es notwendig , zu bestätigen , ob die zwei Proteinpartnern in der intakten Zelle 11 co-lokalisiert sind. Wir verwenden routinemäßig Transfektion von Säuger HEK293 Zellen , die transient Säugetier integrale Membran und cytosolische Proteine zu exprimieren unter Verwendung des Calciumphosphat - Fällungsverfahren 2-4,12-14, Beschrieben hier im Detail. Dies ist eine kostengünstige Möglichkeit , um effizient die Plasmid - DNA in Zellen zu liefern , aber es ist abhängig von der jeweiligen Zelllinie verwendet und Zellkonfluenz sowie die Reinheit der Plasmid DNA 11,15.
Der Co-IP - Test umfasst die Isolierung des nativen oder rekombinanten Proteins von Interesse aus den Zelllysaten unter nicht-denaturierenden Bedingungen ermöglicht die gleichzeitige Reinigung von vermeintlichen Interaktionspartner 10,16. Es erfordert die Verwendung von zwei unabhängigen Antikörper, die Immunpräzipitation Antikörper zur Isolierung von Protein X und dem Immunoblotting-Antikörper zur Detektion von Proteinpartner Y. es verwendet werden kann, um zu testen, ob ein Protein mit sich selbst durch Erzeugen von zwei verschiedenen Fusionen mit zwei verschiedenen Epitop interagiert Tags (z. B. HA und cMyc). Der Immunopräzipitieren Antikörper wird durch die Fc-Region auf Protein-A gebunden (oder Protein-G, von der Tierart ab, in dem der Antikörper erhöht wurde), diean Agarose (Sepharose oder Harz) konjugiert. Protein-A-Harz nach Inkubation mit dem Zelllysat, nämlich die detergenslöslichen Fraktion von homogenisiertem Zellen: Protein X wird durch den Antikörper präzipitiert. Protein Immunkomplexe eluiert mit SDS-haltigem Puffer und anschließend durch SDS-PAGE analysiert und Immunblotting unter Verwendung eines Antikörpers das Vorhandensein von Protein 17 Y zu detektieren. Co-IP sollte mit detergenslöslichen Proteinen durchgeführt werden, um übermäßige unspezifische Bindung zu vermeiden. Y pair 10,16,18: Die Wahl des Waschmittels und dessen Konzentration, sowie die Anzahl der Waschungen, sollte für jeden X optimiert werden.
Vernetzung wird verwendet, um die Stöchiometrie des oligomeren Proteinkomplexes zu bestimmen. Es basiert auf einer chemischen Reaktion basiert auf kovalenten Bindungen zwischen benachbarten zusammenwirkenden Protomere erzeugen und es daher ermöglicht, die Erhaltung des oligomeren Status des Proteins während der SDS-PAGE-Trennung. Es gibt zahlreiche Vernetzungs reagents verschiedener Längen und Chemie verschiedene reaktive Gruppen auf Proteinen, die typischerweise primäre Amine, Carboxyl- oder Thiolgruppen Targeting. Hier beschreiben wir die Verwendung von Glutaraldehyd (OHC (CH 2) 3 CHO), ein homo-bifunktionelle Vernetzer mit zwei Aldehydgruppen an beiden Enden , die mit freien Aminogruppen in Lysinresten 19,20 reagieren. Vernetzung wird in einer konzentrations- und zeitabhängigen Weise, gefolgt in Adduktbildung führt. Glutaraldehyd Reaktion mit Hydrazin (H 2 NNH 2) und Proteinproben gestoppt werden dann durch SDS-PAGE analysiert und 17 Immunoblotting ihre Oligomerisierungszustand zu bewerten. Wir sollten diese Vernetzung beachten Sie keine Oligomerisierung induzieren, sondern lediglich schafft stabile Brücken zwischen bereits bestehenden Proteinkomplexen. Wichtige Überlegungen bei der Vernetzungs Durchführung von Experimenten sind die Wahl der Vernetzer, seine Konzentration und Reaktionszeit 19,20.
Protokoll
1. Hefe-Zwei-Hybrid
- Hefe - Transformation
- Bereiten Sie die folgenden Medien und Puffer:
- Bereiten Hefe vollständige Hefeextrakt-Pepton-Dextrose (YPD) Medium durch Vermischen von 20 g / l Pepton, 10 g / L Hefeextrakt, 2% w / v Glucose (zugegeben nach Autoklavierung) und 20 g / L Agar (für Platten nur) ; durch Autoklavieren sterilisieren und am Tag des Experiments frisch verwenden.
- Bereiten Sie Hefe-Minimal synthetische definiert (SD) Medium (Leucin fehlte, und Tryptophan selektiven Druck zu halten, auf beiden Köder und Ziel Plasmide) durch Mischen von 6,7 g / l Hefe-Stickstoff-Basis, 1,6 g / l Dropout Ergänzung fehlt Leucin und Tryptophan, 2% w / v Glucose (nach dem Autoklavieren hinzugefügt) (nur für Platten) und 20 g / l Agar; durch Autoklavieren sterilisieren und am Tag des Experiments frisch verwenden.
- Vorbereitung 50% w / v PEG (Polyethylenglykol) 3350; sterilisieren durch einen 0,2-um-Filter und lagern bei RT.
- Bereiten 100 mM Tris / 10 mM EDTA (10x TE), passender pH-Wert auf 7,5, sterilisieren durch einen 0,2-um-Filter und lagern bei RT.
- Bereiten Sie 1 M Lithiumacetat (10x LiAc); den pH - Wert auf 7,5 mit CH 3 COOH, sterilisieren durch einen 0,2 - um - Filter und lagern bei RT.
- Revive die Y2H Stamm (zB Y190) , indem eine kleine Menge des gefrorenen Glycerolstammlösung auf eine YPD Platte Ausstreichen. Inkubieren bei 30 ° C bis Hefekolonien erreichen ~ 2 mm im Durchmesser (in der Regel 3 bis 5 Tage, je nach den Hefestamm).
- Impfen 0,5 ml YPD (in einem 1,5-ml-Röhrchen) mit einem einzigen, großen (2 - 3 mm Durchmesser) Kolonie. Vortex kräftig ~ 2 min keine Klumpen zu zerstreuen.
- Übertragen Zellsuspension in ein 500 ml-Kolben, enthaltend 50 ml YPD-Medium. bei 30 ° C inkubieren 16 bis 18 h mit bei 250 Upm für Hefe Schütteln stationäre Phase zu erreichen.
- Transfer von 4 bis 5 ml der Übernachtkultur in 200 ml YPD (in einem 1 l Erlenmeyerkolben) mit einer optischen Dichte bei 600 nm herzustellen (OD 600 gemessen ,unter Verwendung eines Spektrophotometers) von 0,2 bis 0,3 (200 ml für 20 Transformationen genug sein).
- Bei 30 ° C inkubieren , bei 250 Upm unter Schütteln , bis die Zellen in der mittleren logarithmischen Phase sind, das heißt, OD 600 = 0,5 bis 0,6 ( in der Regel 2 bis 3 h).
- Ernte Hefe durch Zentrifugation (in 50 ml Röhrchen) bei 1.500 xg für 5 min bei RT. Überstand verwerfen, resuspendieren jedes Pellet in 5 ml sterilem H 2 O und Pool zusammen.
- Re-Zentrifuge bei 1500 × g für 5 min bei RT und den Überstand verwerfen. Resuspendieren Hefe Pellet in 1 ml frisch hergestelltem, sterile 1x LiAc / TE.
HINWEIS: Verwenden Sie kompetente Hefezellen innerhalb 1 Stunde der Vorbereitung. - Präparieren Plasmid Proben (in 1,5 ml Röhrchen) durch Zugabe von 200 ng Plasmid-DNA für die einzelnen Transformationen oder 0,5-1 & mgr; g jedes Plasmids DNA für die Co-Transformationen und 100 ug Herings Hoden Träger-DNA (für 20 min gekocht und abgekühlt auf Eis unmittelbar vor der Verwendung).
HINWEIS: Fügen Sie eine positive Kontrolle, zum Beispiel Hefe.co-transformiert mit PVA3 (Codierung für GAL4 DNA-BD Fusion mit p53-Protein) und pTD1 (Codierung für GAL4 AD Fusion mit SV40 large T-Antigen). - 100 l des frisch hergestellten, kompetente Hefesuspension (Schritt 1.1.8) und 600 ul 1x LiAc / PEG-Lösung (8 ml Stamm PEG 3350, 1 ml Stamm TE, 1 ml Stamm LiAc) und Vortex ~ 30 sec. bei 30 ° C inkubieren für 30 Minuten mit 200 Umdrehungen pro Minute schütteln.
- In 80 ul Dimethylsulfoxid (10% v / v Endkonzentration) und mischen Sie gut durch vorsichtiges Umdrehen. Hitzeschock für 15 min in einem 42 C-Wasserbad ° unter Mischen alle 2 - 3 Minuten.
- Chill-Zellsuspension auf Eis für 2 min und Zentrifuge bei 14.000 g für 15 s bei RT Hefe zu erholen.
- Resuspendieren Zellpellet in 100 ul 1x TE und Platte auf geeignete minimal SD-Medium-Platten für das selektive Wachstum (fehlende Medium Leucin und Tryptophan auf beiden Köder und Ziel Plasmide selektiven Druck zu halten).
- Die Platten up-side-down bei 30° C bis Kolonien ~ 2 mm im Durchmesser sind (in der Regel 4 bis 5 Tage). Platten für 2 bei 4 ° C gelagert werden - 3 Wochen; Für eine längere Lagerung machen Glycerin Aktien und bei -80 ° C.
HINWEIS: Stellen Sie sicher , dass die Köder und Zielproteine in Hefe exprimiert werden , um 17 Immunoblotting, und dass sie nicht über autonome Reportergenaktivierung , wenn sie getrennt in Hefe exprimiert (durch β-Gal - Assay , wie beschrieben in Abschnitt 1.3).
- Bereiten Sie die folgenden Medien und Puffer:
- Colony-Lift - Filterpapier β-Gal - Assay
- Bereiten Sie die folgenden Puffer:
- Bereiten Z - Puffer , enthaltend 100 mM Na 2 HPO 4, 40 mM NaH 2 PO 4, 10 mM KCl, 1 mM MgSO 4; den pH-Wert auf 7,4. Durch Autoklavieren sterilisieren und lagern bei RT.
- Bereiten X-Gal-Puffer durch Lösen von 5-Brom-4-chlor-3-indolyl-β-D-galactopyranosid in 20 mg / ml in N, N-Dimethylformamid und speichern im Dunkeln bei -20 ° C. Bereiten Sie Z-Puffer / X-Gal-Lösung. Make-Puffervor durch Mischen X-Gal bei 0,33 mg / ml und β-Mercaptoethanol in 0,27% v / v in Z-Puffer zu verwenden. Verwenden Sie 2,5 ml pro Probe.
- In 2,5 ml frisch zubereitet Z-Puffer / X-Gal-Lösung in einem sauberen 100-mm-Platte und Platz innerhalb eines Zellulosefilterpapier.
- Eine neue Filterpapier über die Oberfläche der Platte mit den Hefekolonien getestet werden. Reiben Sie das Filterpapier auf die Platte mit einer Pinzette und für ~ 5 min für Kolonien verlassen zu befestigen.
Hinweis: Verarbeiten Sie die positive Kontrolle in parallel, das heißt Hefe co-transformiert mit PVA3 und pTD1.. - Heben Sie das Filterpapier und tauchen Sie es (mit einer Pinzette) in einen Pool von flüssigem Stickstoff für 30 Sekunden (flüssiger Stickstoff sollte mit Vorsicht behandelt werden, immer tragen dicke Handschuhe und Schutzbrille). Lassen Sie das gefrorene Filterpapier Tauwetter bei RT ~ 2 min.
- Legen Sie das Filterpapier (Kolonieseite nach oben) auf der Oberseite des vorgetränkt Filterpapier innerhalb der 100-mm-Platte, und Inkubation bei 30 ° C.
- Überprüfen Sie in regelmäßigen Abständen(Jede ~ 30 min) für das Auftreten von blauen Kolonien. Hefe Y190 co-transformiert mit den positiven Kontroll Plasmide (PVA3 + pTD1) wird blau innerhalb von 60 min (nicht veröffentlichte Beobachtungen).
HINWEIS: Schwach Köder: Target-Wechselwirkungen kann mehrere Stunden dauern ein positives Blau-Signal (Vermeidung längerer Inkubation (> 8 h), die zu falsch positiven Ergebnissen führen können) zu erzeugen. Für die besten Ergebnisse erzielen Sie mit frisch cotransformiert Kolonien, dh bei 30 ° C gezüchtet . 4 - 5 Tage, ~ 2 mm im Durchmesser.
- Bereiten Sie die folgenden Puffer:
- Liquid Culture β-Gal - Assay
- Bereiten Sie die folgenden Puffer:
- Bereiten Z - Puffer , enthaltend 100 mM Na 2 HPO 4, 40 mM NaH 2 PO 4, 10 mM KCl, 1 mM MgSO 4; den pH-Wert auf 7,4, Sterilisieren durch Autoklavieren und lagern bei RT.
1 M Na 2 CO 3; speichern bei RT. - Bereiten Z-Puffer / β-Mercaptoethanol. Machen Sie Puffer vor durch Zugabe von β-Mercaptoethanol bei 0,27% v zu verwenden /v in Z-Puffer; verwenden 700 & mgr; l pro Probe. Bereiten Sie Z-Puffer / ONPG-Lösung. Machen Puffer vor durch die Verwendung Mischen ONPG (o-Nitrophenyl-β-D-galactopyranosid) bei 4 mg / ml und β-Mercaptoethanol in 0,27% v / v in Z-Puffer; verwenden 160 & mgr; l pro Probe.
- Bereiten Z - Puffer , enthaltend 100 mM Na 2 HPO 4, 40 mM NaH 2 PO 4, 10 mM KCl, 1 mM MgSO 4; den pH-Wert auf 7,4, Sterilisieren durch Autoklavieren und lagern bei RT.
- Verwenden Sie eine einzelne Kolonie 5 ml minimal SD-Medium zu impfen (Leucin fehlte, und Tryptophan selektiven Druck zu halten, auf beiden Köder und Ziel Plasmide) und Inkubation bei 30 ° C für 16 bis 18 Stunden mit Schütteln bei 250 Upm.
HINWEIS: Assay fünf verschiedene Kolonien co-transformiert mit den gleichen Köder und Ziel Plasmide. - Bringen Sie genug von der Nacht - Kultur in 10 ml frischem SD - Medium eine OD 600 = 0,2 zu produzieren - 0,3. Bei 30 ° C inkubieren , bei 250 Upm unter Schütteln , bis die Zellen in der mittleren logarithmischen Phase (OD 600 = 0,5-0,6) sind.
- Übertragung von 0,5 ml Hefekultur in ein 1,5-ml-Röhrchen und zentrifugiert bei 14,000 xg 2 min bei RT. Notieren Sie sich die genaue OD 600 , wenn das CE - Erntells. Pellet in 100 ul Z-Puffer; Dies wird in einem 5-fachen Konzentrationsfaktor zur Folge haben.
- Das Röhrchen in flüssigem Stickstoff für ca. 1 min (flüssiger Stickstoff sollte mit Vorsicht behandelt werden, immer tragen dicke Handschuhe und Schutzbrille) und dann in einem 37 ° C Wasserbad für 3 Minuten auftauen. Wiederholen Sie diesen Gefrier-Auftau-Zyklus noch zweimal, um sicherzustellen, Zellen aufgebrochen werden.
- Legen Sie eine leere Röhre mit 100 ul Z-Puffer auf.
- In 700 ul Z-Puffer / β-Mercaptoethanol und 160 & mgr; l Z-Puffer / ONPG auf die Probe und Leerrohre; den Timer und in einem 30 ° C Inkubator starten.
- Überprüfen Sie in regelmäßigen Abständen für gelbe Farbe zu entwickeln. In 400 ul 1 M Na 2 CO 3 Farbentwicklung zu stoppen und die verstrichene Zeit in Minuten aufzeichnen. Hefe Y190 co-transformiert mit den positiven Kontroll Plasmide (PVA3 + pTD1) wird gelb innerhalb von 60 min ..
HINWEIS: Schwach Köder: Target-Wechselwirkungen kann mehrere Stunden dauern ein positives gelbes Signal Für beste Wieder herzustellengebnisse verwenden frisch zusammen transformierte Kolonien, also für 4 bei 30 ° C gezüchtet -. 5 Tage, ~ 2 mm im Durchmesser. - Zentrifuge bei 14.000 xg für 5 min bei RT Zelltrümmer zu pelletieren und den Überstand in einen sauberen Küvette.
- Verwendung eines Spektrophotometers, messen der Extinktion bei 420 nm (A 420) der Proben relativ zu den Rohling (Werte zwischen 0,02 sein sollte - 1.0).
- Berechnen β-Galactosidase-Einheiten, wobei 1 Einheit als die Menge definiert, die 1 umol ONPG hydrolisiert o-Nitrophenol und D-Galactose pro min pro Zelle, gemäß der folgenden Formel:
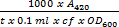 = Β-Galactosidase-Einheiten
Wo: t: verstrichene Zeit der Inkubation (in Minuten); . cf: der Konzentrationsfaktor von Schritt 1.4.8, dh cf = 5; 600 OD: wenn die Zellen wurden geerntet.
- Bereiten Sie die folgenden Puffer:
2. Protein Expression in einer Säugerzelllinie
- Mammalian Cell Transfection
- Bereiten Sie die folgenden Medien und Puffer:
- Bereiten Wachstumsmedium durch DMEM mit 4,5 g / L Glukose, 10% v / v fötalem Rinderserum und 2 mM L-Glutamin mischen; sterilisieren durch einen 0,2-um-Filter und lagern bei 4 ° C.
- Bereiten 2x Hepes-gepufferter Kochsalzlösung (2x HBS) durch Mischen von 280 mM NaCl, 10 mM KCl, 1,5 mM Na 2 HPO 4, 12 mM Glucose, 50 mM Hepes; den pH-Wert auf 7,05, sterilisieren durch einen 0,2-um-Filter und bei -20 ° C. Bereiten 2,5 M CaCl 2. Sterilisieren durch ein 0,2 - um - Filter und bei -20 ° C.
- Einen Tag vor der Transfektion Samen 1 - 2 mal 10 6 HEK293 - Zellen in einer 100 mm Petrischale , um 60-70% konfluent am nächsten Tag zu sein. Kultur für 16 bis 18 Stunden bei 37 ° C in einem befeuchteten Inkubator mit 5% CO 2.
- Am Tag der Transfektion, entfernen Sie die alte Medium und Futter Zellen mit 10 ml frischem Wachstumsmedium.
HINWEIS: Antibiotika werden aus dem Kulturmedium während der Transfektion weggelassen, weil sie Zelltod erhöhen. - Verdünne 24 & mgr; g Plasmid - DNA (für die Co-Transfektionen einem gleichen Molverhältnis der zwei Plasmide) und 60 & mgr; l 2,5 M CaCl 2 in 600 & mgr; l Gesamtvolumen (hergestellt mit sterilem deionisiertem H 2 O) in einem 1,5 ml Röhrchen; Wirbel zu mischen.
. HINWEIS: Für höchste Transfektionseffizienz, Plasmid - DNA von höchster Reinheit sein, dh einen Abs 260 / Abs 280 Verhältnis = ~ 1,8. - Fügen Sie die Plasmid-DNA / Calciumlösung tropfenweise in einen 50-ml-Röhrchen 600 ul 2x HBS enthalten, während er ständig und energisch durch Vortexen mischen. Inkubieren für 20 min bei RT Bildung von Calciumphosphat / Plasmid-DNA-Komplexen zu ermöglichen.
- Nach der 20 min Inkubation kurz vortexen und fügen die Lösung tropfenweise auf die Zellen die gesamte Oberfläche des 100 mm-Petrischale zu bedecken.
- Inkubieren der Zellen bei 37 ° C in 5% CO 2. Nach ca. 6 Stunden des Wachstumsmediums zu ändern und wieder in den Inkubator stellen.
- Ernten Sie die Zellen 24 Stunden nach der Transfektion durch Zentrifugation bei 1000 × g für 3 min bei RT und den Überstand verwerfen. Zellpellets bei -80 ° C gelagert werden, bis sie benötigt.
HINWEIS: Expression Peaks in der Regel 24 bis 72 Stunden nach der Transfektion.
- Bereiten Sie die folgenden Medien und Puffer:
- Handy Homogenisieren
- Bereiten Sie die folgenden Puffer:
- Bereiten Co-IP Homogenisierungspuffer durch Mischen von 150 mM NaCl, 20 mM Tris; Einstellung des pH auf 7,4 und lagern bei 4 ° C.
- Bereiten Vernetzungs Homogenisierungspuffer durch Mischen von 5 mM Hepes, 0,3 M Saccharose; den pH-Wert auf 7,4 und bei 4 ° C (Filter vor dem Gebrauch alle Partikel zu entfernen). Supplement mit Protease-Inhibitoren vor der Verwendung.
- Nach Eintragen von 250 & mgr; l Glasperlen (425 bis 600 Mikrometer) in einem 1,5-ml-Röhrchen vereinigt und mit 500 & mgr; l Homogenisierungspuffer. Pellet Glasperlen durch eine kurze ZentrifugationImpuls (1.000 xg für 5 sec) und den Überstand entfernen. Wiederholen Sie diesen Waschschritt noch einmal.
- Resuspendieren Zellpellet (aus Schritt 2.1.8) in 500 ul eiskaltem Homogenisierungspuffer und übertragen Sie die Zellsuspension in die Glasperlen enthaltenden Rohr.
- Homogenisieren Zellen auf Eis mit 20 Durchgängen durch eine feine Nadel (23 G, 0,6 x 30 mm) auf eine 1 ml Spritze befestigt. Mit der Rohrkappe geschlossen, durchdringen sie mit der Nadel und verteilen Zellsuspension kräftig durch die Glasperlen.
- Zentrifuge bei 1.500 xg für 10 min bei 4 ° C Kernen und aufgebrochene Zellen zu entfernen, und das Pellet verworfen. Speichern Sie den Überstand, die die postnukleare Fraktion und gehen Sie direkt zur Zusammenarbeit IP oder Vernetzungs als angemessen.
- Bereiten Sie die folgenden Puffer:
3. In - vitro - Biochemische Methoden
- Co-Immunpräzipitation
- Bereiten Sie die folgenden Puffer:
- Bereiten Co-IP Homogenisierungspuffer wie in s beschriebenection 2.2.1.1. Bereiten IP-Puffer durch Mischen von 20 mM Tris, 150 mM NaCl, 0,5% (w / v) CHAPS, 2 mM Dithiothreitol (optional; Dithiothreit aufgenommen werden kann, um Proteinaggregate zu reduzieren, die aufgrund von Luftoxidation gebildet haben können); Einstellung des pH auf 7,4 und lagern bei 4 ° C.
- Bereiten 2% w / v CHAPS in co-IP Homogenisierungspuffer; Lagerung bei 4 ° C.
- Bereiten Protein-Ladepuffer durch Mischen von 60 mM Tris, 2% w / v SDS, 10% v / v Glycerol, 5 mM EDTA, 0,01% w / v Bromphenolblau, 2% v / v β-Mercaptoethanol (optional); den pH-Wert auf 6,8 und lagern bei RT.
- Homogenisieren der Zellen aus einer konfluenten 100 mm Petrischale (~ 8 x 10 6 Zellen , wenn HEK293, mit der Verwendung eines Hämocytometer gezählt) , wie in Abschnitt 2.2 beschrieben.
- Solubilisieren die postnuklearen subzellulärer Fraktion mit 0,5% CHAPS (mit der 2% Lager) und Inkubation für ≥2 h bei 4 ° C unter konstantem Mischen. Zentrifuge bei 20.000 xg für 10 min bei 4 ° C das unlösliche Materi zu pelletierenal und verwerfen das Pellet. Speichern Sie den Überstand Zelllysat bezeichnet.
HINWEIS: Die Aufnahme eines Detergens und Entfernen des unlöslichen Materials ist absolut notwendig, eine unspezifische Bindung zu minimieren. . Zwischen Detergentien, zB CHAPS oder Triton X-100, in einer Konzentration von 0,2-1%, sind die am häufigsten verwendet. - Bereiten Sie zwei separaten 1,5-ml-Röhrchen und fügen ~ 20 & mgr; l (abhängig von der IgG-Bindungskapazität) von 6 mg / ml Protein-A- oder Protein-G-Agarose (oder Sepharose) Perlen. Waschen mit 200 ul Puffer IP.
HINWEIS: Wählen Sie die entsprechende Ig-bindenden Harz in Abhängigkeit von der Tierspezies verwendet, um die Immunopräzipitieren Antikörper zu erhöhen. Protein-G bindet ein breiteres Spektrum von Ig-Subtypen im Vergleich zu Protein-A. - Zugewinnen Kügelchen durch Zentrifugation bei 1.500 × g für 2 min bei 4 ° C. Wiederholen Sie waschen einmal mehr mit IP-Puffer, dann resuspendieren Perlen in 200 ul IP-Puffer.
- 1 & mgr; g (5 ng / & mgr; l) des Immunpräzipitation Antikörper oder das nicht-immune IgG (toals Negativkontrolle) in die beiden getrennten Protein-A / G enthaltenden Röhrchen dienen. Inkubieren ≥2 h bei 4 ° C unter konstantem Mischen.
HINWEIS: verarbeiten immer eine negative Kontrolle mit der Verwendung von nicht-immune IgG in der gleichen Tierspezies wie der Antikörper, der Immunpräzipitation. - Zugewinnen Kügelchen durch Zentrifugation bei 1.500 × g für 2 min bei 4 ° C und den Überstand vorsichtig durch Pipettieren verwerfen.
- Transfer 200 ul Zellysat (aus Schritt 3.1.3) in jedes der beiden Rohre mit Antikörper und Protein-A / G-Kügelchen. Inkubieren ≥2 h bei 4 ° C unter konstantem Mischen für Antigen-Antikörper-Bindung zu ermöglichen.
- Recover Perlen und waschen mit 200 ul IP-Puffer; bei 4 ° C für 10 min inkubieren unter Mischen. Recover Perlen und waschen zweimal (vermeiden Sie mehrere Wäschen, die zu reduzieren sowohl die spezifische und unspezifische Bindung). verwerfen Sie vorsichtig den Überstand durch Pipettieren.
- Zugabe von 30 & mgr; l von Protein-Ladepuffer zu eluieren immunoprecipitated Proteine. Zentrifuge bei 1500 × g für 2 min bei 4 ° C, entsorgen Sie die Perlen und den Überstand zu speichern, die das eluierte Co-IP-Probe enthält.
- Um zu überprüfen , erfolgreiche Protein X Fällung, legen Sie eine kleine Menge (1/10, 3 & mgr; l) der Co-IP - Probe auf einem SDS-PAGE - Gel durch Immunoblotting 17 mit Antikörper , der spezifisch für Protein X Fügen Sie einen aliquoten Teil der zu analysierenden Zelllysat Protein X-Expression in Ihrer Probe zu überprüfen.
- Zur Prüfung auf Anwesenheit von co-ausgefällte Protein Y, laden den Rest (9/10 th, 27 & mgr; l) der Co-IP Probe auf einem separaten SDS-PAGE - Gel werden mit 17 Immunoblotting mit spezifischem Antikörper analysiert Protein Y. Fügen Sie einen aliquoten des Zelllysats Protein Y Ausdruck in Ihrer Probe zu überprüfen.
- Bereiten Sie die folgenden Puffer:
- Chemische Vernetzung
- Bereiten Sie die folgenden Puffer:
- Vernetzungs Homogenisierungspuffer, wie in Abschnitt 2.2.1.1 beschrieben.
- Bereiten Sie 5x protein-Beladungspuffer um 300 mM Tris Mischen von 10% w / v SDS, 50% v / v Glycerol, 25 mM EDTA, 0,05% w / v Bromphenol blau, 10% v / v β-Mercaptoethanol (optional); den pH-Wert auf 6,8 und lagern bei RT einzustellen; bei 50 ° C vor dem Gebrauch warm.
- Homogenisieren der Zellen aus einer konfluenten 100 mm Petrischale (~ 8 x 10 6 Zellen , wenn HEK293, mit der Verwendung eines Hämocytometer gezählt) , wie in Abschnitt 2.2 beschrieben.
HINWEIS: Sucrose (bei 0,3 M) verwendet, um einen iso-osmotischen Puffer zu schaffen. Salz, beispielsweise von 120 bis 150 mM NaCl oder KCl kann stattdessen verwendet werden, abhängig von der oligomeren Proteinkomplex von Interesse. - Zentrifugieren der postnuklearen subzellulärer Fraktion bei 20.000 × g für 10 min bei 4 ° C zu Proteinaggregaten Pellet und der Überstand speichern. Nehmen Sie acht Teilmengen von 20 ul jeder (typischerweise ~ 20 & mgr; g Protein) in separate 0,5-ml-Röhrchen.
- In 0,0025% v / v Glutaraldehyd zu allen Proben und den Timer zu starten. Lassen Sie jeden der acht Proben mit glutarald reagierenehyde bei RT: 0, 2, 5, 10, 15, 20, 30, 60 min.
HINWEIS: Glutaraldehyd hat zwei Aldehyd-Gruppen, die mit freien Aminen reagieren. Vermeiden Sie die Verwendung pH-Puffer oder andere Substanzen mit primären Aminogruppen, weil sie die Glutaraldehyd Reaktion auslöschen wird. - Stop Glutaraldehyd Reaktion bei der angegebenen Zeit mit 2% v / v Hydrazin und mit 5 & mgr; l 5x-Protein-Ladepuffer Proteine zu denaturieren.
- Fahren Sie mit SDS-PAGE und Immunoblotting 17.
- Bereiten Sie die folgenden Puffer:
Ergebnisse
Im Y2H System der Köder: Beute - Interaktion wird anfänglich durch das Wachstum der Hefe in Medium ohne Selektion (Tryptophan, Leucin und) Histidin und anschließend beurteilt durch β-Gal enzymatische Aktivitätstests (Figur 1) getestet. Hefe in Medium ohne Histidin hat langsame Wachstumsrate, die auf der Stärke des Köders hängt: Prey-Protein-Interaktion. Die β-Gal-Assay wird in Hefe durchgeführt (kultiviert in Medium ohne Tryptophan und Leucin nur) entweder wachsen auf festen Träger (Agarplatten) oder in Flüssigkultur, wobei letztere Nachgeben quantitative Ergebnisse. Wir haben erfolgreich die Y2H zu identifizieren domain-Domäne Wechselwirkungen innerhalb der RyR2 sowie neuartige Proteinpartner 2-4,12,21,22 verwendet. Beispielsweise gescreent wir eine Reihe von Konstrukten überlappend über die gesamte Länge des RyR2 Peptidsequenz für die Wechselwirkung mit einem N-terminalen Fragment überspannt (AD4L: RyR2 Reste 1-906 mit GAL4 AD fusioniert). 3 Kolonie-Lift - Filterpapier β-Gal Assays erzeugt lebendige blau-gefärbten Hefekolonien nur für die BT4L: AD4L Paar (2A), die zeigen , dass AD4L mit sich selbst in Wechselwirkung tritt, nämlich die BT4L konstruieren (RyR2 Reste 1-906 fusioniert mit GAL4 DNA-BD). Blasse blaue Kolonien wurden für die BT8 erkannt: AD4L Paar eine sekundäre schwächere Assoziation mit der extremen C-terminalen Domäne (BT8) darauf hindeutet, während Hefe co-transformiert mit einem anderen Konstrukt blieb weiß und daher negativ für Köder: Prey-Protein-Interaktion. Quantitative Ergebnisse, erhalten durch Flüssig β-Gal - Assays (2B), robust BT4L angegeben: AD4L Wechselwirkung äquivalente Festigkeit zu der bekannten Assoziation zwischen dem p53 Protein (PVA3) und SV40 large T - Antigen (pTD1), während die BT8: AD4L Wechselwirkung deutlich schwächer war (<10% im Vergleich zur Kontrolle).
Wir führen routinemßig aus Co-IP Experimenten (Figur 3) ftransiente Expression in einer Säugerzelllinie (HEK293) ach als unabhängige biochemische Assays die Y2H Erkenntnisse 2-4,12-14,21-24 zu verstärken. RyR2 N-Terminus Selbst Interaktion, zwei getrennte Plasmide kodieren für RyR2 Reste 1 Um zu überprüfen - 906 markiert mit entweder der cMyc oder HA-Peptid-Epitop (BT4L und AD4L, jeweils) waren cotransfiziert in HEK293-Zellen unter Verwendung des Calciumphosphat-Fällungsverfahren 3. Die post-nukleären Fraktion von homogenisiertem Zellen wurde mit dem Detergens CHAPS solubilisiert, und das unlösliche Material durch Zentrifugation entfernt wurde das Zell-Lysat zu erzeugen. Das Zelllysat, mit dem Reduktionsmittel Dithiothreitol behandelt wird , wurde dann mit Ab HA und Protein-A - Sepharose - Kügelchen inkubiert HA-markiertes AD4L zu immunpräzipitieren. Co-IP - Proben, Elution mit SDS-Puffer, wurden auf zwei getrennten Gelen SDS-PAGE geladen (1/10 und 9/10 th split) und analysiert durch Immunoblotting mit Ab HA und Ab cMyc, respectively. Erfolgreiche direkte IP von AD4L (~ 100 kDa) durch Ab HA wurde durch Immunoblotting nachgewiesen, aber nicht in der Negativkontrolle unter Verwendung von nicht-immunen Kaninchen IgG (4A). Wichtig ist , dass nur in der Ab HA IP gewonnen cMyc-tagged BT4L (~ 100 kDa) und nicht in der negativen Kontrolle in Abwesenheit von immunpräzipitierten AD4L (4B).
Y2H und Co-IP-Assays bereitgestellt timmende Beweise für RyR2 N-Terminus selbst Wechselwirkung, aber sie haben auf der Oligomerisierung Status der N-terminalen Domäne nicht informieren, nämlich ob sie nur Dimere oder höhere Komplexe bildet. Es sollte beachtet werden, dass Komplexe dissoziiert und nur die Untereinheiten umfasst, wird durch SDS-PAGE nachgewiesen werden wegen SDS- und wärmeinduzierte Denaturierung von Proteinen Protein-Protein-Wechselwirkungen aufzuheben. Um dies zu überwinden, verwenden wir eine Vernetzung (Abbildung 5) , die chemisch stabil und vorbestehenden protei docktn - Oligomere, deren Molekularmasse kann dann 2-5 durch SDS-PAGE Größentrennung untersucht werden. Zum Beispiel Homogenat HEK293 Zellen exprimiert cMyc-BT4L, mit dem Reduktionsmittel Dithiothreitol behandelt wurde mit Glutaraldehyd und analysiert durch SDS-PAGE und Immunoblotting unter Verwendung von Ab cMyc (Abbildung 6) umgesetzt. Zusätzlich zu dem Monomer (~ 100 kDa), ein hochmolekulares Proteinbande von ~ 400 kDa wurde in einer zeitabhängigen Weise detektiert, was darauf hinweist RyR2 N-Terminus Tetramerbildung 3. Bemerkenswerterweise war Tetramer die vorherrschenden oligomeren Spezies, mit minimalen Dimer und Trimer beobachteten Banden. Um seine scheinbare Molekularmasse bestimmen, wurde das Oligomer BT4L getrennt durch 4-15% Gradienten - SDS-PAGE - Gelen 3. Wir produzierten die Molekularmasse / Gel-Retardation-Standardkurve unter Verwendung von Proteinstandards mit einem Bereich von 30 bis 460 kDa, und wir das Oligomer berechnet werden 358 kDa 15 (n = 4). Diese scheinbare Molekularmasse steht im Einklang mit einem BT4L Tetramer in a angeordnetgeschlossenen Kreismode statt in linearer Form, wie aus der Anordnung der vier Untereinheiten innerhalb der nativen Kanal RyR2 erwartet.

Abbildung 1. Y2H Flussdiagramm. Hefe, co-transformiert mit Köder und Ziel Plasmide, wird für das Wachstum in Medium ohne Histidin ausgewählt und / oder für β-Gal enzymatische Aktivität getestet. Bitte hier klicken , um eine größere Version dieser Figur zu sehen.
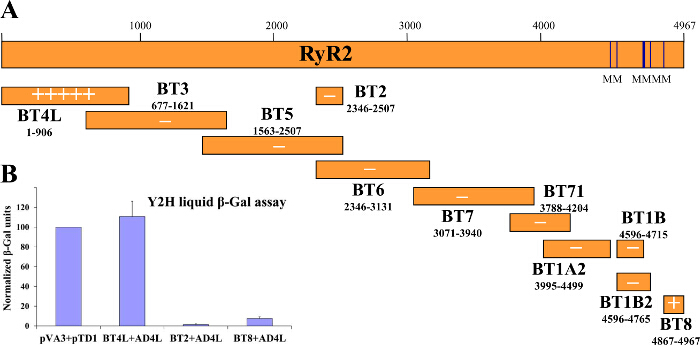
Abbildung 2. Y2H Schlägt RyR2 N-Terminus Domain Self-Interaktion. (A) Schematische Darstellung der (Köder) Reihe von menschlichen RyR2 überlappende Protein getestet Fragmente im Y2H System für Interaktion mit dem RyR2 N-terminalen AD4L (Beute) Konstrukt. "-" Für negative Wechselwirkung (B) Quantitative Flüssigkeit β-Gal - Tests gegen die positive Kontrolle normiert (PVA3 kodiert für GAL4 DNA-BD. Qualitative Ergebnisse , die durch Kolonie-Lift - Filterpapier β-Gal Assays sind in "+" Multiples oder angezeigt Fusion mit p53-Protein; pTD1 kodiert für GAL4 AD Fusion mit SV40 large T-Antigen). Geändert von 3. Bitte hier klicken , um eine größere Version dieser Figur zu sehen.
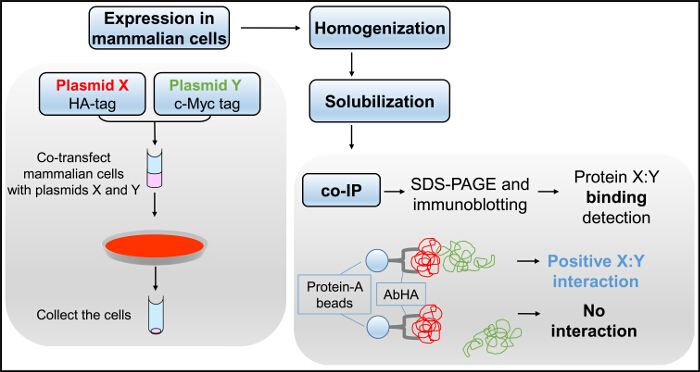
Abbildung 3. Co-IP Flussdiagramm. Säugerzellen co-transfiziert mit Plasmiden , X und Y, werden homogenisiert und Detergens-solubilisierten das Zelllysat in dem Co-IP - Assay, gefolgt von SDS-PAGE und Immunoblotting verwendet erzeugen.f = "https://www.jove.com/files/ftp_upload/54271/54271fig3large.jpg" target = "_ blank"> Bitte klicken Sie hier, um eine größere Version dieser Figur zu sehen.
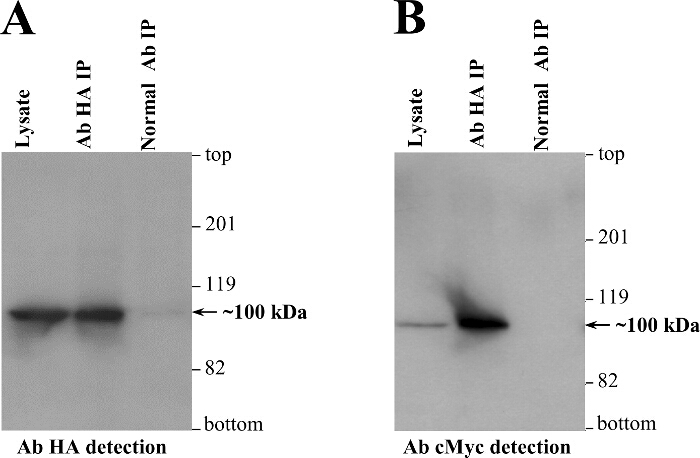
Abbildung 4. Co-IP Zeigt RyR2 N-Terminus Domain Self-Interaktion in Mammalian Cells. HEK293 - Zellen wurden kotransfiziert für transiente Coexpression cMyc-tagged (BT4L) und HA-markiertes (AD4L) RyR2 N-Terminus - Domäne ( Reste 1-906). AD4L wurde mit Ab HA von CHAPS-solubilisierte und Dithiothreit-behandelten Lysats HEK293 immunpräzipitiert, wohingegen als negative Kontrolle, Co-IP - Assays wurden mit nicht-immunem Kaninchen - IgG durchgeführt. Immunpräzipitierten Proteine wurden für 5 min bei 85 ° C erhitzt und bei 20 mA für 3 Stunden durch getrennte 6% SDS-PAGE - Gele geladen mit 1/10 oder 9/10 th von IP Proben gelöst. Nach Proteintransfer bei 80 V für 2 h auf polyvinylidene difluoride Membran wurde Immunoblotting - Analyse durchgeführt unter Verwendung von (1: 1000 Verdünnung) Ab HA (A) oder Ab cMyc (B) verbunden sind, gefolgt von Meerrettich - Peroxidase-konjugiertem anti-Maus - IgG (1: 10000 Verdünnung) und verstärkte Chemilumineszenz Detektions (1 min Exposition). Ein Aliquot des Zelllysats, 1/50 des Volumens in IP - Proben verarbeitet, wurde auch als Molekularmassenstandard dienen enthalten. Geändert von 3. Bitte hier klicken , um eine größere Version dieser Figur zu sehen.
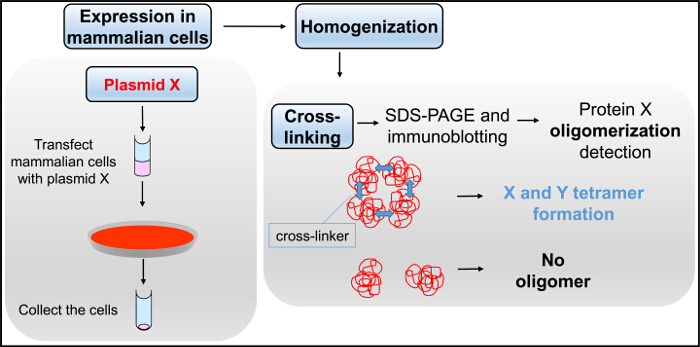
Abbildung 5. Vernetzungsflussdiagramm. Mammalian Zellen, die mit Plasmid X transfiziert werden homogenisiert und einer Reaktion mit Glutaraldehyd im Vernetzungs Assay, gefolgt von SDS-PAGE und Immunoblotting. Bitte klicken Sie hier , um eine größere Version dieser Figur zu sehen.
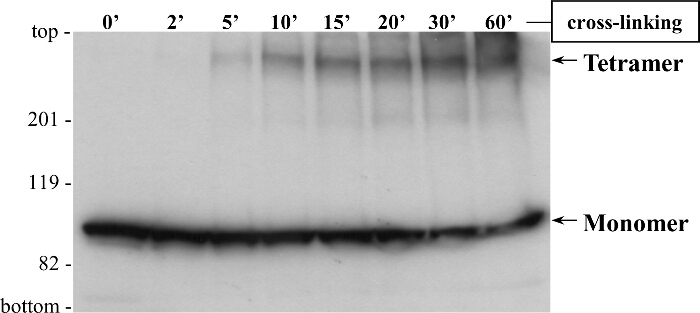
Abbildung 6. Die Vernetzung Zeigt RyR2 N-Terminus Domain Tetramerbildung HEK293 - Zellen für die transiente Expression von transfizierten wurden cMyc-markierte (BT4L) RyR2 N-Terminus - Domäne (Reste 1-906).. Zellhomogenisat, mit dem Reduktionsmittel Dithiothreitol behandelt wurde mit Glutaraldehyd für den angegebenen Zeitpunkten inkubiert. Proben wurden 5 min bei 85 ° C erhitzt und durch SDS-PAGE (6% Gel) bei 20 mA für 3 h gelöst. Folgende Proteintransfer bei 80 V für 2 h auf Polyvinylidendifluorid-Membran wurde Immunoblotting - Analyse durchgeführt unter Verwendung von (1: 1000 Verdünnung) Ab cMyc, gefolgt von Meerrettich - Peroxidase-konjugiertem anti-Maus - IgG (1:10.000 Verdünnung) und verbesserte Chemolumineszenznachweise (1 min Exposition). Monomer (M: ~ 100 kDa) und tetrameren (T) Formen sind durch die Pfeile angedeutet ist. Geändert von 3. Bitte hier klicken , um eine größere Version dieser Figur zu sehen.
Diskussion
Die Bildung von Protein Homooligomere ist ein fundamentaler biologischer Prozess, der die Aktivität von Transkriptionsfaktoren, Enzyme, Rezeptoren , Ionenkanäle und 25,26 reguliert. Wichtig ist , daß Protein Oligomerisierung auch pathologische Folgen einschließlich Neurodegeneration und arrhythmogenic Herzerkrankung 4,27. Die Methoden in diesem Artikel beschrieben werden verwendet, um Domain-Domain Wechselwirkungen Vermittlung von Protein-Selbstassoziation und Oligomerisierung zu identifizieren. Im Folgenden zeigen wir wichtige Schritte innerhalb jedes Protokoll, und wir diskutieren wichtige Überlegungen, Einschränkungen und Fehlersuche.
Das Y2H System kann zuerst verwendet werden, um potentielle Interacting Protein Partner zu screenen wegen seiner relativ hohen Durchsatzscreening, Benutzerfreundlichkeit und sehr gut reproduzierbare Ergebnisse. Y2H Verfahren werden in einem mikrobiologischen Labor mit Standard (Platte oder Shaker) Inkubatoren und Raum ausgestattet nach den Richtlinien durchgeführt. Die Verwendung von freshly hergestellten kompetenten Zellen (Schritt 1.1.8), ist entscheidend für eine hohe Effizienz Hefetransformation, wohingegen für die besten Ergebnisse in β-Gal-Assays frisch Hefekolonien gezüchtet (bis zu 5 Tage alt) sollte (Schritt 1.2.3) verwendet werden. Systeme auf Basis von Transkriptionsfaktoren als GAL4 und / oder zusätzliche / alternative Reportergene vorhanden sind, und daher Bait und Prey-Plasmiden sollte mit dem entsprechenden Y2H Belastung angepasst werden.
Einige Stämme sollten in Gegenwart von 3-Amino-1,2,4-triazol, einem kompetitiven Inhibitor des HIS3 - Protein kultiviert werden, um jede konstitutive Expression des HIS3 - Reportergen 7,8 zu quenchen. Die Expression von Köder und Zielfusionsproteine sollten durch Immunoblotting 17 überprüft werden. Im Falle Köder / Beute-Fusionsproteine toxisch sind Hefe, niedrigere tolerierbar Proteinspiegel durch Klonierung in verschiedenen Vektoren erreicht werden könnte, wo Köder / Beute-Expression durch einen anderen Promotor angetrieben wird. Ferner ist es wesentlich, t, um sicherzustellen,Hut Köder / Beute-Fusionsproteine zeigen keine autonome Aktivität des Reportergens. Autonome Reportergenaktivierung kann durch Modifikation des Konstrukts gerettet werden, um die verantwortliche Region zu entfernen, oder durch die GAL4 DNA-BD und AD-Fusionen für die beiden getesteten Proteine tauschen. Darüber hinaus sind Domänen Trans besser aus Köder / Beute-Konstrukte weggelassen, weil sie Fehlfaltungen oder Fehllokalisation von Fusionsproteinen in intrazellulären Membrankompartimente induzieren kann. Tatsächlich ist der größte Nachteil des Y2H System , dass die Köder und Zielproteine in der Hefe Zellkern lokalisiert sind weg von ihren physiologischen subzellulären Ort und möglicherweise spezifische post-translationale Modifikationen fehlen, was zu falsch-positiven oder falsch-negative Wechselwirkungen 6-9 .
Mammalian heterologe Expressionssysteme sind besser geeignet für die Untersuchung von Säugetier integrale Membranproteine in Bezug auf die Konformation, post-translationale Modifikationen und subzelluläre Lokalisierung.Eines der am häufigsten verwendeten Zell Transfektionsverfahren ist die Calciumphosphat - Präzipitation, vor allem wegen der Mindestausrüstung und Reagenzien erforderlich 11,15. Alternative Methoden, nämlich die Elektroporation, Liposomen, kationische Lipide und Polymere ergeben können höhere Transfektionseffizienz auf der Zelllinie abhängig und gebrauchte konstruieren. Im Allgemeinen sind die primären Faktoren Transfektionseffizienz beeinflussen Plasmid-DNA Qualität und Zellgesundheit / Lebensfähigkeit. Die besten Ergebnisse werden erzielt, wenn Plasmid-DNA von höchster Reinheit (260 nm / 280 nm-Absorptionsverhältnis von ~ 1,8) und sich aktiv teilende Zellen verwendet werden. Die Zellen sollten daher nicht mehr als 60 transfiziert werden - 70% Konfluenz (Schritt 2.1.2), da die Fähigkeit zur Oberfläche der Zelle zu dem Medium 11 ausgesetzt zusammenhängt Fremd - DNA aufzunehmen. Zusätzlich Einschluss von Antibiotika in das Kulturmedium während der Transfektion (Schritt 2.1.3) nicht aufgrund der erhöhten Zelltod 15 geraten.
Foder Fällung Calciumphosphat insbesondere eine sorgfältige Vorbereitung und pH-Einstellung (auf 7,05 genau) der 2x HBS-Lösung (Schritt 2.1.1) und die korrekte Bildung von Plasmid-DNA / Calcium / Phosphat-Komplexe durch kräftiges Mischen (Schritt 2.1.5) sind wichtige Schritte für eine hohe Effizienz der Transfektion. Typischerweise Proteinexpression durch transiente Transfektion Spitzen innerhalb 24 - 72 Stunden.
Sobald die Zellen geerntet werden, müssen nachfolgende Verfahren bei 4 ° C durchgeführt werden, um die Proteaseaktivität zu minimieren, und die Zugabe von Proteaseinhibitoren zu empfehlen ist. Zell Homogenisierung sollte durch einen Zentrifugationsschritt folgen Kerne zu entfernen, weil chromosomale DNA kann die Lösungsviskosität erhöhen und die nicht-spezifische Bindung. Somit Homogenisierung durch mechanische Mittel in einer iso-osmotischen Puffer ist bevorzugt, in der Regel in (0,3 M) Sucrose oder (150 mM) NaCl. Im allgemeinen werden bekannte Saccharose-basierten Puffern Proteinstabilität zu verbessern und potenzielle nicht-native Proteinaggregation vermindern, aber aufgrund preferentiellen Hydratation auf der Proteinoberfläche werden elektrostatische Protein-Protein-Wechselwirkungen begünstigt. Umgekehrt Salzbasis Puffer beeinflussen die Nettoladung der geladenen Aminosäure-Seitengruppen auf der Proteinoberfläche, wodurch eine Vorspannung 28 hydrophoben Wechselwirkungen basierenden Richtung mehr.
Co-IP ist das am häufigsten eingesetzte biochemische Assays Protein-Protein-Wechselwirkungen insbesondere von nativem Gewebe zu beurteilen. Sein Hauptnachteil ist die Voraussetzung für hochspezifisch für den Einsatz validierter Antikörper in IP und Immunoblotting 10,16,18. So werden häufig rekombinante Proteine mit einem Peptid - Epitop markiert, z. B. Influenza - Hämagglutinin (YPYDVPDYA) oder menschliche cMyc (EQKLISEEDL), für den hochaffinen spezifischen Antikörpern sind kommerziell erhältlich. Falls gewünscht, kann die Immunpräzipitation Antikörper chemisch an die Protein-A-Harz, konjugiert werden, um seine Elution und Detektion während des Immunoblotting Stufe zu vermeiden, die die co-ausgefällten pr verdunkelnotein 16; Um dies zu erreichen, haben wir erfolgreich den chemischen Vernetzer 3,3'-Dithiobis (sulfosuccinimidylpropionat) 24 verwendet. Es ist zwingend notwendig, dass ein geeignetes Detergens in dem Puffer IP enthalten ist und das unlösliche Material von homogenisierten Zellen durch Zentrifugieren entfernt wird, nicht-spezifische Bindung (Schritt 3.1.3) zu minimieren. Die Wahl und Konzentration des Detergens sind wichtige Überlegungen: stärkere Detergenzien und / oder höhere Konzentrationen werden im wesentlichen nicht-spezifische Verringerung Bindung kann aber auch X abschaffen: Y Protein-Wechselwirkung, wohingegen geringere Konzentrationen oder milder Detergentien können eine schwache Wechselwirkung ermöglichen beobachtet werden, sondern kann führen zu hohen unspezifischen Bindung. Zwischenfestigkeit Detergenzien sind bevorzugt, beispielsweise Triton X-100 bei 0,5 -. 1% Konzentration. Weiter zu reduzieren , nicht-spezifische Bindung, ein neutrales Protein (beispielsweise Rinderserumalbumin bei 100 ug / ml) in dem IP - Puffer enthalten sein, und / oder das Zelllysat kann vorge cleare werdend vorheriger Inkubation mit Protein-A-Harz allein. Y Paar getestet, typischerweise drei 10-minütiges Waschen mit IP-Puffer (Schritt 3.1.9): Die Anzahl der Wäschen sollte für die X optimiert werden. In jedem Fall ist ein Co-IP Probe mit nicht-immunem IgG als Immunpräzipitation Antikörper sollte immer parallel verarbeitet werden, als Negativkontrolle (Schritt 3.1.6) zu dienen.
Der Hauptvorteil der chemischen Vernetzung ist, dass es auf die stöchiometrische Zusammensetzung des Proteins Homooligomer informiert. Glutaraldehyd ist eine häufig verwendete Vernetzer , weil es keine spezielle Ausrüstung erfordert und erzeugt thermisch und chemisch stabile Vernetzungen zwischen interagierenden Proteinen 19,20. Verbindungen mit freien Aminogruppen sollte von Assay-Puffer (Schritt 3.2.1) weggelassen werden, da sie die chemische Reaktion auslöschen wird. Glutaraldehyd-Konzentration und Reaktionszeit (Schritt 3.2.4) sollte für die oligomeren Proteinkomplex von Interesse optimiert werden. Der Hauptnachteil dieser Technik especiVerbündeter, wenn auf ganze Zellpräparaten durchgeführt wird, ist die nicht-Spezifität der chemischen Reaktion, die künstliche Proteinaggregate ergeben könnte, die biologische Bedeutung fehlt.
Alternative in vivo (z. B. Fluoreszenz - Resonanz - Energie - Transfer, bi-molekulare Fluoreszenz oder Lumineszenz Komplementierung) und in - vitro - Techniken (z. B. Größenausschlusschromatographie, analytische Ultrazentrifugation, isothermen Titrationskalorimetrie) zur Charakterisierung der Selbstassoziation und Beurteilung Protein zur Verfügung stehen Oligomerisie- Stöchiometrie 29,30. Jedes Verfahren hat seine eigenen Vorteile und Nachteile, und es kann besser geeignet für die Untersuchung eines spezifischen Proteins auf Proteinreinigung / Stabilität und Ausrüstung / Reagenz Verfügbarkeit abhängig sein. Die drei komplementären hier beschriebenen Verfahren im Detail, nämlich Y2H, Co-IP und Vernetzung wurden in Kombination verwendet worden zwingende Beweise für RyR2 homo-oligome bereitzustellenr Bildung in Isolation und innerhalb einer lebenden Zelle.
Offenlegungen
Die Autoren haben nichts zu erklären.
Danksagungen
Diese Arbeit wurde von British Heart Foundation-Stipendien an SZ (FS / 08/063 und FS / 15/30/31494) unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| PART 1 Hefe Zwei-Hybrid | |||
| Plattenbrutator | Hereaus | B6120 | Verwendet bei 30 &/�; C |
| Orbitalschüttler-Inkubator | New Brunswick Scientific | INNOVA 4300 | Verwendet bei 30 > C mit Schütteln bei 230 - 250 U/min |
| Spektralphotometer | Perkin Elmer | Lambda Bio+ | Zur Messung von Osub600 von Hefekulturen; zur Messung der Extinktion bei 420 nm in flüssigem b-Gal-Assay |
| Matchmaker Two-Hybrid System 2 Kit | Takara Clontech | K1604-1 | Enthält den Ködervektor pGBKT7, den Beutevektor pACT2 und den Hefestamm Y190 |
| Hefe Stickstoff Base | Sigma-Aldrich | Y0626 | Zur Herstellung von minimalem SD Growh Medium |
| Dropout-Ergänzung ohne Leucin und Tryptophan | Sigma-Aldrich | Y0750 | Zur Herstellung von minimalem SD-Wachstumsmedium |
| Dropout-Ergänzung ohne Leucin, Tryptophan, Histidin | Sigma-Aldrich | Y2001 | Zur Herstellung von minimalem SD-Growh-Medium |
| DNA des Trägers der Hoden von Heringshoden | Takara Clontech | 630440 | Für die Hefeumwandlung |
| Whatman Filterpapier Güteklasse 5 | Sigma-Aldrich | WHA1005070 | zur Verwendung in Colony-Lift-Filterpapier, b-Gal-Assay |
| X-Gal (5-Brom-4-chlor-3-indolyl-β-D-Galactopyranosid) | Sigma-Aldrich | B4252 | zur Verwendung in Colony-Lift-Filterpapier, b-Gal-Assay |
| ONPG (o-Nitrophenyl-β-D-Galactopyranosid) | Sigma-Aldrich | N1127 | zur Verwendung in flüssigen b-Gal-Assays |
| TEIL 2. Proteinexpression in einer Säugetierzelllinie | |||
| HEK293 Zelllinie | ATCC | ATCC® CRL-1573&Handel; | |
| Befeuchteter Inkubator (5% CO2, 37 ° C) | SANYO | MCO-18AIC | Zur Kultivierung von Säugetierzellen |
| DMEM (Dulbecco's Modified Eagle's Medium) | Invitrogen (ThermoFisher) | 41966 | Zur Vorbereitung von Wachstumsmedium für Säugetierzellen |
| Fötales Rinderserum | Invitrogen (ThermoFisher) | 10500 | Zur Herstellung von Wachstumsmedium für Säugetierzellen |
| Glaskügelchen | Sigma-Aldrich | G8772 | Zur Homogenisierung von Zellen |
| Nadel 23 G (0,6 x 30 mm) | BD Mikrolanze | 300700 | Zur Homogenisierung von Zellen |
| Proteasehemmer Cocktail (Komplett) | Roche | 11873508001 | Zur Vorbeugung von Proteolyse |
| TEIL 3. In vitro biochemische Methoden | |||
| ) | Bio-Rad | 1658000EDU | Für die Elektrophorese von Polyacrylamid-Gel |
| Trans-Blot SD (Semi-Dry Transfer System) | Bio-Rad | 1703940 | Für den elektrophoretischen Transfer |
| Kompakter Röntgenfilmprozessor | Xograph | X4 | Zur Verwendung beim Immunblotting |
| Glutaraldehyd | Sigma-Aldrich | G5882 | Zur Verwendung in chemischer Vernetzung |
| von Protein-A-Sepharosekügelchen | GE Healthcare Life Sciences | 17-5280-01 | Zur Verwendung in Co-IP-Assays |
| Anti-HA (Y-11 Kaninchen polyklonales IgG) | Santa Cruz Biotechnology | sc-805 | Zur Verwendung in co-IP |
| Assays Nicht-immunes Kaninchen IgG | Santa Cruz Biotechnology | sc-2027 | Zur Verwendung im co-IP-Assay |
| Anti-cMyc (9E10 monoklonales IgG der Maus) | Santa Cruz Biotechnology | sc-40 | Zur Verwendung bei Immunblotting |
| Anti-HA (16B12 Maus monoklonales IgG) | Covance | MMS-101P | Zur Verwendung bei Immunblotting |
| Anti-Maus IgG-HRP | Santa Cruz Biotechnologie | sc-2005 | Zur Verwendung bei Immunblotting |
| Hyperfilm ECL | GE Healthcare Life Sciences | 28906836 | Zur Verwendung bei Immunblotting |
| ECL Western Blotting Substrat | Pierce ( ThermoFisher) | 32106 | Zur Verwendung beim Immunblotting |
Referenzen
- Seidel, M., Lai, F. A., Zissimopoulos, S. Structural and functional interactions within ryanodine receptor. Biochem Soc Trans. 43 (3), 377-383 (2015).
- Zissimopoulos, S., Marsh, J., Stannard, L., Seidel, M., Lai, F. A. Amino-terminus oligomerisation is conserved in intracellular calcium release channels. Biochem J. 459 (2), 265-273 (2014).
- Zissimopoulos, S., et al. N-terminus oligomerization regulates the function of cardiac ryanodine receptors. J Cell Sci. 126 (Pt 21), 5042-5051 (2013).
- Seidel, M., Thomas, N. L., Williams, A. J., Lai, F. A., Zissimopoulos, S. Dantrolene rescues aberrant N-terminus inter-subunit interactions in mutant pro-arrhythmic cardiac ryanodine receptors. Cardiovasc Res. 105 (1), 118-128 (2015).
- Stewart, R., Zissimopoulos, S., Lai, F. Oligomerization of the cardiac ryanodine receptor C-terminal tail. Biochem J. 376, 795-799 (2003).
- Deane, C. M., Salwinski, L., Xenarios, I., Eisenberg, D. Protein interactions: two methods for assessment of the reliability of high throughput observations. Mol Cell Proteomics. 1 (5), 349-356 (2002).
- Fashena, S. J., Serebriiskii, I., Golemis, E. A. The continued evolution of two-hybrid screening approaches in yeast: how to outwit different preys with different baits. Gene. 250 (1-2), 1-14 (2000).
- Stynen, B., Tournu, H., Tavernier, J., Van Dijck, P. Diversity in genetic in vivo methods for protein-protein interaction studies: from the yeast two-hybrid system to the mammalian split-luciferase system. Microbiol Mol Biol Rev. 76 (2), 331-382 (2012).
- Yang, M., Wu, Z., Fields, S. Protein-peptide interactions analyzed with the yeast two-hybrid system. Nucleic Acids Res. 23 (7), 1152-1156 (1995).
- Elion, E. A. Chapter 8, Detection of protein-protein interactions by coprecipitation. Curr Protoc Immunol. , (2007).
- Kingston, R. E., Chen, C. A., Rose, J. K. Chapter 9, Calcium phosphate transfection. Curr Protoc Mol Biol. , (2003).
- Lam, A. K., Galione, A., Lai, F. A., Zissimopoulos, S. Hax-1 identified as a two-pore channel (TPC)-binding protein. FEBS letters. , (2013).
- Zissimopoulos, S., Lai, F. Interaction of FKBP12.6 with the cardiac ryanodine receptor C-terminal domain. J Biol Chem. 280, 5475-5485 (2005).
- Zissimopoulos, S., Thomas, N. L., Jamaluddin, W. W., Lai, F. A. FKBP12.6 binding of ryanodine receptors carrying mutations associated with arrhythmogenic cardiac disease. Biochem J. 419 (2), 273-278 (2009).
- Jordan, M., Wurm, F. Transfection of adherent and suspended cells by calcium phosphate. Methods. 33 (2), 136-143 (2004).
- Kaboord, B., Perr, M. Isolation of proteins and protein complexes by immunoprecipitation. Methods Mol Biol. 424, 349-364 (2008).
- Sambrook, J., Fritsch, E. F., Maniatis, T. Molecular cloning: a laboratory manual. , 2nd, Cold Spring Harbor Laboratory Press. (1989).
- Yang, W., Steen, H., Freeman, M. R. Proteomic approaches to the analysis of multiprotein signaling complexes. Proteomics. 8 (4), 832-851 (2008).
- Migneault, I., Dartiguenave, C., Bertrand, M. J., Waldron, K. C. Glutaraldehyde: behavior in aqueous solution, reaction with proteins, and application to enzyme crosslinking. Biotechniques. 37 (5), 790-796 (2004).
- Wine, Y., Cohen-Hadar, N., Freeman, A., Frolow, F. Elucidation of the mechanism and end products of glutaraldehyde crosslinking reaction by X-ray structure analysis. Biotechnol Bioeng. 98 (3), 711-718 (2007).
- Zissimopoulos, S., Lai, F. Central domain of the human cardiac muscle ryanodine receptor does not mediate interaction with FKBP12.6. Cell Biochem Biophys. 43, 203-220 (2005).
- Zissimopoulos, S., West, D., Williams, A., Lai, F. Ryanodine receptor interaction with the SNARE-associated protein snapin. J Cell Sci. 119, 2386-2397 (2006).
- Zissimopoulos, S., Docrat, N., Lai, F. Redox sensitivity of the ryanodine receptor interaction with FK506-binding protein. J Biol Chem. 282, 6976-6983 (2007).
- Zissimopoulos, S., Seifan, S., Maxwell, C., Williams, A. J., Lai, F. A. Disparities in the association of the ryanodine receptor and the FK506-binding proteins in mammalian heart. J Cell Sci. 125. 125 (Pt 7), 1759-1769 (2012).
- Ali, M. H., Imperiali, B. Protein oligomerization: how and why. Bioorg Med Chem. 13 (17), 5013-5020 (2005).
- Hashimoto, K., Panchenko, A. R. Mechanisms of protein oligomerization, the critical role of insertions and deletions in maintaining different oligomeric states. Proc Natl Acad Sci U S A. 107 (47), 20352-20357 (2010).
- Haass, C., Selkoe, D. J. Soluble protein oligomers in neurodegeneration: lessons from the Alzheimer's amyloid beta-peptide. Nat Rev Mol Cell Biol. 8 (2), 101-112 (2007).
- Chi, E. Y., Krishnan, S., Randolph, T. W., Carpenter, J. F. Physical stability of proteins in aqueous solution: mechanism and driving forces in nonnative protein aggregation. Pharm Res. 20 (9), 1325-1336 (2003).
- Gell, D. A., Grant, R. P., Mackay, J. P. The detection and quantitation of protein oligomerization. Adv Exp Med Biol. 747, 19-41 (2012).
- Kaczor, A. A., Selent, J. Oligomerization of G protein-coupled receptors: biochemical and biophysical methods. Curr Med Chem. 18 (30), 4606-4634 (2011).
Nachdrucke und Genehmigungen
