Wir beschreiben eine Methode zur Erzeugung von LAP-markierten induzierbaren stabilen Zelllinien zur Untersuchung der Proteinfunktion, der raumzeitlichen subzellulären Lokalisation und der Protein-Protein-Interaktionsnetzwerke.
Methodenartikel
Stabile Zelllinien zur Untersuchung von Proteinfunktionen, Spatiotemporal Lokalisierung und Protein Interaction Networks induzierbare LAP-getaggt
In diesem Artikel
Zusammenfassung
Zusammenfassung
Multiproteinkomplexe und nicht einzelne Proteine, die isoliert wirken, steuern oft molekulare Signalwege, die die zelluläre Homöostase regulieren. Basierend auf diesem Prinzip hat die Reinigung kritischer Proteine, die für das Funktionieren dieser Signalwege erforderlich sind, zusammen mit ihren nativen Interaktionspartnern nicht nur die Kartierung der Proteinbestandteile dieser Signalwege ermöglicht, sondern auch ein tieferes Verständnis dafür ermöglicht, wie diese Proteine koordiniert werden, um diese Signalwege zu regulieren. In diesem Zusammenhang kann das Verständnis der raumzeitlichen Lokalisation eines Proteins und seines Protein-Protein-Interaktionsnetzwerks dazu beitragen, seine Rolle innerhalb eines Signalwegs zu definieren und zu verstehen, wie seine Fehlregulation zur Pathogenese der Krankheit führen kann. Um diesem Bedarf gerecht zu werden, wurden verschiedene Ansätze für die Proteinaufreinigung wie die Tandem-Affinitätsreinigung (TAP) und die Lokalisierung und Affinitätsreinigung (LAP) entwickelt und erfolgreich eingesetzt. Um diese Ansätze jedoch auf proteomische Analysen auf der Signalwegskala anzuwenden, müssen diese Strategien durch moderne technologische Entwicklungen in der Klonierung und der Generierung stabiler Zelllinien von Säugetieren ergänzt werden. Hier beschreiben wir eine Methode zur Generierung von LAP-markierten humanen induzierbaren stabilen Zelllinien zur Untersuchung der subzellulären Proteinlokalisation und Protein-Protein-Interaktionsnetzwerke. Dieser Ansatz wurde erfolgreich auf die Dissektion mehrerer zellulärer Signalwege einschließlich der Zellteilung angewendet und ist mit proteomischen Hochdurchsatzanalysen kompatibel.
Einleitung
Um die zelluläre Funktion eines nicht charakterisierten Proteins zu untersuchen, ist es wichtig, seine in vivo raumzeitliche subzelluläre Lokalisation und seine interagierenden Proteinpartner zu bestimmen. Traditionell wurden Einzel- und Tandem-Epitop-Tags, die mit dem N- oder C-Terminus eines interessierenden Proteins fusioniert sind, verwendet, um die Proteinlokalisierung und Proteininteraktionsstudien zu erleichtern. So hat beispielsweise die Technologie der Tandem-Affinitätsreinigung (TAP) die Isolierung von nativen Proteinkomplexen, auch solchen, die in geringer Häufigkeit vorkommen, sowohl in Hefe- als auch in Säugetierzelllinien ermöglicht1,2. Die LAP-Technologie (Localization and Affinity Purification) ist eine neuere Entwicklung, die das TAP-Verfahren so modifiziert, dass es durch die Einführung des grün fluoreszierenden Proteins (GFP) als eines der Epitop-Tags eine Lokalisierungskomponente enthält3. Dieser Ansatz hat den Forschern ein tieferes Verständnis der subzellulären Lokalisation eines Proteins in lebenden Zellen verschafft und gleichzeitig die Möglichkeit erhalten, komplexe TAP-Aufreinigungen durchzuführen, um Protein-Protein-Interaktionsnetzwerke zu kartieren.
Es gibt jedoch viele Probleme im Zusammenhang mit der Verwendung von TAP/LAP-Technologien, die ihre weit verbreitete Verwendung in Säugetierzellen behindert haben. Zum Beispiel die Zeitspanne, die erforderlich ist, um eine stabile Zelllinie zu erzeugen, die ein TAP/LAP-markiertes Protein von Interesse exprimiert; Dies beruht typischerweise auf der Klonierung des interessierenden Gens in einen viralen Vektor und der Auswahl einzelliger stabiler Integranten mit dem gewünschten Expressionsniveau. Darüber hinaus reagieren viele zelluläre Signalwege empfindlich auf eine Überexpression konstitutiver Proteine (selbst bei niedrigen Konzentrationen) und können Zellen zum Stillstand bringen oder im Laufe der Zeit den Zelltod auslösen, was die Generierung einer TAP/LAP-stabilen Zelllinie unmöglich macht. Diese und andere Einschränkungen haben verhindert, dass LAP/TAP-Methoden zu Hochdurchsatzsystemen für die Proteinlokalisierung und die Aufklärung von Proteinkomplexen werden. Daher besteht ein erhebliches Interesse an der Entwicklung eines induzierbaren Hochdurchsatz-LAP-Tagging-Systems für Säugetierzellen, das die Vorteile aktueller Innovationen in der Klonierungs- und Zelllinientechnologie nutzt.
Hier präsentieren wir ein Protokoll zur Generierung stabiler Zelllinien mit Doxycyclin/Tetracyclin (Dox/Tet) induzierbaren LAP-markierten Proteinen von Interesse, das Fortschritte sowohl in der Klonierung als auch in der Technologie für Säugetierzelllinien anwendet. Dieser Ansatz rationalisiert die Erfassung von Daten in Bezug auf die subzelluläre Lokalisierung von LAP-markierten Proteinen, die Reinigung von Proteinkomplexen und die Identifizierung interagierender Proteine4. Obwohl die Affinitätsproteomik eine breite Palette von Techniken zur Aufklärung von Proteinkomplexen verwendet5, ist unser Ansatz vorteilhaft, um die Identifizierung dieser Komplexe und ihrer nativen Interaktionsnetzwerke zu beschleunigen und ist für die Hochdurchsatz-Proteinmarkierung zugänglich, die zur Untersuchung komplexer biologischer Signalwege erforderlich ist, die eine Vielzahl von Proteinbestandteilen enthalten. Der Schlüssel zu diesem Ansatz sind Fortschritte bei Klonierungsstrategien, die eine hohe Genauigkeit und beschleunigte Klonierung von Zielgenen in eine Reihe von Vektoren für die Genexpression in vitro, in verschiedenen Organismen wie Bakterien und Baculoviren sowie in Säugetierzellen ermöglichen6,7. Darüber hinaus hat die ORFeome-Kollaboration Tausende von sequenzvalidierten offenen Leserahmen in Vektoren kloniert, die diese Fortschritte beim Klonieren beinhalten und der wissenschaftlichen Gemeinschaft zur Verfügung stehen8-11. In unserem System ermöglicht der pGLAP1 LAP-Tagging-Vektor das gleichzeitige Klonen einer großen Anzahl von Klonen, was ein LAP-Tagging mit hohem Durchsatz ermöglicht. Dieses beschleunigte Klonierungsverfahren ist mit einem optimierten Ansatz zur Generierung von Zelllinien gekoppelt, bei denen LAP-markierte Gene von Interesse an einem einzigen vorbestimmten genomischen Locus eingefügt werden. Dabei werden Zelllinien verwendet, die eine einzige Flappanese-Erkennungszielstelle (FRT) in ihrem Genom enthalten, die die Integrationsstelle für LAP-markierte Gene ist. Diese Zelllinien exprimieren auch den Tetracyclin-Repressor (TetR), der an Tet-Operatoren (TetO2) stromaufwärts der LAP-markierten Gene bindet und deren Expression in Abwesenheit von Dox/Tet zum Schweigen bringt. Dies ermöglicht eine Dox/Tet-induzierbare Expression des LAP-markierten Proteins zu einem bestimmten Zeitpunkt. Die Fähigkeit zur Expression von induzierbaren LAP-markierten Proteinen ist von entscheidender Bedeutung, da viele zelluläre Signalwege empfindlich auf die Konzentrationen kritischer Proteine reagieren, die den Signalweg steuern, und das Zellwachstum stoppen oder den Zelltod auslösen können, wenn diese Proteine konstitutiv überexprimiert werden, selbst bei niedrigen Konzentrationen, was die Erzeugung von nicht-induzierbaren LAP-markierten stabilen Zelllinien unmöglich macht12.
Protokoll
HINWEIS: Ein Überblick über die Erzeugung von induzierbaren LAP-markierten stabilen Zelllinien für jedes interessierende Protein ist in Abbildung 1 veranschaulicht und die Übersicht von LAP-tagged Protein Expression, Reinigung und Vorbereitung für die Massen Proteom - Analysen ist in Abbildung 3 dargestellt.
1. Klonierung des offenen Leserahmens (ORF) des Gens in der LAP-Tag Vector
- Klonierung des ORF des Gens von Interesse in den Shuttle-Vektor.
- Verwenden der Polymerasekettenreaktion (PCR) entweder N-terminale Fusion oder C-terminale Fusion des ORF von Interesse mit den entsprechenden attB1 und attB2 Stellen innerhalb den Primern zu amplifizieren. Siehe Tabelle 1 für die Primersequenzen und Tabelle 2 für die PCR - Bedingungen.
- Gel reinigt die PCR-Produkte, indem sie auf einem 1% Agarose-Gel-Lösung. Excise das verstärkte Band, die die richtige Größe aus dem Gel ist und extrahieren sie aus dem Gelstück eine DNA-g unter Verwendung vonel-Extraktions-Kits gemäß den Anweisungen des Herstellers.
- Inkubieren des gereinigten attB enthält PCR - Produkte mit einem attP enthaltenden Shuttle - Vektor und die Rekombinase , die die PCR - Produkte gemäß den Anweisungen des Herstellers zu rekombinieren in den Vektor erlaubt (siehe M aterialien Tabelle).
HINWEIS: Leere Shuttle - Vektoren und LAP-Tagging - Vektoren , welche die ccd - B - Gen enthalten und in ccd B resistenten Bakterienzellen vermehrt werden (siehe Materialien Tabelle). Jedoch wird das ccdB Gen rekombiniert, wenn sich ein ORF in diese Vektoren eingeführt wird, damit Standard DH5a E. coli - Zellen verwenden , wenn Vektoren mit geklonten ORFs ausbreitet. - Trans DH5 E. coli - Zellen mit 1 & mgr; l des Reaktionsprodukts und die Platte , die die transformierten Zellen auf eine Luria - Brühe (LB) Agar - Platte mit 50 mg / ml Kanamycin 13.
- Wählen Sie die Kanamycin-resistente Kolonien.
- Wachsen die ausgewählten Kolonien in LB mirdia mit 50 mg / ml Kanamycin, machen Sie eine Mini-Prep - DNA und Gen - Integration bestätigen durch DNA - Sequenzierung der Sequenzierungsprimer in Tabelle 3 aufgeführt werden.
- Die Übertragung des Gens von Interesse aus dem Shuttle-Vektor in das LAP-Tag Vector.
- Inkubieren Sie die Shuttle-Vektor, der die Sequenz überprüft Gen von Interesse ORF mit dem LAP-Tag-Vektor (pGLAP1 für N-terminale Fusion) und die Rekombinase, die die Übertragung des Gens von Interesse aus dem Shuttle-Vektor in das LAP-Tag Vektor vermittelt als enthält pro Anweisungen des Herstellers (siehe Materialien).
HINWEIS: Eine Reihe von LAP / TAP - Vektoren , die basierend auf dem gewünschten Promotor verwendet werden können, Epitop-tag und N oder C-terminalen Markierungs können in Tabelle 4 gefunden werden. - Transformation DH5 E. coli Zellen mit 1 & mgr; l des Reaktionsprodukts und die Platte , die die transformierten Zellen auf einer LB - Agarplatte mit 100 mg / ml Ampicillin 13.
- Wählen Sie das Ampicillin-resistente colonehmen.
- Wachsen die ausgewählten Kolonien in LB - Medium mit 100 mg / ml Ampicillin, ein DNA - Mini-Prep machen, und bestätigen Gen Integration durch DNA - Sequenzierung der Sequenzierung unter Verwendung von Primern , die in Tabelle 5.
- Inkubieren Sie die Shuttle-Vektor, der die Sequenz überprüft Gen von Interesse ORF mit dem LAP-Tag-Vektor (pGLAP1 für N-terminale Fusion) und die Rekombinase, die die Übertragung des Gens von Interesse aus dem Shuttle-Vektor in das LAP-Tag Vektor vermittelt als enthält pro Anweisungen des Herstellers (siehe Materialien).
2. Erzeugung eines induzierbaren stabilen Zelllinie, die das LAP-getaggt bekundet Gen von Interesse
- Wählen Sie die Zelllinie am besten geeignet für das Projekt von Interesse. Alternativ können Sie eine Wirtszelllinie aus den bestehenden Zelllinie erstellen, die konstitutiv das TetR exprimiert und enthält eine FRT-Stelle, die das LAP-markierte Gen von Interesse ermöglicht, stabil in das Genom integriert werden (siehe Materialien).
Hinweis: Dieses Protokoll verwendet eine HEK293 - Zelllinie, die den TetR und einer FRT - Stelle enthält, die in -tet DMEM / F12 - Medium gezüchtet [hergestellt mit 10% fötalem Rinderserum (FBS) , die von Tetracycline (-tet) frei ist] 4 . - Bestimmen Sie die Mindestkonzentration von Hygromycin erforderlich, um die Wirtszelllinie innerhalb 1 bis 2 wee zu tötenks nach Wirkstoffzugabe. Die Konzentration kann zwischen Wirtszelllinien, variieren mit den meisten im Bereich zwischen 100 & mgr; g / ml und 800 & mgr; g / ml.
HINWEIS: HEK293 gezüchteten Zellen in -tet DMEM / F12 - Medium mit 100 ug / ml Hygromycin bei 37 ° C und 5% CO 2 werden in 1-2 Wochen absterben. - Co-Transfizieren des Vektors, die der Flippase Rekombinase exprimiert (vermittelt die Integration des LAP-tagged Gen von Interesse in die FRT-Stelle innerhalb des Genoms der Zelle) mit dem LAP-markierten Vektor in HEK293 Zellen, die ein Transfektionsreagenz Verwendung gemäß den Anweisungen des Herstellers . Verwenden Sie ein Verhältnis von 4: 1 von Rekombinase Vektor zu Vektor LAP 14.
HINWEIS: Das optimale Verhältnis auf der Wirtszelllinie und Verfahren der Transfektion abhängig ist, und kann eine Titration erfordern. Ein Verhältnis von 4: 1 funktioniert gut für die meisten Zelllinien. Fügen Sie ein Mock-transfizierten Platte als Negativkontrolle. - Eines Tages nach der Transfektion, ersetzen Sie die -tet DMEM / F12-Medium mit frischem Medium.
- Zwei Tage nach der transfectiauf, geteilte Zellen auf 25% Konfluenz. Lassen Zellen ~ 5 Stunden zu befestigen, dann Hygromycin enthaltenden -tet DMEM / F12-Medium bei der in Schritt 2.2 vorbestimmten Konzentration hinzuzufügen. Für HEK293 verwenden Zellen 100 ug / ml Hygromycin.
HINWEIS: Die FRT HEK293-Zellinie enthält, enthält auch das TetR, die mit Blasticidin Widerstand verbunden ist, damit 5 & mgr; g / ml Blasticidin wird während der stabilen Zelllinie Auswahlprozess verwendet zur Auswahl für den TetR und leaky Expression zu minimieren. - Ersetzen Hygromycin-haltigen -tet DMEM / F12-Medium wie nötig, bis deutliche Zellfoci erscheinen, die undurchsichtige Flecken gegen die transparente Platte ähneln.
- In 20 ul von Trypsin auf der jeweils Zellfoci und pipettieren auf und ab 2 mal mit einem 200 ul Pipettenspitze. Platz Zellen in einer 24-Well-Platte und erweitern Sie die Zellen durch kontinuierliches Wachstum in Hygromycin enthaltenden -tet DMEM / F12-Medium.
- Screen-Zellen für die induzierbare LAP-markierten Proteinexpression durch Fest Zelle oder Live-Zell-Fluoreszenzmikroskopie und / oderWestern - Blot für das GFP - Tag innerhalb des LAP-tag 15.
3. Reinigung von LAP-markierten Proteinkomplexe
HINWEIS: Die folgenden LAP-markierte Protein Reinigungsprotokoll Details Empfehlungen über die Bedingungen und für einen typischen LAP-markierten Proteinreinigung auf früheren Erfahrungen basiert, verwendet Bände. Vorsicht sollte jedoch ausgeübt werden, um sicherzustellen, dass empirische Optimierung für jede Proteinkomplex und Proteinexpressionsniveau von Interesse, die besten Ergebnisse liefern durchgeführt.
- Zellwachstum und die Zellernte.
- Erweitern des validierten LAP-markierten Zelllinie für die TAP Isolierung von Proteinkomplexen durch kontinuierlich Passagierung alle HEK293 - Zellen in größeren Platten und / oder Rollflaschen in -tet DMEM / F12 - Medium bei 37 ° C und 5% CO 2.
- Für Tet / Dox induzierbare Zelllinien induzieren für 10-15 h bei einer Konzentration von 0,2 ug / ml Tet / Dox, wenn die Zellen erreichen ~ 70% Konfluenz vor Harg Zellen.
HINWEIS: Die Konzentration und die Induktionszeit sollte für jedes Protein eine Titration von 0,1-1 ug / ml Tet / Dox für 10-15 h bestimmt werden empfohlen. - Ernten Sie die Zellen durch Rühren oder Trypsinierung und Pellet-Zellen bei 875 × g für 5 bis 10 min.
- Kupplung Anti-GFP Antikörper an Protein A Beads
- Verwenden Sie 40 ug Antikörper für die Immunpräzipitation von einem aus einer 0,5 ml Zellpellet hergestellt Lysat, Hämatokrit (PCV).
HINWEIS: Die Menge des Antikörpers auf die Abundanz abhängig von der LAP-tagged Protein unter anderem benötigt wird, und wird die Optimierung erfordern. Eine Titration von 10 bis 40 & mgr; g empfohlen. - Äquilibrieren 160 ul gepacktes Volumen (PV) Protein A-Kügelchen in PBST (PBS + 0,1% Tween-20) in einem 1,5 ml Röhrchen. Wasche 3mal mit je 1 ml PBST.
HINWEIS: Alle Waschungen hierin durchgeführt werden, indem die Kügelchen bei 5,000 xg Zentrifugation für 10 sec. - Resuspendieren Perlen in 500 ul PBST und fügen Sie 80 ug Affinität-purified Kaninchen-Anti-GFP-Antikörper in jedes Röhrchen 160 & mgr; l Kügelchen. Mischung für 1 Stunde bei Raumtemperatur (RT).
- Waschen Sie Perlen 2 mal mit 1 ml PBST. Dann waschen beads 2 mal mit 1 ml 0,2 M Natriumborat, pH 9 (20 ml 0,2 M Natriumborat + 15 ml 0,2 M Borsäure). Nach dem letzten Waschen, fügen 900 ul der 0,2 M Natriumborat, pH 9, um das Endvolumen auf 1 ml zu bringen.
- Füge 100 & mgr; l von 220 mM Dimethylpimelimidat (DMP) in einer Endkonzentration von 20 mM. Drehen Sie die Rohre vorsichtig bei RT für 30 min. Für 220 mM DMP resuspendieren Inhalt einer 50 mg-Flasche in 877 ul 0,2 M Natriumborat, pH 9 und sofort auf die Beadsuspension hinzuzufügen.
- Nach Inkubation mit DMP, wasche beads 1 Mal mit 1 ml 0,2 M Ethanolamin, 0.2 M NaCl, pH 8,5, die restlichen Vernetzer zu inaktivieren. Resuspendieren Kügelchen in 1 ml des gleichen Puffers und drehen 1 h bei RT. Pellet Perlen und resuspendieren Perlen in 500 ul 0,2 M Ethanolamin, 0,2 M NaCl pH 8,5. Perlen sind stabil für several Monate bei 4 ° C.
- Verwenden Sie 40 ug Antikörper für die Immunpräzipitation von einem aus einer 0,5 ml Zellpellet hergestellt Lysat, Hämatokrit (PCV).
- Herstellung der Puffer für Zellyse und Komplexe Reinigung
- Bereiten Sie LAPX Puffer (wobei X die gewünschte Salzkonzentration [mM KCl] des LAP-Puffer, 300 mM für Zell-Lyse, 200 mM für die meisten Perle wäscht und 100 mM zum Waschen Perlen vor Proteine eluting) durch einen pH-Wert 7,4 Lösung machen enthaltend 50 mM 4- (2-Hydroxyethyl) -1-piperazinethansulfonsäure (HEPES), X mM KCl, 1 mM Ethylenglykol - tetraessigsäure (EGTA), 1 mM MgCl 2 und 10% Glycerin.
HINWEIS: Die Komponenten dieses Puffers werden verwendet, um die Umgebung in lebenden Zellen zu approximieren. HEPES als Puffer im pH-Wut von 7,2-8,2 verwendet. KCl ist ein Salz verwendet, um die Ionenstärke des Puffers zu halten. EGTA ist ein chelatbildendes Mittel, das Calciumionen bindet die Mengen an Calcium gegenüber Magnesium zu reduzieren. Glycerol und MgCl 2 verwendet , um die Stabilität von Proteinen zu verbessern. - Bereiten Sie LAPX N Puffer durch Zugabe von 0,05% Nonylphenol phenoxypolyethoxylethanol zum LAPX Puffer.
HINWEIS: Nonyl phenoxypolyethoxylethanol ist ein mildes Detergens, das Proteine solubilisiert, aber bewahrt Protein-Protein-Wechselwirkungen, wodurch eine höhere Konzentration während des Extraktionsverfahrens verwendet wird, und es wird dann während des Bindungs- und Waschschritte verringert.
- Bereiten Sie LAPX Puffer (wobei X die gewünschte Salzkonzentration [mM KCl] des LAP-Puffer, 300 mM für Zell-Lyse, 200 mM für die meisten Perle wäscht und 100 mM zum Waschen Perlen vor Proteine eluting) durch einen pH-Wert 7,4 Lösung machen enthaltend 50 mM 4- (2-Hydroxyethyl) -1-piperazinethansulfonsäure (HEPES), X mM KCl, 1 mM Ethylenglykol - tetraessigsäure (EGTA), 1 mM MgCl 2 und 10% Glycerin.
- Herstellung von Zelllysaten
- Resuspendieren 500 ul PCV in 2,5 ml LAP300 mit 0,5 mM Dithiothreitol (DTT) und Protease-Inhibitoren. In 90 ul 10% Nonylphenol phenoxypolyethoxylethanol (0,3% final) und mischen durch Umdrehen.
- Auf Eis für 10 min. Zentrifuge bei 21.000 g für 10 min. Sammeln Sie diese niedriger Geschwindigkeit Überstand (LSS). Nehmen Sie eine 10 ul Probe des LSS für Gel-Analyse.
- LSS übertragen auf eine TLA100.3 Rohr und Spin bei 100.000 × g für 1 Stunde bei 4 ° C. Sammeln Sie diese Hochgeschwindigkeitsüberstand (HSS), in einem Rohr und auf Eis. Nehmen Sie eine 10 ul Probe des HSS für Gel-Analyse.
HINWEIS: Vermeiden Sie die oberste Lipidschicht eine Einnahmed die unterste Zelltrümmer Schicht. Die Lipidschicht sollte vor dem Sammeln der HSS durch Vakuum abgesaugt werden.
- Erste Affinity-Capture: Die Bindung an Anti-GFP-Beads
- Pre-eluieren Antikörper gekoppelten Kügelchen (Verwendung 160 & mgr; l Kügelchen pro 0,5 ml Zellpellet (PCV)) , indem sie 3 - mal mit 1 ml Elutionspuffer [3,5 M MgCl 2 mit 20 mM Tris, pH 7,4] Waschen von ungekoppelten loszuwerden Antikörper und reduzieren Hintergrund. Haben schnell. Sie nicht für eine lange Zeit Perlen in hohen Salz verlassen.
- Waschen Perlen 3 - mal mit 1 ml LAP200 N. Mischungs HSS mit Antikörper-Perlen für 1 h Extrakts bei 4 ° C. Zentrifuge bei 21.000 g für 10 min. Nehmen Sie eine 10 ul - Probe des Überstandes ( das heißt die Strömung durch (FT)) für Gelanalyse.
- Waschen Perlen 3mal mit 1 ml LAP200 N mit 0,5 mM DTT und Proteaseinhibitoren. Waschen beads 2 mal (jeweils 5 min) mit 1 ml LAP200 N mit 0,5 mM DTT und Proteaseinhibitoren. Waschen Sie schnell 2 times mit 1 ml LAP200 N mit 0,5 mM DTT und keine Protease - Inhibitoren vor der Tabakätzvirus (TEV) Protease - Zugabe.
- TEV-Spaltung
- Verdünne 10 & mgr; g TEV Protease in 1 ml N LAP200 und drehen Röhrchen bei 4 ° C über Nacht.
HINWEIS: Dieser Schritt kann für jede LAP-tagged Protein optimiert werden, in wenigen Stunden abgeschlossen werden, indem die Konzentration der TEV-Protease Einstellung, die die Erhaltung der LAP-tagged Protein-Komplexe unterstützen kann. - Pellet Perlen und Überstand in ein frisches Röhrchen. Spülen Sie Perlen zweimal mit 160 & mgr; l LAP200 N mit 0,5 mM DTT und Proteaseinhibitoren (triple - Konzentration) restliche Protein zu entfernen. Nehmen Sie eine 10 ul-Probe des Überstandes für Gel-Analyse.
- Verdünne 10 & mgr; g TEV Protease in 1 ml N LAP200 und drehen Röhrchen bei 4 ° C über Nacht.
- Zweite Affinity Aufnahme: Die Bindung an S-Protein-Agarose
- Waschen 1 Röhrchen von 80 & mgr; l S - Protein - Agarose - Aufschlämmung (40 & mgr; l gepackte Harz) 3 - mal mit 1 ml N LAP200.
HINWEIS: S Protein Bindung an den S-tag eine aktive RNase und einer alternativen zweiten Epitopmarkierung rekonstituieren sollte für RNA enthaltende Proteinkomplexe angesehen werden. - In TEV eluiert Überstand S-Protein-Agarose-Perlen und Rock für 3 Stunden bei 4 ° C. Pellet Perlen und waschen 3 Mal mit 1 ml LAP200 N mit 0,5 mM DTT und Proteaseinhibitoren. Waschen Sie Perlen 2 mal mit 1 ml LAP100.
- Waschen 1 Röhrchen von 80 & mgr; l S - Protein - Agarose - Aufschlämmung (40 & mgr; l gepackte Harz) 3 - mal mit 1 ml N LAP200.
- Proteinelution
- Eluieren Proteinen aus S-Protein-Agarose durch 50 ul 4x Laemmli-Probenpuffer und Wärme Zugabe für 10 min bei 97 ° C.
HINWEIS: Die Proteine können auch aus den Kügelchen mit Elutionspuffer (3,5 M MgCl 2 mit 20 mM Tris, pH 7,4) eluiert werden.
- Eluieren Proteinen aus S-Protein-Agarose durch 50 ul 4x Laemmli-Probenpuffer und Wärme Zugabe für 10 min bei 97 ° C.
4. Identifizieren Proteine durch Massenspektrometrie-Analyse Interacting
- Testen der Qualität der Reinigung durch die gesammelten Proben durch Natriumdodecylsulfat-Polyacrylamid-Gelelektrophorese (SDS-PAGE) analysiert, Silberfärbung des Gels (siehe Materials Table) und der Eluate Immunoblotting mit anti-GFP - Antikörper Sondieren , um sicherzustellen , daß die LAP-tagged Reinigung 16 gearbeitet, siehe Figur 4.
- Zur Identifizierung von stöchiometrischen und unterstöchiometrischen Co-Reinigung von Spezies, um die endgültige Elution Probe und trennen es durch SDS-PAGE. Stain das Gel mit einem Massenspektrometrie kompatibel Protein Fleck. Auszuschneiden die prominentesten Bands und den Raum zwischen ihnen von dem Gel und verarbeiten sie für die Analyse durch Massenspektrometrie getrennt 16.
HINWEIS: Es gibt zahlreiche Ansätze für die abschließende Reinigung Eluate abgetrennt und für die Massenspektrometrie 5 vorbereitet. Zum Beispiel LAP-gereinigten Komplexe können durch Verwendung von Hochsalz (3,5 M MgCl 2) und der gesamten Proteinpopulation aus S-Protein - Kügelchen eluiert werden en masse durch Massenspektrometrie 17 analysiert werden kann. Alternativ können endgültige Eluate für 1 mm durch SDS-PAGE und einer einzigen 1 mm Band kann e getrennt werden seinxcised und analysiert. Dies löscht die komplexe Mischung aus jeder Perlen oder Partikeln, die mit der Analyse stören.
Ergebnisse
Um die Nützlichkeit dieses Systems zu verdeutlichen, wurde das offene Leseraster (ORF) des Tau-Mikrotubuli-Bindungsproteins in den Shuttle-Vektor kloniert, indem das Tau-ORF mit Primern, die attB1- und attB2-Sequenzen enthielten (Tabelle 1), amplifiziert und die PCR-Produkte mit dem Shuttle-Vektor sowie einer Rekombinase inkubiert wurden, die die Insertion der PCR-Produkte in den Shuttle-Vektor vermittelt. Die Reaktionsprodukte wurden verwendet, um DH5α-Bakterien13 zu transformieren, und die Plasmid-DNA aus Kanamycin-resistenten Kolonien wurde sequenziert, um die korrekte Insertion von Tau zu bestätigen. Ein sequenzverifizierter Shuttle-Tau-Vektor wurde anschließend verwendet, um das Tau-ORF in den pGLAP1-Vektor zu übertragen, wodurch Tau in Leserichtung mit dem LAP-(EGFP-TEV-S-Protein)-Tag fusioniert wurde, indem der Shuttle-Tau-Vektor mit dem pGLAP1-Vektor und der Rekombinase, die den Transfer des ORFs vom Shuttle-Vektor in pGLAP1 vermittelt, inkubiert wurde. Die Reaktionsprodukte wurden verwendet, um DH5α-Bakterien13 zu transformieren, und die Plasmid-DNA aus Ampicillin-resistenten Kolonien wurde sequenziert, um sicherzustellen, dass die LAP-Tau-Fusion in Leserichtung vorlag. Das sequenzverifizierte pGLAP1-LAP-Tau-Plasmid wurde dann gemeinsam mit einem Vektor, der das Flippase-Rekombinationsenzym exprimiert, in HEK293-Zellen transfiziert, die eine einzelne Flippase-Erkennungsstelle (FRT) in ihrem Genom enthielten, die als Integrationsstelle für LAP-markierte Gene dient14. Diese Zelllinie exprimierte außerdem TetR, das an Tet-Operatoren upstream der LAP-markierten Gene bindet und deren Expression in Abwesenheit von Tet/Dox unterdrückt. Stabile Integranten wurden durch Kultivierung in -Tet-DMEM/F12-Medien mit 100 µg/ml Hygromycin über 5 Tage ausgewählt. Individuelle, Hygromycin-resistente Zellkolonien wurden gewonnen, indem 20 µl Trypsin aufgegeben und zweimal auf- und abpipettiert wurden. Die Zellen wurden in eine 24-Well-Platte überführt und durch kontinuierliches Wachstum in -Tet-DMEM/F12-Medien expandiert.
Um zu überprüfen, ob die Hygromycin-resistenten Zellen in der Lage waren, LAP-Tau zu exprimieren, wurden HEK293 LAP-Tau-Zellen 15 Stunden lang mit 0,1 µg/ml Dox induziert und Proteinauszüge aus nicht induzierten und Dox-induzierten Zellen hergestellt. Diese Extrakte wurden per SDS-PAGE getrennt, auf eine PVDF-Membran übertragen und mittels Immunoblotting gegen GFP und Tubulin als Ladekontrolle analysiert. Wie in Abbildung 4A zu sehen ist, wurde LAP-Tau (nachgewiesen mit anti-GFP-Antikörpern) nur in Gegenwart von Dox exprimiert. Um zu bestätigen, dass LAP-Tau während der Mitose korrekt im mikrotubulären Spindelapparat lokalisiert war, wie zuvor bereits für endogenes Tau18 gezeigt, wurden HEK293 LAP-Tau-Zellen 15 Stunden lang mit 0,1 µg/ml Dox induziert, mit 4 % Paraformaldehyd fixiert und anschließend für DNA (Hoechst 33342) und Mikrotubuli (anti-Tubulin-Antikörper) gleichzeitig gefärbt. In Übereinstimmung damit lokalisierte sich LAP-Tau während der Metaphase der Mitose am Spindelapparat (Abbildung 4B). Um zu überprüfen, ob LAP-Tau und seine wechselwirkenden Proteine mit diesem System angereichert werden konnten, wurden HEK293 LAP-Tau-Zellen in Rollkolben bis zu einer Konfluenz von etwa 70 % kultiviert, 15 Stunden lang mit 0,1 µg/ml Dox induziert, durch Schütteln geerntet, mit LAP300-Puffer lysiert und LAP-Tau gemäß dem oben beschriebenen Protokoll gereinigt. Die Eluate der LAP-Tau-Reinigung wurden per SDS-PAGE aufgetrennt und das Gel silbergefärbt. Abbildung 4C zeigt die LAP-Tau-Reinigung; LAP-Tau ist mit einem Sternchen markiert, und mehrere weitere Banden, die auf Tau-Interaktionspartner hindeuten, sind sichtbar.

Abbildung 1: Übersicht über die Erzeugung von LAP-markierten, induzierbaren stabilen Zelllinien für jedes Protein von Interesse. Die offene Leserahmen (ORF) der Gene von Interesse werden mit attB1- und attB2-Sequenzen, die jeweils die 5'- und 3'-Endsequenzen flankieren, amplifiziert (Primersequenzen siehe Tabelle 1) und in den Shuttle-Vektor kloniert. Die sequenzverifizierten Shuttle-Vektoren mit dem Gen von Interesse werden anschließend verwendet, um das Gen von Interesse in den pGLAP1-Vektor zu übertragen. Der sequenzverifizierte pGLAP1-Vektor mit dem Gen von Interesse wird dann gemeinsam mit dem Vektor, der die Flippase-Rekombinase enthält, in die gewünschte Zelllinie transfiziert, die eine einzelne Flippase-Erkennungsstelle (FRT-Stelle) in ihrem Genom besitzt, an der die LAP-markierten Gene integriert werden. Diese Zelllinien exprimieren außerdem den Tet-Repressor (TetR), der an Tet-Operatoren (TetO2) upstream der LAP-markierten Gene bindet und deren Expression in Abwesenheit von Tet/Dox unterdrückt. Das LAP-markierte Gen von Interesse wird dann in die FRT-Stelle rekombiniert, und stabile Integranten werden mittels Hygromycin selektiert. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
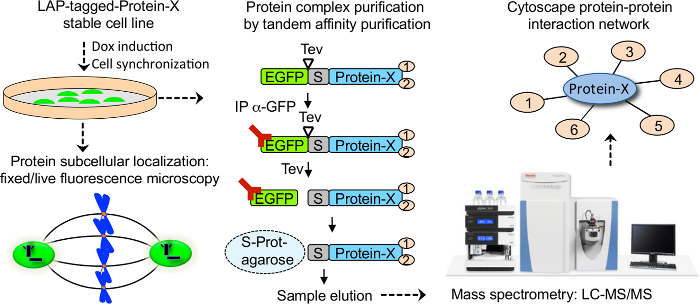
Abbildung 2: Überblick über die Anwendungen für LAP-markierte stabile Zelllinien. LAP-markierte, induzierbare stabile Zelllinien werden durch Zugabe von Dox zur Expression des LAP-markierten Proteins der gewünschten Zielstruktur induziert und können in verschiedenen Phasen des Zellzyklus synchronisiert oder mit Chemikalien bzw. Liganden stimuliert werden, um einen beliebigen Signalweg zu aktivieren. Die subzelluläre Lokalisation des LAP-markierten Zielproteins kann mittels Live- oder Fixierzellbildgebung analysiert werden. LAP-markierte Proteine können außerdem mittels tandemaffinitärer Reinigung isoliert werden, und ihre Interaktionspartner können durch Flüssigkeitschromatographie gekoppelt mit Tandem-Massenspektrometrie (LC-MS/MS) identifiziert werden. Schließlich kann Cytoscape verwendet werden, um ein Protein-Protein-Interaktionsnetzwerk des Bait-Proteins zu erstellen. Dox steht für Doxycyclin, IP für Immunkomplexpräzipitat, EGFP für verbessertes grün fluoreszierendes Protein, Tev für die TEV-Protease-Spaltstelle und S für das S-Tag. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.

Abbildung 3: Übersicht über die Expression, Reinigung und Probenvorbereitung von LAP-markierten Proteinen für die Massenspektrometrie. Das Protokoll umfasst 9 Schritte: 1) Anzucht und Induktion der Expression des LAP-markierten Proteins, 2) Zellernte und Lyse, 3) Aufbereitung der Lysate, 4) Bindung der Lysate an Anti-GFP-Kügelchen, 5) Spaltung des GFP-Tags durch TEV-Protease, 6) Bindung der Lysate an S-Protein-Kügelchen, 7) Elution des Zielproteins und assoziierter Proteine sowie 8–9) Probenvorbereitung für proteomische Analysen mittels Massenspektrometrie. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.

Abbildung 4: Überprüfung der LAP-Tau-Expression. (A) Westernblot (WB)-Analyse von Proteinen aus nicht induzierten und mit Dox induzierten LAP-Tau-HEK293-Zellen, die mit anti-GFP- und anti-Tubulin-Antikörpern prozessiert wurden, um das mit LAP markierte Tau-Protein bzw. die Tubulin-Ladekontrolle nachzuweisen. Beachten Sie, dass LAP-Tau nur exprimiert wird, wenn die Zellen mit Dox induziert wurden. (B) Mitotische Zellen, die LAP-Tau exprimieren, wurden fixiert und für DNA (Hoechst 33342) sowie Tubulin (Tub) mit anti-Tubulin-Antikörpern gekoppelt gefärbt, und die subzelluläre Lokalisation von LAP-Tau wurde mittels Fluoreszenzmikroskopie analysiert. Beachten Sie, dass sich LAP-Tau während der Mitose am Spindelapparat und an den Spindelpolen lokalisiert. (C) Silbergefärbtes Gel der LAP-Tau-Reinigung. MW steht für Molekulargewicht, CL für klare Lysate und E für die endgültigen Eluate. Die Proben wurden auf einem 4–20 %igen SDS-PAGE aufgetragen, und das Gel wurde silbergefärbt, um die gereinigten Proteine sichtbar zu machen. Beachten Sie, dass ein Band, das LAP-Tau entspricht, mit einem Sternchen markiert ist, und mehrere weitere Banden, die den mitgereinigten Proteinen entsprechen, sichtbar sind. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| N-terminale Fusion | |
| Forward | 5'-GGGGACAAGT TTGTACAAAAAAGCAGGCTTCATG-(>18gsn)-3’ |
| Reverse | 5'-GGGGACCACTTTGTACAAGAAAGCTGGGTT TTATCA-(>18gsn)-3’ |
| C-terminale Fusion | |
| Forward | 5'-GGGGACAAGTTTGTACAAAAAAGCAGGCTTCACC-(>18gsn)-3’ |
| Reverse | 5'-GGGGACCACTTTGTACAAGAAAGCTGGGTG-(>18gsn)-3’ |
Tabelle 1: Vorwärts- und Rückwärtsprimer zur Amplifikation von ORFs für den Interesse einfügen in den Shuttlevektor. Die attB-Sequenzen sind fett hervorgehoben, gsn bedeutet, dass mehr als 18 gen-spezifische Nukleotide an den Primer angefügt wurden.
| Schritt | Temperatur | Zeit | |
| Initiale Denaturierung | 94 °C | 2 min | |
| PCR-Amplifikationszyklen (35) | Denaturierung | 94 °C | 30 sec |
| Annealing | 55 °C (abhängig von der Primer-Tm) | 30 sec | |
| Verlängerung | 72 °C | 1 min/kb | |
| Lagern | 4 °C | unbegrenzt | |
Tabelle 2: PCR-Bedingungen zur Amplifikation der gewünschten ORFs.
| Vektor | Vorwärts-Sequenzierungsprimer | Rückwärts-Sequenzierungsprimer |
| Shuttle-Vektor | 5’-TGTAAAACGACGGCCAGT-3’ | 5’-CAGGAAACAGCTATGAC-3’ |
Tabelle 3: Vorwärts- und Rückwärts-Sequenzierungsprimer für den Shuttle-Vektor.
| ID | Struktur | Elterlich | Promotor | Bak Resistenz | Mamm Resistenz | Tet-reguliert? |
| pGLAP1 | N-terminales EGFP-TEV-S-Peptid | pcDNA5/FRT/TO | CMV | Amp | Hyg | Ja |
| pGLAP2 | N-terminales Flag-TEV-S-Peptid | pcDNA5/FRT/TO | CMV | Amp | Hyg | Ja |
| pGLAP3 | N-terminales EGFP-TEV-S-Peptid; C-terminales V5 | pEF5/FRT-V5 | EF1a | Amp | Hyg | Nein |
| pGLAP4 | N-terminales Flag-TEV-S-Peptid; C-terminales V5 | pEF5/FRT-V5 | EF1a | Amp | Hyg | Nein |
| pGLAP5 | C-terminales S-Peptid-Präproteins x2-EGFP | pEF5/FRT-V5 | EF1a | Amp | Hyg | Nein |
Tabelle 4: Liste der verfügbaren LAP/TAP-Vektoren mit variablen Promotoren, Epitop-Tags und Dox-induzierbarer Expression für die N- oder C-terminale Proteintaggung. Die Vektoren sind im Handel erhältlich. Bac Res gibt den bakteriellen Resistenzmarker an, Mam Res den Resistenzmarker für Säugerzellen, Tet reg? zeigt an, ob die Expression durch Tet/Dox regulierbar ist.
| Vektor | Vorwärts-Sequenzierungsprimer | Rückwärts-Sequenzierungsprimer |
| pGLAP1 | 5’-ATCACTCTCGGCATGGACGAGCTGTACAAG-3’ | 5’-TGGCTGGCAACTAGAAGGCACAGTCGAGGC-3’ |
| pGLAP2 | 5’-CGAACGCCAGCACATGGACAGGG-3’ | 5’-TGGCTGGCAACTAGAAGGCACAGTCGAGGC-3’ |
| pGLAP3 | 5’-AGAAACCGCTGCTGCTAA-3’ | 5’-TAGAAGGCACAGTCGAGG-3’ |
| pGLAP4 | 5’-AGACCCAAGCTGGCTAGGTAAGC-3’ | 5’-TAGAAGGCACAGTCGAGG-3’ |
| pGLAP5 | 5’-CGTAATACGACTCACTATAG-3’ | 5’-TCCAGGGTCAAGGAAGGCACGG-3’ |
Tabelle 5: Vorwärts- und Rückwärts-Sequenzierungsprimer für pGLAP-Vektoren.
Diskussion
Das skizzierte Protokoll beschreibt die Klonierung von Genen von Interesse in den LAP-Tagging-Vektor, die Erzeugung induzierbarer LAP-markierter stabiler Zelllinien und die Aufreinigung von LAP-markierten Proteinkomplexen für proteomische Analysen. Im Vergleich zu anderen LAP/TAP-Tagging-Ansätzen wurde dieses Protokoll so gestrafft, dass es mit Hochdurchsatzansätzen kompatibel ist, um die Proteinlokalisierung und Protein-Protein-Wechselwirkungen innerhalb eines zellulären Signalwegs abzubilden. Dieser Ansatz wurde in großem Umfang auf die funktionelle Charakterisierung von Proteinen angewendet, die für die Zellzyklusprogression, die mitotische Spindelassemblierung, die Spindelpolhomöostase und die Ziliogenese entscheidend sind, um nur einige zu nennen, und hat zum Verständnis beigetragen, wie eine Fehlregulation dieser Proteine zu menschlichen Krankheiten führen kann15,16,19,20. Zum Beispiel hat unsere Gruppe dieses System kürzlich verwendet, um die Funktion und Regulation des mitotischen Kinesins STARD9 (ein Krebskandidat) in der Spindelassemblierungzu definieren 15,21, um eine neue molekulare Verbindung zwischen der Tctex1d2-Dynein-Leichtkette und dem Kurzrippen-Polydaktylie-Syndrom (SRPS) zu definieren19 und um eine neue molekulare Verbindung zu definieren, um zu verstehen, wie eine Mutation der Mid2-Ubiquitin-Ligase zu X-chromosomalen geistigen Behinderungen führen kann16. Auch andere Laboratorien haben diese Methode erfolgreich angewendet, darunter eines, das feststellte, dass Tctn1, ein Regulator des Hedgehog-Signalwegs der Maus, Teil eines Ziliopathie-assoziierten Proteinkomplexes war, der die Zusammensetzung der Ziliarmembran und die Ziliogenese gewebeabhängig regulierte22,23. Daher kann dieses Protokoll auf breiter Basis auf die Dissektion eines beliebigen zellulären Signalwegs angewendet werden.
Ein kritischer Schritt in diesem Protokoll ist die Auswahl von LAP-markierten stabilen Zelllinien, die Hygromycin-resistent sind. Besondere Sorgfalt sollte darauf verwendet werden, sicherzustellen, dass alle Zellen in der Kontrollplatte tot sind, bevor auf der Versuchsplatte Herde für die Amplifikation ausgewählt werden. Hygromycin kann auch während der routinemäßigen Zellkultivierung von LAP-markierten stabilen Zelllinien hinzugefügt werden, um sicherzustellen, dass alle Zellen das LAP-markierte Gen von Interesse an der FRT-Stelle behalten. Wir warnen davor, dass nicht alle LAP-markierten Proteine funktionsfähig sind und dass es wichtig ist, Assays zu haben, die zum Testen der Proteinfunktion verwendet werden können. Beispiele für Assays, die zum Testen der Proteinfunktion verwendet werden, sind die Rettung von siRNA-induzierten Phänotypen und In-vitro-Aktivitätsassays . Um mögliche Probleme mit der Hinzufügung eines großen LAP-Tags zu lösen, haben wir zuvor TAP-Tag-Vektoren generiert, die mit diesem System kompatibel sind und kleinere Tags wie FLAG enthalten, die die Funktion und Lokalisierung des interessierenden Proteins weniger wahrscheinlich hemmen4. Darüber hinaus existieren LAP-Tagging-Vektoren zur Erzeugung von C-terminalen LAP-markierten Proteinen oder C-terminalen TAP-markierten Proteinen, die mit diesem System kompatibel sind und in Fällen verwendet werden können, in denen ein LAP/TAP-Tag am N-Terminus eines Proteins nicht toleriert wird. Darüber hinaus können die Salz- und Detergenzkonzentrationen der Reinigungspuffer (LAPXN) modifiziert werden, um die Reinigungsstringenz zu erhöhen oder zu verringern, wenn keine oder zu viele Wechselwirkungen beobachtet werden. In ähnlicher Weise ist das Tandem-Affinitätsreinigungsverfahren strenger als einzelne Reinigungsverfahren und schwache Interaktoren können verloren gehen, so dass ein einzelnes Reinigungsschema verwendet werden kann, wenn nur wenige oder keine Interaktoren identifiziert werden.
Es ist wichtig zu beachten, dass es andere GFP-Epitop-Markierungsansätze gibt, die eine groß angelegte GFP-Proteinmarkierung für Proteinlokalisierungs- und Aufreinigungsstudien ermöglichen24,25. Dazu gehört der BAC-TransgenOmics-Ansatz, bei dem bakterielle künstliche Chromosomen verwendet werden, um GFP-markierte Gene von Interesse aus ihrer natürlichen Umgebung zu exprimieren, die alle regulatorischen Elemente enthält, was die endogene Genexpression nachahmt24. In jüngerer Zeit wurden CAS9/single-guided RNA (sgRNA)-Ribonukleoprotein-Komplexe (RNPs) verwendet, um Gene von Interesse endogen mit einem Split-GFP-System zu markieren, das die Expression von GFP-markierten Genen aus ihren endogenen genomischen Lociermöglicht 25. Obwohl beide Ansätze die Expression von getaggten Proteinen unter endogenen Bedingungen ermöglichen, erlauben sie im Vergleich zum hier beschriebenen LAP-Tagging-Protokoll keine induzierbare und abstimmbare Expression der markierten Gene von Interesse. Darüber hinaus müssen sie noch auf das Tandem-Epitop-Tagging für TAP angewendet werden. Es ist auch wichtig zu beachten, dass andere Markierungssysteme ebenfalls modifiziert werden können, um mit dem hier beschriebenen System zur Erzeugung induzierbarer epitopmarkierter stabiler Zelllinien kompatibel zu werden. So hat beispielsweise die proximity-dependent Biotin identification (BioID) aufgrund ihrer Fähigkeit, räumliche und zeitliche Beziehungen zwischen interagierenden Proteinen zu definieren, erhebliche Aufmerksamkeit erregt26. Diese Technik nutzt Proteinfusionen zu einem promiskuitiven Stamm der Escherichia coli Biotin-Ligase BirA, der jedes Protein innerhalb eines Radius von ~10 nm um das Enzym biotinyliert. Die biotinylierten Proteine werden dann mittels Biotin-Affinitäts-Capture affinitätsgereinigt und mittels Massenspektrometrie auf ihre Zusammensetzung analysiert. BirA biotinyliert jedes Protein in unmittelbarer Nähe, auch vorübergehend, was es besonders geeignet für den Nachweis schwächerer Interaktionspartner innerhalb eines Komplexesmacht 27. Darüber hinaus erfordert das Aufreinigungsschema nicht, dass endogene Protein-Protein-Wechselwirkungen intakt bleiben und unter denaturierenden Bedingungen durchgeführt werden können, wodurch die Rate falsch positiver Ergebnisse reduziert wird. Im Rahmen unseres aktuellen Protokolls könnte die Substitution des pGLAP1-Vektors durch einen BirA-Tagging-Vektor dieses System von der Identifizierung von Protein-Protein-Wechselwirkungen auf der Grundlage der Affinität zur Detektion auf der Grundlage der Nähe verändern. Ein solches System wäre sehr vorteilhaft für die Detektion transienter Proteinwechselwirkungen, wie es zwischen vielen Enzym-Substrat-Wechselwirkungen der Fall ist, und für die Kartierung der raumzeitlichen Protein-Protein-Wechselwirkungen innerhalb definierter Strukturen, wie es für das Zentrosom und die Zilien durchgeführt wurde26,28.
Offenlegungen
Die Autoren haben nichts offenzulegen.
Danksagungen
Diese Arbeit wurde durch ein National Science Foundation Grant NSF-MCB1243645 (JZT) unterstützt, alle Meinungen, Ergebnisse und Schlussfolgerungen oder Empfehlungen, die in diesem Material geäußert werden, sind die der Autoren und spiegeln nicht unbedingt die Ansichten der National Science Foundation wider. Die Geldgeber spielten keine Rolle beim Studiendesign, der Datenerhebung und -analyse, der Entscheidung über die Veröffentlichung oder der Vorbereitung des Manuskripts.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Flp-In T-REx Core Kit | Invitrogen | K6500-01 | Kit zur Generierung von Zelllinien, die eine FRT-Stelle und TrtR-Expression |
| enthalten PETG, 5x | Nunc, Inc. | 73520-734 | Rollflasche für wachsende Zellen |
| PETG, 2,5x | Nunc, Inc. | 73520-420 | Rollflasche für wachsende Zellen |
| Zellstapler | Corning CellSTACK | 3271 | Zellstapler für wachsende Zellen |
| 500 ml konische Zentrifugenröhrchen | Corning | 431123 | Röhrchen für die Entnahme von Zellen |
| Anti-GFP-Antikörper | Invitrogen | A11122 | Kaninchen Anti-GFP-Antikörper |
| Affiprep Protein A-Kügelchen | Biorad | 156-0006 | Wird als Matrix für die Konjugation von Anti-GFP-Antikörpern |
| verwendet Dimethylpimelimidat (DMP) | ThermoFisher Scientific | 21667 | Wird zur Konjugation von Anti-GFP-Antikörpern an Protein-A-Kügelchen |
| TLA100.3 Röhrchen | Beckman | 349622 | Röhrchen zum Zentrifugieren von Proteinlysaten während des Clearing-Schritts |
| TEV-Protease | Invitrogen | 12575-015 | Wird zum Abspalten des GFP-Tags von N-terminalen LAP-markierten Proteinen |
| verwendet Präzessionsprotease | GE Healthcare | 27-0843-01 | Wird zum Abspalten des GFP-Tags von C-terminalen LAP-markierten |
| Proteinen verwendet S-Protein Agarose Novagen | 69704 | Zur Verwendung als zweite Affinitätsmatrix bei der Aufreinigung von LAP-markierten Proteinkomplexen | |
| QIAquick DNA-Gel-Extraktionskit | Qiagen | 28704/28706 | Zur Verwendung bei der Aufreinigung von PCR-Produkten aus einem Agarosegel |
| BP-Klonase II | Invitrogen | 11789020 | Zur Klonierung von ORF-PCR-Produkten in den pDONR221-Shuttle-Vektor |
| LR-Klonase II | Invitrogen | 11791020 | Wird zur Klonierung des ORF des interessierenden Gens in den pGLAP1 LAP-Tagging-Vektor |
| verwendetccdB Survival 2 T1R E. coli | Invitrogen | A10460 | Wird zur Vermehrung von Shuttle-Vektoren und leeren pGLAP-Vektoren |
| verwendet Fugene 6 | Promega | E2691 | Transfektionsreagenz zur Transfektion von Vektoren in menschliche Zellen |
| Tetracyclin | Invitrogen | Q100-19 | Arzneimittel zur Induktion der Dox/Tet-induzierbaren Proteinexpression |
| Doxycyclin | Clontech | 631311 | Arzneimittel zur Induktion der Dox/Tet-induzierbaren Proteinexpression |
| Hygromycin B | Invitrogen | 10687010 | Arzneimittel zur Selektion stabiler LAP-markierter Integranten |
| Kanamycin | Corning | 61-176-RG | Arzneimittel zur Selektion von Kanamycin-resistenten Bakterienkolonien |
| Ampicillin | Fisher | BP1760-5 | Arzneimittel zur Selektion von Ampicillin-resistenten Bakterienkolonien |
| 4-20% Tris Glycin SDS-PAGE Gele | Biorad | 4561094 | Wird zur Trennung von Proteinproben und abschließenden LAP-Tag-Reinigungseluaten verwendet |
| Silver Stain Plus Kit | Biorad | 1610449 | Wird zur Silberfärbung der Eluate von LAP-markierten Pufikaten und Proben verwendet, die während des Aufreinigungsprozesses gesammelt wurden. |
| Coomassie Blue stain | Invitrogen | LC6060 | Wird zum Färben von SDS-PAGE-Gelen verwendet, um LAP-markierte Aufreinigungen sichtbar zu machen und Proteinbanden herauszuschneiden, massenspektrometrisch kompatibel |
| Shuttle-Vektor pDONR221 | Invitrogen | 12536017 | Shuttle-Vektor zum Klonieren der ORFs von Genen von Interesse |
| Flippase-exprimierender Vektor pOG44 | Invitrogen | V600520 | Vektor, der die Flippase-Rekombinase exprimiert, um LAP-markierte Gene in das Genom der FRT-Stelle zu integrieren, die Zelllinien enthält |
| Platin-Taq-DNA-Polymerase | ThermoFisher Scientific 10966018 | Wird für die PCR-Amplifikation der ORFs von Genen von Interesse verwendet | |
| 4x Laemmli-Probenpuffer Biorad | 1610747 | Probenpuffer zur Eluierung von gereinigten LAP-markierten Proteinkomplexen aus dem Bead-Matrix-Luria-Bouillon | |
| (LB)-Medium | Fisher | BP9723-2 | Wird für die Züchtung von DH5 & Alpha-Bakterien |
| verwendet DNA-Miniprep-Kit | Promega | A1222 | Wird für die Herstellung von DNA-Plasmid-Minipreps |
| DMEM/F12-Medien | verwendet Hyclone | SH30023.01 | Für die Züchtung von Hek293-menschlichen |
| Zellen FBS ohne Tet | Altanta Biologicals | S10350 | Wird für die Herstellung von -Tet DMEM/F12-Medien zur Erzeugung und Züchtung induzierbarer LAP-markierter stabiler Zelllinien verwendet |
| Trypsin-Hyklon | SH30042.01 | Zum Heben von Hek293-Zellherden von Platten | |
| Proteasehemmer-Tabletten | Roche | 11836170001 | Wird zur Herstellung von Protokollpuffern verwendet, EDTA-frei |
| 10% Nonylphenoxypolyethoxylethanol | Roche | 11332473001 | zur Herstellung von Protokollpuffern |
| verwendet PBS | Corning | 21-040-CM | Zur Herstellung von Protokollpuffern |
| Tween-20 | Fisher | BP337-500 | Zur Herstellung von Protokollpuffern |
| Natriumborat | Fisher S249-500 | Zur Herstellung von Protokollpuffern | |
| Borsäure | Fisher | A78-500 | Zur Herstellung von Protokollpuffern |
| Ethanolamin | Calbiochem | 34115 | Zur Herstellung von Protokollpuffern |
| NaCl | Fisher | P217-3 | Zur Herstellung von Protokollpuffern |
| KCl | Fisher | BP358-10 | Zur Herstellung von Protokollpuffern |
| Dithiothreitol (DTT) | Fisher | BP172-25 | Zur Herstellung von Protokollpuffern |
| MgCl2 | Fisher | M33-500 | Zur Herstellung von Protokollpuffern |
| Tris-Basis | Fisher | BP152-5 | Zur Herstellung von Protokollpuffern |
Referenzen
- Rigaut, G., et al. A generic protein purification method for protein complex characterization and proteome exploration. Nat Biotechnol. 17, 1030-1032 (1999).
- Puig, O., et al. The tandem affinity purification (TAP) method: a general procedure of protein complex purification. Methods. 24, 218-229 (2001).
- Cheeseman, I. M., Desai, A. A combined approach for the localization and tandem affinity purification of protein complexes from metazoans. Sci STKE. , (2005).
- Torres, J. Z., Miller, J. J., Jackson, P. K. High-throughput generation of tagged stable cell lines for proteomic analysis. Proteomics. 9, 2888-2891 (2009).
- LaCava, J., et al. Affinity proteomics to study endogenous protein complexes: pointers, pitfalls, preferences and perspectives. Biotechniques. 58, 103-119 (2015).
- Landy, A. Dynamic, structural, and regulatory aspects of lambda site-specific recombination. Annu Rev Biochem. 58, 913-949 (1989).
- Hartley, J. L., Temple, G. F., Brasch, M. A. DNA cloning using in vitro site-specific recombination. Genome Res. 10, 1788-1795 (2000).
- ORFeome Collaboration. The ORFeome Collaboration: a genome-scale human ORF-clone resource. Nat Methods. 13, 191-192 (2016).
- Brasch, M. A., Hartley, J. L., Vidal, M. ORFeome cloning and systems biology: standardized mass production of the parts from the parts-list. Genome Res. 14, 2001-2009 (2004).
- Lamesch, P., et al. hORFeome v3.1: a resource of human open reading frames representing over 10,000 human genes. Genomics. 89, 307-315 (2007).
- Rual, J. F., et al. Human ORFeome version 1.1: a platform for reverse proteomics. Genome Res. 14, 2128-2135 (2004).
- Fiering, S., Kim, C. G., Epner, E. M., Groudine, M. An "in-out" strategy using gene targeting and FLP recombinase for the functional dissection of complex DNA regulatory elements: analysis of the beta-globin locus control region. Proc Natl Acad Sci U S A. 90, 8469-8473 (1993).
- Sambrook, J., Fritsch, E. F., Maniatis, T. Molecular cloning : a laboratory manual. , 2nd, Cold Spring Harbor Laboratory. (1989).
- Uyttersprot, N., Costagliola, S., Miot, F. A new tool for efficient transfection of dog and human thyrocytes in primary culture. Mol Cell Endocrinol. 142, 35-39 (1998).
- Senese, S., et al. A unique insertion in STARD9's motor domain regulates its stability. Mol Biol Cell. 26, 440-452 (2015).
- Gholkar, A. A., et al. The X-Linked-Intellectual-Disability-Associated Ubiquitin Ligase Mid2 Interacts with Astrin and Regulates Astrin Levels to Promote Cell Division. Cell Rep. 14, 180-188 (2016).
- Graumann, J., et al. Applicability of tandem affinity purification MudPIT to pathway proteomics in yeast. Mol Cell Proteomics. 3, 226-237 (2004).
- Connolly, J. A., Kalnins, V. I., Cleveland, D. W., Kirschner, M. W. Immunoflourescent staining of cytoplasmic and spindle microtubules in mouse fibroblasts with antibody to tau protein. Proc Natl Acad Sci U S A. 74, 2437-2440 (1977).
- Gholkar, A. A., et al. Tctex1d2 associates with short-rib polydactyly syndrome proteins and is required for ciliogenesis. Cell Cycle. 14, 1116-1125 (2015).
- Cheung, K., et al. Proteomic Analysis of the Mammalian Katanin Family of Microtubule-severing Enzymes Defines Katanin p80 subunit B-like 1 (KATNBL1) as a Regulator of Mammalian Katanin Microtubule-severing. Mol Cell Proteomics. 15, 1658-1669 (2016).
- Torres, J. Z., et al. The STARD9/Kif16a Kinesin Associates with Mitotic Microtubules and Regulates Spindle Pole Assembly. Cell. 147, 1309-1323 (2011).
- Garcia-Gonzalo, F. R., et al. A transition zone complex regulates mammalian ciliogenesis and ciliary membrane composition. Nat Genet. 43, 776-784 (2011).
- Chih, B., et al. A ciliopathy complex at the transition zone protects the cilia as a privileged membrane domain. Nat Cell Biol. 14, 61-72 (2012).
- Leonetti, M. D., Sekine, S., Kamiyama, D., Weissman, J. S., Huang, B. A scalable strategy for high-throughput GFP tagging of endogenous human proteins. Proc Natl Acad Sci U S A. 113, E3501-E3508 (2016).
- Poser, I., et al. BAC TransgeneOmics: a high-throughput method for exploration of protein function in mammals. Nat Methods. 5, 409-415 (2008).
- Firat-Karalar, E. N., Stearns, T. Probing mammalian centrosome structure using BioID proximity-dependent biotinylation. Methods Cell Biol. 129, 153-170 (2015).
- Roux, K. J., Kim, D. I., Burke, B. BioID: a screen for protein-protein interactions. Curr Protoc Protein Sci. 74, (2013).
- Gupta, G. D., et al. A Dynamic Protein Interaction Landscape of the Human Centrosome-Cilium Interface. Cell. 163, 1484-1499 (2015).
Nachdrucke und Genehmigungen
