Wir beschreiben hier eine Methode zur Regulierung des Picornavirus-Tropismus, indem Sequenzen, die zu spezifischen microRNAs komplementär sind, in das virale Genom eingebaut werden. Dieses Protokoll kann an alle verschiedenen Klassen von Viren angepasst werden, wobei es je nach Länge und Art ihres Lebenszyklus modifiziert wird.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
MicroRNA-basierten Regulation der Picornavirus Tropism
In diesem Artikel
Zusammenfassung
Zusammenfassung
Zellspezifische Einschränkung der Virusreplikation ohne gleichzeitige Abschwächung kann der Impfstoffentwicklung, der Gentherapie, der onkolytischen Virotherapie und dem Verständnis der biologischen Eigenschaften von Viren zugute kommen. Es gibt mehrere Mechanismen zur Regulierung des viralen Tropismus, sie sind jedoch tendenziell virusklassenspezifisch und viele führen zu einer Virusabschwächung. Darüber hinaus weisen viele Viren, einschließlich Picornaviren, Größenbeschränkungen auf, die es nicht erlauben, große Mengen an fremdem genetischem Material einzubauen, die für einige Targeting-Methoden erforderlich sind. MicroRNAs sind kurze, nicht-kodierende RNAs, die die Genexpression in eukaryotischen Zellen regulieren, indem sie komplementäre Zielsequenzen in Boten-RNAs binden, deren Translation verhindern oder ihren Abbau beschleunigen. Verschiedene Zellen weisen unterschiedliche microRNA-Signaturen auf und viele microRNAs dienen als Biomarker. Diese differentiellen Expressionsmuster können genutzt werden, um die Genexpression in Zellen einzuschränken, die spezifische microRNAs exprimieren, während die Expression in Zellen, die dies nicht tun, aufrechterhalten wird. In Bezug auf die Regulierung des viralen Tropismus werden Sequenzen, die zu spezifischen microRNAs komplementär sind, in das virale Genom eingebaut, im Allgemeinen in den 3' nicht-kodierenden Regionen, und zielen auf sie ab, um sie in Gegenwart der verwandten microRNAs zu zerstören und so die virale Genexpression und/oder Replikation zu verhindern. MicroRNA-Targeting ist eine Technik, die theoretisch auf alle viralen Vektoren angewendet werden kann, ohne die Wirksamkeit des Virus in Abwesenheit der entsprechenden microRNAs zu verändern. Hier beschreiben wir experimentelle Methoden, die mit der Generierung eines microRNA-gerichteten Picornavirus verbunden sind, und bewerten die Wirksamkeit und Spezifität dieses Ziels in vitro. Dieses Protokoll ist für ein sich schnell replizierendes Virus mit einem lytischen Replikationszyklus konzipiert, jedoch hilft die Änderung der analysierten Zeitpunkte und der verwendeten spezifischen Virustitrationswerte bei der Anpassung dieses Protokolls an viele verschiedene Viren.
Einleitung
Die Entwicklung einer breit anwendbaren, einfache und effektive Methode, um einen Vektor mit eingeschränkten Tropismus Engineering bietet eine große Chance, um die Sicherheit, biologische Verständnis und therapeutischen Nutzen von Viren zu verbessern. Mehrere Mechanismen existieren viralen Tropismus einschließlich transductional, transkriptionale und translationale Gestützte Techniken zielen. Jedoch sind diese Verfahren nicht allgemein anwendbar auf alle Vektorsysteme, können defekte Signalwege in Zielzellen erfordern oder Insertion von großen codierenden Sequenzen in das Virusgenom erfordern. Zusätzlich können diese Verfahren in der Dämpfung des Virus führen, erheblich ihre therapeutische Aktivität zu behindern und einen Einblick in das unmodifizierte System zu begrenzen.
MicroRNAs sind kleine (22-25 Nukleotide), nicht-kodierenden RNAs, die Gen-Silencing in eukaryotischen Zellen vermitteln. MicroRNAs Funktion durch komplementäre Zielsequenzen Bindung (Response-Elemente) in Boten-RNAs (mRNA) resulti ng in Transkript Destabilisierung, Abbau oder translationale Repression. MicroRNAs normalerweise Response - Elemente mit partieller Komplementarität binden und kleine Veränderungen in der Genexpression 1, 2, 3, 4, 5 ergeben. Weitere signifikante Veränderungen in der Genexpression kann durch Erhöhen 6 Komplementarität des Antwortelements erreicht werden. Tausende von reifen microRNAs wurden in einer Vielzahl von Arten und viele weisen differentielle Expressionsmuster in einer Vielzahl von Zell- und Gewebetypen 7, 8, 9 identifiziert. Diese MikroRNA Signaturen können durch Einbeziehen perfekt komplementären Response - Elemente in das virale Genom 10 zur zellspezifischen Restriktions Virusamplifikation ausgenutzt werden ,= "Xref"> 11, 12, 13. Das übergeordnete Ziel dieser microRNA-Targeting-Technik ist es, die Tropismus eines Vektorgenoms ohne zusätzliche Dämpfung zu steuern.
Die Nützlichkeit dieses Verfahrens für die virale Tropismus regulierende wurde ursprünglich in lentiviralen Vektoren gezeigt Transgen - Expression in spezifischen Geweben 14, 15, 16 zu beschränken. Diese Technik hat in der Folge zu einer Vielzahl von replizierende und nicht-replizierende virale Vektoren für eine verbesserte Gentherapie als auch angewendet worden , wie die Sicherheitsprofile vieler onkolytischen Viren zu verbessern , indem eine unerwünschte Toxizitäten in normalen Geweben eliminiert 10, 11, 12, 13, 17 . Es ist auch sicher und e zu erzeugen, verwendet worden, umffective lebendes abgeschwächtes Impfstoffe sowie Virus und Impfstoffherstellung zu verbessern , Prozesse 18, 19, 20, 21. MicroRNA-Targeting eines Vektors kann für die Dämpfung in geimpften Hosts oder gezielt Systeme ermöglichen, während Wildtyp-Wachstumsraten in den Erzeugersystemen aufrechterhalten wird. MicroRNA-Targeting kann auch durch die Beschränkung Übertragung in einer Spezies (zB Menschen) , um die biologische Sicherheit von Viren zu Forschungszwecken zu verbessern verwendet werden , während 22 Übertragung in anderen Hosts zu halten. MicroRNA-Targeting Schließlich kann für viralen Lebensanalysen von Zyklen in-Tiefe ermöglichen und spezifische Rollen von Zelltypen in der Pathogenese und Immunität durch das virale Wachstum Aussortieren 23, 24, 25, 26.
Diese Technik bietet ein alternative Verfahren Targeting, die leicht umgesetzt und gilt für alle Virus-Systemen. Darüber hinaus macht die ständig wachsende Sammlung von reifen microRNAs mit differentiellen Expressionsmuster in bestimmten Zelltypen diese Technik vielseitig einsetzbar. MicroRNA-basierten Targeting hat sich für eine Vielzahl von Virus-Systemen ohne Kompromisse bei der Systemfunktion wirksam erwiesen. Die wichtigsten Einschränkungen dieser Technik gehören Versuch und Irrtum-Optimierung, das Potenzial für Mutationen und mögliche Nebeneffekte auf endogenen Transkripte. Allerdings können diese Einschränkungen im Allgemeinen mit optimiertem und rational-Response-Element Design überwunden werden. Positive Sense-RNA-Viren sind in der Regel besonders als Reaktion auf microRNA-Targeting zu sein aufgrund der positiven Sense-Orientierung ihres Genoms und die Verfügbarkeit der Transkripte auf die microRNA Maschinen während des vollständig zytoplasmatischen Replikationszyklus. Hier beschreiben wir ein Protokoll zur Erzeugung eines microRNA-bezogene picornavirus und die Experimental Methoden , um die Effizienz und Spezifität , dass Targeting in vitro zu überprüfen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
1. Klonierung MikroRNA Reaktions Elements in das virale Genom
- Design - microRNA - Response - Element - Einsätze.
- Identifizieren Sie die gewünschte microRNA und seine entsprechende Zielsequenz. Mehrere Datenbanken sind mit reifen microRNA-Sequenzen zur Verfügung. Empfohlen: http://www.mirbase.org/ 9, 27, 28, 29, 30.
- Klonieren das Antwortelement in das Plasmid DNA , die das Vektorgenom oder Transkript.
HINWEIS: Bei zwei oder mehr Kopie-Response-Elemente eine einzigartige Restriktionsstelle für die Insertion unter Verwendung einfacher und vielseitiger.- Legen Sie Response-Element oder einzigartige Restriktionsstelle mit Spleiß-Overlap-Extension (SOE) PCR. Dieses Verfahren wurde im Detail 31 beschrieben.
- Bei Verwendung einer Restriktionsstelle für die Insertion, purchase kommerziell synthetisiert, PAGE-gereinigten Sense- und Antisense ultramers Kodieren der Insert - Sequenzen flankiert von den Überhang Sequenzen der singuläre Restriktionsstelle (Abbildung 2).
- Kombinieren 0,5 ug Sinne ultramer, 0,5 & mgr; g Antisense - ultramer, DNA Ligationspuffer auf eine Endkonzentration von 1x und bringen auf 50 & mgr; l mit H 2 O ultramers tempern , indem die Reaktion bei 85 ° C inkubiert für 10 min und dann die Temperatur zu reduzieren , indem 0,5 ° C alle 30 Sekunden, bis das Reaktions erreicht 25 ° C.
- Kombinieren 0,5 ug Vektor - DNA , die für die neue singuläre Restriktionsstelle, Enzympuffer auf eine Endkonzentration 1x, 1 ul des geeigneten Restriktionsenzyms, und bringen auf ein Endvolumen von 20 & mgr; l mit H 2 O. Digest der Vektor bei 37 ° C 2 Std. Reinige den linearisierten DNA durch Agarosegel-Reinigung 32.
- Ligieren die geglüht ultramers in den verdauten Vektor über Nacht bei 16 °; C unter Verwendung eines 3: 1 ultramers: 33 Vektor - Mol - Verhältnis und Standard - Ligationstechniken.
HINWEIS: Wenn eine einzige Restriktionsenzymstelle zur Insertion verwendet, kann es effizienter sein, die Enden des verdauten Vektors zu dephosphorylieren, und die Enden der angelagerten Oligonucleotide phosphorylieren. - Wandeln Sie die ligierte DNA in E. coli unter Verwendung des Hitzeschock - Methode 34.
HINWEIS: Plasmide, die für virale Genome sind in der Regel groß, daher kompetente Zellen optimiert unter Verwendung von großen DNA-Konstrukte zur Aufnahme kann die Transformationseffizienz zu erhöhen. - Reinige Plasmid DNA aus einzelnen Kolonien einen handelsüblichen Purification Kit unter Verwendung von 35. Identifizieren eines geeigneten Klon mit der MikroRNA - Response - Element in der richtigen Ausrichtung (Figur 2) durch Sequenzierung des Einlegebereich 36.
2. Rescuing microRNA-bezogene Picornavirus from Plasmid-DNA
- Rettungs - microRNA-bezogene picornavirus in einer Zelllinie permissive für die Virusreplikation , die nicht die artverwandten microRNA exprimiert (s). Dieses Protokoll verwendet H1-HeLa - Zellen , weil sie miR-142 nicht exprimieren, miR-124 oder miR-125, jedoch ist es nicht erforderlich zu H1-HeLa - Zellen für die Rettung verwenden.
ACHTUNG: Alle Richtlinien für die sichere Handhabung und Entsorgung von Infektionserregern sollten entsprechend beachtet werden.- Platte H1-HeLa-Zellen in einer 6-Well-Platte derart, daß sie ~ 80% konfluent zum Zeitpunkt der Transfektion (24 h nach der Aussaat). Platten Zellen in 2 ml pro Vertiefung von DMEM, supplementiert mit 10% fötalem Rinderserum.
- Wärmen Sie das Transfektionsreagenz auf Raumtemperatur. Kombinieren 250 & mgr; l serumfreiem Medium, 2,5 & mgr; g Plasmid-DNA, kodierend mikroRNA-Zielgenom und 7,5 & mgr; l Transfektionsreagenz in ein steriles Mikrozentrifugenröhrchen pipettieren und sanft zu mischen. Inkubieren der Mischung bei Raumtemperatur für 15-30 min.
- absaugenMedien aus den plattierten Zellen und 2 ml frisches Voll Medien hinzuzufügen.
- Fügen Sie die gesamte Transfektion Mischung aus Schritt 2.1.2 zu einer Vertiefung der 6-Well-Platte tropfenweise. Fügen Sie jeden Tropfen in einen anderen Bereich des Brunnens.
- Inkubieren der Zellen bei 37 ° C, bis cytopathische Wirkungen (CPE) oder Reporterproteine nachweisbar sind (~ 24-72 h).
- Ernte und Passage der gerettete Virus auf frische Zellen.
- Platten Zellen in einer 6-Well-Platte derart, daß sie 80-90% konfluent zum Zeitpunkt der Infektion (24 h nach der Aussaat).
HINWEIS: Skalierung nach oben oder unten in Abhängigkeit von der Menge des Virus für alle nachfolgenden Experimente erforderlich. - Ernte jede rescue gut von den Zellen in den Überstand Abkratzen mit einem Gummizellschaber oder Gummiwischer verwendet wird. Vorsichtig ziehen Sie den Boden des Brunnens den Schaber über. Übertragen Sie die Zellen und Überstand in einem kryogenen Speicherrohr.
- Einfrieren / Auftauen die Proben zweimal und dann pelletieren die Zelltrümmer durchbei 4 ° C bei 1.200 × g für 5 min zentrifugiert.
- Filtern Sie die geklärte Überstand zweimal unter Verwendung von 0,2 & mgr; m-Spritzenfilter. Das gefilterte Rettungsüberstand enthält das Virus.
HINWEIS: Filter Porengröße variieren kann auf die Größe von Viruspartikeln abhängig und kann nicht für große Viren anwendbar sein. - Absaugen Medien aus den plattierten Zellen, waschen Sie einmal mit Serum-freien Medien und 1 ml frischem Serum-freien Medien zu jedem Loch.
- In 50 & mgr; l pro Vertiefung gefiltert Rettungsüberstand und vorsichtig auf die Platte Rock gleichmäßig Virus verteilen.
- Inkubieren der Platte bei 37 ° C für 2 h und dann absaugen Medien aus jeder Vertiefung nicht eingebauten Virus zu entfernen.
- In 1,5-2 ml frischem komplettem Medium pro Vertiefung und Inkubation bei 37 ° C bis CPE oder Reporter-Proteine offensichtlich sind (~ 24-48 h).
- Wiederholen Sie die Schritte 2.2.2 bis 2.2.4. Gefiltert Rettungsüberstand enthält Virusstamm. Shop Virusstämme in Einweg-Aliquots in kryogenen Aufbewahrungsröhrchen bei -80 °C.
- Platten Zellen in einer 6-Well-Platte derart, daß sie 80-90% konfluent zum Zeitpunkt der Infektion (24 h nach der Aussaat).
3. Rescuing microRNA-bezogene Virus von In - vitro - transkribierten RNA - Transkripte
- Generieren RNA-Transkripte von Plasmid-DNA, die das microRNA-bezogenen viralen Genoms einen Upstream-Promotor verwendet.
HINWEIS: Standardpraktiken zur Erzeugung und eine Nuklease-freie Umgebung beibehalten sollte für alle folgenden Schritte verwendet werden. - Linearisieren Plasmid-DNA ein Enzym-Restriktionsstelle unter Verwendung von stromabwärts des Transkripts. Kombinieren 5 ug Plasmid - DNA, 1x Endkonzentration Enzympuffer, 3 ul Restriktionsenzym und bringen auf 50 & mgr; l mit H 2 O Inkubiere die Reaktion bei 37 ° C für 3 Stunden.
- Hinzufügen 1/20 Volumen von 0,5 M EDTA, 1/10 Volumen 5 M NH 4 acetat und 2 Volumina 100% Ethanol zu der verdauten Reaktion und mischen. Inkubieren bei 20 ° C für 1 h bis über Nacht.
- Pellet die gefällte DNA für 10 min bei 17.000 × g bei 4 ° C. Gießen Sie die supernatant, das Pellet in 500 & mgr; l kaltem 70% Ethanol und das DNA-Pellet wurde 10 min bei 4 ° C bei 17.000 xg zentrifugiert.
- Gießen Sie den Überstand und Zentrifuge wieder für 30 Sekunden ab. Entfernen Sie den Restüberstand mit einer Pipette und an der Luft trocknen das Pellet. Resuspendieren der DNA - Pellet in sterilem Nuklease-freies H 2 O bei einer Konzentration von 0,5-1 & mgr; g / & mgr; l.
- Die in - vitro - Transkription Reagenzien bei Raumtemperatur auftauen und die Ribonukleotide auf Eis legen (Enzyme in Glycerin nicht einfrieren und sollte direkt auf dem Eis gehen). Halten Sie die Reaktionspuffer bei Raumtemperatur.
- Bauen Sie die Transkriptionsreaktion in einem Rohr PCR durch 2 & mgr; L kombiniert jeweils ATP, CTP, GTP und UTP Lösungen, 2 ul 10x Reaktionspuffer, 1 & mgr; g linearisierte DNA, 2 & mgr; l Enzym und bringe auf ein Endvolumen von 20 ul mit Nuklease -freie H 2 O.
- Inkubieren der Reaktion bei 37 ° C für 2 Stunden.
- Reinige die RNA - Transkripte.
Hinweis: Bevor Sie beginnen, bereiten Waschlösung mit Ethanol als gerichtet und vorwärmen Elutionslösung bis 95 ° C für Elutionsschritt.- Bringen Sie die Transkriptionsreaktion zu 100 & mgr; l mit der Elutionslösung (nicht vorgewärmt). In 350 & mgr; l Bindungslösung Konzentrat und 250 & mgr; l 100% Ethanol zur Reaktion und mischen.
- Übertragung der Probe auf eine Filterpatrone eingesetzt in ein Sammelrohr und zentrifugieren für 1 min bei 12.000 x g. Verwerfen Sie den Durchfluss durch.
- Hinzufügen 500 ul Waschlösung in der Filterpatrone und zentrifugieren für 1 min bei 12.000 x g. Durchfluss verwerfen. Wiederholen Sie diesen Waschschritt ein weiteres Mal. Durchfluss verwerfen. Zentrifugieren für 1 min bei 12,0000 xg restliche Ethanol zu entfernen.
- Übertragen Sie die Filterpatrone in eine saubere Sammelröhrchen und 50 & mgr; l der vorgewärmten Elutionslösung in die Filterpatrone. Zentrifuge für 1 min bei 12.000 x g. Wiederholen Sie diesen Elutionsschritt mit einem Gesamtvolumen von 100 ul Eluentenwechsel containing gereinigte RNA-Transkripte. Entsorgen Filterpatrone.
- Bestimmung der RNA-Konzentration in dem Eluenten durch die Extinktion der Probe bei 260 und 280 nm zu messen und unter Verwendung des Beer-Lambert Gesetz.
- Beurteilen Sie die Integrität der RNA unter Verwendung von RNA - Gelelektrophorese 37. Siehe Abbildung 3 für Beispiele für gute und schlechte RNA - Integrität. RNA sollte bei -80 ° C aliquotiert in Einwegröhrchen und gespeichert werden Integrität aufrechtzuerhalten.
- Warm Transfektionsreagenzien auf Raumtemperatur. Kombinieren 250 & mgr; l serumfreiem Medium, 2,5 & mgr; g gereinigter RNA-Transkripte, 5 ul boost Lösung und 5 ul Transfektionsreagenz in ein steriles Mikrozentrifugenröhrchen pipettieren und sanft zu mischen. Inkubieren der Mischung bei Raumtemperatur für 2-5 min.
- Platte H1-HeLa-Zellen in einer 6-Well-Platte derart, daß sie ~ 80% konfluent zum Zeitpunkt der Transfektion (24 h nach der Aussaat). Platten Zellen in 2 ml pro Vertiefung DMEM mit 10% fet supplementiertal Rinderserum.
- Saugen Sie das Medium aus den plattierten Zellen und mit 2 ml frischem komplettem Medium.
- Fügen Sie die gesamte Transfektion Mischung aus Schritt 3.12 zu einer Vertiefung der 6-Well-Platte tropfenweise. Fügen Sie jeden Tropfen in einen anderen Bereich des Brunnens.
- Inkubieren der Zellen bei 37 ° C, bis cytopathische Wirkungen (CPE) oder Reporterproteine nachweisbar sind (~ 24-72 h).
- Weiter Rettung von Virus microRNA-Ziel als 2,2 bis 2.2.9 in Schritten beschrieben.
4. Titrieren Virusstocks durch Berechnen von 50% Gewebekultur - Infektionsdosis (TCID 50)
- Platte H1-HeLa - Zellen in einer 96-Well - Platte bei 10 4 Zellen pro Vertiefung in DMEM , ergänzt mit 10% fötalem Rinderserum. Inkubiere Zellen bei 37 ° C über Nacht.
HINWEIS: Virus in den Zellen permissiv für die Virusreplikation titrieren, die nicht verwandtes microRNAs auszudrücken. - Machen 10fache Reihenverdünnungen des Virus jeweils in einem Gesamtvolumen von 1 ml serumfreiemMedien.
HINWEIS: Verwenden Sie niedrigere Verdünnungen, wenn mehr Genauigkeit erforderlich ist.
HINWEIS: Ändern Sie Spitzen nach jeder Verdünnung Überschätzung der Titer zu verhindern, wie Virus-Tipps bleiben können. - Tipp 96-Well-Platte zur Seite und absaugen Medien von plattierten HeLa-Zellen. In 100 ul jeder Virusverdünnung pro Vertiefung 8-Wells von 96-Well-Platte (1 Zeile pro Verdünnung). Je 100 & mgr; l Serum-freiem Medium ohne Virus in Zeile 1 und Zeile 12 auf Platte für die Kontrollen.
HINWEIS: Immer absaugen und fügen Sie Medien in die Vertiefungen von Spitze zu berühren und auf die Seite der Zellablösung zu verhindern. - Inkubieren Platte bei 37 ° C für 2 Stunden. Tipp Platte zur Seite und aspirieren die Medien aus den Brunnen.
HINWEIS: Ändern Sie Spitzen zwischen jedem Verdünnungsreihe. - 100 l kompletter Medien in jede Kammer. Inkubieren Platte bei 37 ° C für 72 Stunden.
- Visualisieren Sie die Brunnen unter einem Mikroskop und markieren jedes gut positiv oder negativ für CPE.
- Berechnen jedes Virustiter mit der folgenden Gleichung: Lo10 g (TCID 50 / ml) = L + D (S-0.5) + log 10 (1 / V). L ist der negative log 10 der am stärksten konzentrierten Virusverdünnung getestet , in dem alle Vertiefungen positiv sind. D ist der log 10 des Verdünnungsfaktors. S ist die Summe der einzelnen Anteile (pi). pi ist der berechnete Anteil einer einzelnen Verdünnung (Menge an positiven Vertiefungen / Gesamtmenge der Vertiefungen pro Verdünnung. V ist das Volumen des Inokulums (ml / Vertiefung).
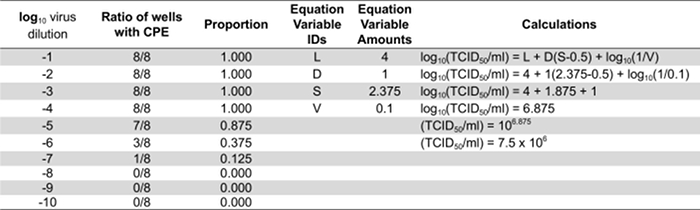
Tabelle 1: Quantifizierung der infektiösen Viruspartikel durch die TCID 50 berechnet wird . Repräsentative Ergebnisse von Zellen, die mit einer Reihe von zehnfachen Verdünnungen eines Virusstamm infiziert. "L" entspricht 4 , weil die letzte Verdünnung , wo alle Vertiefungen für CPE positiv sind 10 -4 ist. "D" ist der log 10 von 10 , da das 10-fache Verdünnungenverwendet wurden und daher gleich 1 "S" ist, ist die Summe der einzelnen Anteile. In diesem Beispiel sind die einzelnen Anteile 1,0, 0,875, 0,375, 0,125 und 0. Die Summe dieser (S) ist 2,375. "V" ist das Volumen des Inokulums in ml verwendet, um die Zellen zu infizieren, zunächst.
5. Bewertung der microRNA-Targeting-Wirksamkeit: Ein-Schritt-Wachstumskinetik
- Kontrollen für diesen Test sind mock-infizierten Zellen, nicht modifizierten Virus und Virus eine nicht-zielgerichtete oder nicht-funktionale-Response-Element enthält.
- Platte H1-HeLa-Zellen für eine Zeitverlaufsexperiment in 12-Well-Gewebekulturplatten, so dass sie 80-90% konfluent zum Zeitpunkt der Infektion (24 h nach der Aussaat) sind. Platten Zellen in DMEM, supplementiert mit 10% fötalem Rinderserum bei 1 ml pro Vertiefung.
HINWEIS: Wird empfohlen eine separate Platte für jeden Zeitpunkt auf den Teller. Dieses Protokoll verwendet 7 verschiedene Zeitpunkte für einen Virus mit einem 8-12 h Replikationszyklus. H1-HeLa-Zellen sind nicht erforderlich, um diese eine ausführenssay. Dieser Test sollte in permissiven Zellen durchgeführt werden, die die gezielte microRNAs nicht exprimieren. Dieser Test kann auch in Zellen durchgeführt werden, um die artverwandten microRNAs exprimierenden Wachstumskinetik unter Selektionsdruck zu bewerten. - Absaugen Medien aus Brunnen. Waschen Vertiefungen durch Zugabe von 0,5 ml Serum-freiem Medium zu jeder Vertiefung, schwenken Sie die Platte, und absaugen Medien aus Brunnen. Mit 0,5 ml frischem serumfreien Medien in jede Kammer.
- Infizieren sich auch bei einer hohen Multiplizität der Infektion (MOI; Anzahl von infektiösen Partikeln pro Zelle) , um sicherzustellen , dass alle Zellen infiziert. Dieses Protokoll verwendet eine MOI von 3.
- Verdünnte Virusstammlösungen in serumfreiem Medium auf eine Konzentration von MOI 3 pro 100 & mgr; L =. In 100 ul Virusverdünnung jeweils bis zu sieben verschiedenen Vertiefungen und Inkubation bei 37 ° C für 2 h.
- Saugen Sie das Medium aus allen Vertiefungen und zweimal waschen mit je gut 0,5 ml komplettem Medium Zugabe, Schaukel Absaugen sanft und dann.
- 1 mL complete Medien in jede Vertiefung und inkubieren, bis die gewünschte Zeitpunkt bei 37 ° C.
- Die Proben für die Virus Titration bei 2, 4, 6, 8, 10, 24 und 48 h nach der Infektion (1 gut pro Zeitpunkt). Übertragung von 700 & mgr; l des Mediums in dem Bohrloch zu einem kryogenen Speicherrohr. Abkratzen der Zellen in den verbleibenden Überstand, indem Sie vorsichtig mit einem Gummischaber über die gesamte gut bewegt. Übertragung der Zelle / Überstand-Gemisch zu dem entsprechenden kryogenen Speicherrohr enthält, das 700 & mgr; l Überstand.
HINWEIS: Stellen Sie sicher, dass nicht Überstand von einem gut in eine andere zu spritzen während in kontaminierten Proben ergeben, Schaben. Die Übertragung der 700 & mgr; l vor dem Kratzen wird Spritzwasser minimieren. - Ort Proben bei -80 ° C, bis alle Proben gesammelt werden.
- Gefrier / Auftau Die Proben dreimal und Zelltrümmer zu entfernen durch Zentrifugieren der Proben bei 1200 xg für 5 min bei 4 ° C.
- Daraufhin wird die Virus wie in Abschnitt 4 beschrieben und Wachstumskinetik über t vergleichenime.
6. Auswertung microRNA-Targeting-Spezifität: Virus-Ausbreitung Assay unter Verwendung von synthetischen microRNA-Mimetika
HINWEIS: Die Verwendung eines synthetischen microRNA mimischen erfolgt Spezifität des microRNA zu zeigen: microRNA-Target-Wechselwirkung.
- Fügen Sie Scheintransfektion, negative Kontrolle microRNA imitieren und experimentelle microRNA imitieren steuert nur für jeden Test microRNA-vermittelte Toxizität zu bewerten. Es ist auch ideal , um eine positive Kontrolle (dh microRNA-Zielgens oder Genom) als niedrige Transfektionseffizienz von microRNA - Mimetika zu falsch negativen führen aufzunehmen.
- Platte H1-HeLa-Zellen in einer 96-Well-Gewebekulturplatte, so dass sie 80-90% konfluent zum Zeitpunkt der Transfektion (24 h nach dem Aussäen) sind. Platten Zellen in DMEM mit 10% fötalem Rinderserum bei 0,1 ml pro Vertiefung ergänzt.
HINWEIS: Führen Sie diesen Test in permissiven Zellen für die Virusreplikation, die nicht die artverwandten microRNAs exprimieren. - Warm the Transfektionsreagenzien auf Raumtemperatur. Kombinieren 9 ul Serum-freien Medien, 200 nM Endkonzentration pro Vertiefung von microRNA mimischen Lager, 0,18 & mgr; l-Boost-Reagenz, 0,18 & mgr; l Transfektionsreagenz und mischen. Inkubieren der Mischung bei Raumtemperatur für 2-5 min.
HINWEIS: Volumes aufgelistet sind pro Vertiefung. Es wird empfohlen, dass ein Master-Mix für die Transfektion von allen Vertiefungen zusammengebaut werden Konsistenz zu erhalten und Pipettieren Fehler zu minimieren. Die optimale Konzentration von microRNA Mimik variieren. Wenden Sie den Anweisungen des Herstellers die microRNA imitieren für eine vernünftige Ausgangskonzentration begleitet. Dies wird im allgemeinen im Bereich von 5 bis 200 nM Endkonzentrationen. - Saugen Sie das Medium aus den Vertiefungen und fügen Sie 92 ml frisches Vollmedium.
HINWEIS: Wenn es eine erhebliche Anzahl von Proben sind, führen Sie diesen Schritt vor der Transfektion Lösung Montage und speichern Sie die Platte bei 37 ° C, bis sie bereit. - Fügen Sie die gesamte Transfektionsgemischs itropfenweise n 6.3 zu den Zellen treten.
- Inkubieren bei 37 ° C für 6 h.
- Infect jeder Vertiefung bei einer niedrigen MOI einen geringen Prozentsatz an Zellen , um sicherzustellen , erhalten infizierte Analyse der Virusausbreitung zu ermöglichen. Dieses Protokoll verwendet eine MOI von 0,2.
- Verdünnen Virusstämme in Serum-freien Medien bis zu einer Konzentration von MOI 0,2 pro 100 & mgr; L =. Entfernen Sie das Medium aus den Vertiefungen und fügen 100 ul Virusverdünnung pro Vertiefung.
- Inkubieren bei 37 ° C für 2 h.
- Absaugen Medien aus jedem Well und 100 & mgr; l frisches Voll Medien hinzuzufügen.
- Inkubieren bei 37 ° C für 20-22 h.
- Bestimmen Sie die Virus - Titration in den überständen.
- Sammeln Sie den Überstand aus jeder Vertiefung und ersetzen mit 100 ul frischem Komplett Medien.
HINWEIS: Wenn Suspensionszellen verwenden, Zellpellet aus dem folgenden Schritt in 100 ul frisch komplette Medien-und Rück gut für Lebensfähigkeitstest zu probieren. - entfernen Cellular Schutt aus den gesammelten Überständen durch bei 4 ° C bei 300 × g für 5 min zentrifugiert.
- Übertragen Sie die geklärte Überstand in ein frisches Röhrchen und titrieren infektiösen Virus auf permissiven Zellen, die die artverwandten microRNAs nicht zum Ausdruck bringen, wie in Abschnitt 4 beschrieben.
HINWEIS: Bewahren Sie alle Proben auf Eis Verlust der Infektiosität zu verhindern.
- Sammeln Sie den Überstand aus jeder Vertiefung und ersetzen mit 100 ul frischem Komplett Medien.
- Bestimmen Sie die Lebensfähigkeit der Zellen.
- In 10 ul MTT (3- (4,5-dimethylthiazolyl-2) -2,5-Diphenyltetrazoliumbromid) Reagenz pro Vertiefung.
- bei 37 ° C bebrütet 04.02 h bis lila Niederschlag sichtbar ist.
- 100 l des Waschmittels Reagens.
- Inkubieren bei Raumtemperatur im Dunkeln für 2 h.
- Lesen Sie die Absorption aller Kavitäten bei 570 nm.
HINWEIS: Normalisieren alle Proben zu transfizierten Zellen zum Vergleich der prozentualen Lebensfähigkeit der Zellen verspotten.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Tabelle 1 zeigt Ergebnisse typisch für einen Titrationsassay für eine Picornavirus und beschreibt , wie die 50% Gewebekultur infektiöse Dosis zu berechnen. Eine schematische Darstellung des Gesamtkonzepts von microRNA-basierten Regulation der viralen in diesem Manuskript beschrieben Tropismus ist in Abbildung 1 die Orientierung der microRNA auf Response - Element während der intrazellulären Wechselwirkungen, die richtige Gestaltung von Response - Element...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Das Design, die Zusammensetzung und die Lokalisierung der microRNA-Response-Elemente innerhalb des viralen Genoms wird diktieren, Wirksamkeit und Spezifität Targeting. Die Optimierung dieser wird Versuch und Irrtum erforderlich. Jedoch rationales Design basierend auf RNA Strukturanalyse und frühere Studien der viralen Replikation und mikroRNA Signaturen hilft bei der Durchführung dieser Technik mit minimalem Optimierungs 10, 11,
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben nichts offenzulegen.
Danksagungen
Al und Mary Agnes McQuinn, die Richard M. Schulze Foundation und ein NIH Relief Grant von der Mayo Clinic finanzierte repräsentative Arbeit, die hier beschrieben wird.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| RE-kodierende Oligonukleotide | IDT | PAGE-gereinigte Ultramer-Sequenz | Entwickelt von Investigator |
| Oligonukleotide, die für die einzigartige Restriktionsstelle | IDT | 25nM-Sequenz | kodieren Entwickelt von Investigator |
| Expand High Fidelity PCR Kit | Sigma Aldrich | 11732641001 | Viele andere High Fidelity Polymerase PCR-Kits verfügbar |
| T4 DNA Ligase System | NEB | M0202S | |
| MEGAscript Kit | ThermoFisher Scientific | AM1333 | |
| MEGAclear Kit | ThermoFisher Scientific | AM1908 | |
| 0,5 M EDTA | ThermoFisher Scientific | AM9260G | RNase-frei |
| 5 M NH4 Acetat | ThermoFisher Scientific | N/A | Kommt im MEGAclear Kit |
| Ethanol | ThermoFisher Scientific | BP2818100 | |
| Nukleasefreies Wasser | Fisher Scientific | AM9938 | |
| TransIT-2020 Transfektionsreagenz | Mirus | MIR 5404 | |
| TransIT-mRNA Transfektionsreagenz | Mirus | MIR 2225 | |
| 0,2 μ m Spritzenfilter | Millipore | SLGP033RS | |
| 2 ml Schraubverschluss-Röhrchen | Sarstedt | 72.694.005 | |
| Zellschaber | Fisher Scientific | 08-100-241 | |
| MicroRNA imitiert | Dharmacon | Variiert | |
| MTT Zellproliferationsassay | ATCC | 30-1010K | |
| Subklonierungseffizienz DH5α Kompetente Zellen | ThermoFisher Scientific | 18265017 | |
| pBlueScript II Vektoren | Agilent Technologies | Variabel (z. B. 212205) | Es gibt verschiedene Plasmide mit T7- oder T3-Promotoren und variable Klonierungsstellen, um die Klonierung und RNA-Transkription zu ermöglichen. |
Referenzen
- Wightman, B., Ha, I., Ruvkun, G. Posttranscriptional Regulation of the Heterochronic Gene Lin-14 By Lin-4 Mediates Temporal Pattern Formation in C. Elegans. Cell. 75 (5), 855-862 (1993).
- Lee, R. C., Feinbaum, R. L., Ambros, V. The C. Elegans Heterochronic Gene Lin-4 Encodes Small RNAs With Antisense Complementarity to Lin-14. Cell. 75 (5), 843-854 (1993).
- Ambros, V. The Functions of Animal MicroRNAs. Nature. 431 (7006), 350-355 (2004).
- Bartel, D. P. MicroRNAs: Genomics, Biogenesis, Mechanism, and Function. Cell. 116 (2), 281-297 (2004).
- Bartel, D. P. MicroRNAs: Target Recognition and Regulatory Functions. Cell. 136 (2), 215-233 (2009).
- Benitez, A. A., Spanko, L. A., Bouhaddou, M., Sachs, D., Tenoever, B. R. Engineered Mammalian RNAi Can Elicit Antiviral Protection That Negates the Requirement for the Interferon Response. Cell Rep. 13 (7), 1456-1466 (2015).
- Lagos-Quintana, M., Rauhut, R., Yalcin, A., Meyer, J., Lendeckel, W., Tuschl, T. Identification of Tissue-Specific MicroRNAs From Mouse. Curr Biol. 12 (9), 735-739 (2002).
- Landgraf, P., et al. A Mammalian MicroRNA Expression Atlas Based on Small RNA Library Sequencing. Cell. 129 (7), 1401-1414 (2007).
- Griffiths-Jones, S., Saini, H. K., Van Dongen, S., Enright, A. J. miRBase: Tools for MicroRNA Genomics. Nucleic Acids Res. 36, D154-D158 (2008).
- Kelly, E. J., Russell, S. J. MicroRNAs and the Regulation of Vector Tropism. Mol Ther. 17 (3), 409-416 (2009).
- Brown, B. D., Naldini, L. Exploiting and Antagonizing MicroRNA Regulation for Therapeutic and Experimental Applications. Nat Rev Genet. 10 (8), 578-585 (2009).
- Tenoever, B. R. RNA Viruses and the Host MicroRNA Machinery. Nat Rev Microbiol. 11 (3), 169-180 (2013).
- Ruiz, A. J., Russell, S. J. MicroRNAs and Oncolytic Viruses. Curr Opin Virol. 13, 40-48 (2015).
- Brown, B. D., Venneri, M. A., Zingale, A., Sergi Sergi, L., Naldini, L., L, Endogenous MicroRNA Regulation Suppresses Transgene Expression in Hematopoietic Lineages and Enables Stable Gene Transfer. Nat Med. 12 (5), 585-591 (2006).
- Brown, B. D., et al. A MicroRNA-Regulated Lentiviral Vector Mediates Stable Correction of Hemophilia B Mice. Blood. 110 (13), 4144-4152 (2007).
- Brown, B. D., et al. Endogenous MicroRNA Can be Broadly Exploited to Regulate Transgene Expression According to Tissue, Lineage and Differentiation State. Nat Biotechnol. 25 (12), 1457-1467 (2007).
- Ruiz, A. J., Hadac, E. M., Nace, R. A., Russell, S. J. MicroRNA-Detargeted Mengovirus for Oncolytic Virotherapy. J Virol. 90 (8), 4078-4092 (2016).
- Vignuzzi, M., Wendt, E., Andino, R. Engineering Attenuated Virus Vaccines By Controlling Replication Fidelity. Nat Med. 14 (2), 154-161 (2008).
- Barnes, D., Kunitomi, M., Vignuzzi, M., Saksela, K., Andino, R. Harnessing Endogenous MiRNAs to Control Virus Tissue Tropism as a Strategy for Developing Attenuated Virus Vaccines. Cell Host Microbe. 4 (3), 239-248 (2008).
- Perez, J. T., Pham, A. M., Lorini, M. H., Chua, M. A., Steel, J., Tenoever, B. R. MicroRNA-Mediated Species-Specific Attenuation of Influenza a Virus. Nat Biotechnol. 27 (6), 572-576 (2009).
- Saydaminova, K., et al. Efficient Genome Editing in Hematopoietic Stem Cells With Helper-Dependent Ad5/35 Vectors Expressing Site-Specific Endonucleases Under MicroRNA Regulation. Mol Ther Methods Clin Dev. 1, 14057(2015).
- Langlois, R. A., et al. MicroRNA-Based Strategy to Mitigate the Risk of Gain-of-function Influenza Studies. Nat Biotechnol. 31 (9), 844-847 (2013).
- Kelly, E. J., Hadac, E. M., Cullen, B. R., Russell, S. J. MicroRNA Antagonism of the Picornaviral Life Cycle: Alternative Mechanisms of Interference. PLoS Pathog. 6 (3), e1000820(2010).
- Pham, A. M., Langlois, R. A., Tenoever, B. R. Replication in Cells of Hematopoietic Origin is Necessary for Dengue Virus Dissemination. PLoS Pathog. 8 (1), 1002465(2012).
- Langlois, R. A., Varble, A., Chua, M. A., García-Sastre, A., Tenoever, B. R. Hematopoietic-Specific Targeting of Influenza a Virus Reveals Replication Requirements for Induction of Antiviral Immune Responses. Proc Natl Acad Sci U S A. 109 (30), 12117-12122 (2012).
- Chua, M. A., Schmid, S., Perez, J. T., Langlois, R. A., Tenoever, B. R. Influenza a Virus Utilizes Suboptimal Splicing to Coordinate the Timing of Infection. Cell Rep. 3 (1), 23-29 (2013).
- Griffiths-Jones, S. The MicroRNA Registry. Nucleic Acids Res. 32, D109-D111 (2004).
- Griffiths-Jones, S., Grocock, R. J., Van Dongen, S., Bateman, A., Enright, A. J. miRBase: MicroRNA Sequences, Targets and Gene Nomenclature. Nucleic Acids Res. 34, D140-D144 (2006).
- Kozomara, A., Griffiths-Jones, S. miRBase: Integrating MicroRNA Annotation and Deep-Sequencing Data. Nucleic Acids Res. 39, D152-D157 (2011).
- Kozomara, A., Griffiths-Jones, S. miRBase: Annotating High Confidence MicroRNAs Using Deep Sequencing Data. Nucleic Acids Res. 42, D68-D73 (2014).
- Heckman, K. L., Pease, L. R. Gene Splicing and Mutagenesis By PCR-Driven Overlap Extension. Nat Protoc. 2 (4), 924-932 (2007).
- Basic Methods in Cellular and Molecular Biology. Gel Purification. . , Jove Science Education Database. Available from: https://www.jove.com/science-education/5063/gel-purification (2016).
- Basic Methods in Cellular and Molecular Biology. DNA Ligation Reactions. , Jove Science Education Database. Available from: https://www.jove.com/science-education/5069/dna-ligation-reactions (2016).
- Basic Methods in Cellular and Molecular Biology. Bacterial Transformation: The Heat Shock Method. , Jove Science Education Database. Available from: https://www.jove.com/science-education/5059/bacterial-transformation-the-heat-shock-method (2016).
- Zhang, S., Cahalan, M. D. Purifying Plasmid DNA From Bacterial Colonies Using the Qiagen Miniprep Kit. J Vis Exp. (6), e247(2007).
- Basic Methods in Cellular and Molecular Biology. Molecular Cloning.. , Jove Science Education Database. Available from: https://www.jove.com/science-education/5074/molecular-cloning (2016).
- Separation of RNA in Agarose Gels. Sourcebook for Electrophoresis. Lonza. , Available from: http://bio.lonza.com/uploads/tx_mwaxmarketingmaterial/Lonza_BenchGuides_SourceBook_Section_VIII_-_Separation_of_RNA_in_Agarose_Gels.pdf 132-145 (2016).
- Kueberuwa, G., Cawood, R., Tedcastle, A., Seymour, L. W. Tissue-Specific Attenuation of Oncolytic Sindbis Virus Without Compromised Genetic Stability. Hum Gene Ther Methods. 25 (2), 154-165 (2014).
- Grundhoff, A., Sullivan , C. S. Virus-Encoded MicroRNAs. Virology. 411 (2), 325-343 (2011).
- Kincaid, R. P., Sullivan, C. S. Virus-Encoded MicroRNAs: An Overview and a Look to the Future. PLoS Pathog. 8 (12), e1003018(2012).
- Thomson, D. W., Bracken, C. P., Goodall, G. J. Experimental Strategies for MicroRNA Target Identification. Nucleic Acids Res. 39 (16), 6845-6853 (2011).
- Thomson, D. W., Dinger, M. E. Endogenous MicroRNA Sponges: Evidence and Controversy. Nat Rev Genet. 17 (5), 272-283 (2016).
- Mullokandov, G., et al. High-Throughput Assessment of MicroRNA Activity and Function Using MicroRNA Sensor and Decoy Libraries. Nat Methods. 9 (8), 840-846 (2012).
- Thomson, D. W., et al. Assessing the Gene Regulatory Properties of Argonaute-Bound Small RNAs of Diverse Genomic Origin. Nucleic Acids Res. 43 (1), 470-481 (2015).
- Wu, S., et al. Multiple MicroRNAs Modulate P21cip1/waf1 Expression By Directly Targeting Its 3' Untranslated Region. Oncogene. 29 (15), 2302-2308 (2010).
- Vo, N. K., Dalton, R. P., Liu, N., Olson, E. N., Goodman, R. H. Affinity Purification of MicroRNA-133a With the Cardiac Transcription Factor, Hand2. Proc Natl Acad Sci U S A. 107 (45), 19231-19236 (2010).
- Arvey, A., Larsson, E., Sander, C., Leslie, C. S., Marks, D. S. Target mRNA Abundance Dilutes MicroRNA and siRNA Activity. Mol Syst Biol. 6, 363(2010).
- Garcia, D. M., Baek, D., Shin, C., Bell, G. W., Grimson, A., Bartel, D. P. Weak Seed-Pairing Stability and High Target-Site Abundance Decrease the Proficiency of Lsy-6 and Other MicroRNAs. Nat Struct Mol Biol. 18 (10), 1139-1146 (2011).
- Jinek, M., Doudna, J. A. A Three-Dimensional View of the Molecular Machinery of RNA Interference. Nature. 457 (7228), 405-412 (2009).
- Pasquinelli, A. E. MicroRNAs and Their Targets: Recognition, Regulation and an Emerging Reciprocal Relationship. Nat Rev Genet. 13 (4), 271-282 (2012).
- Finnegan, E. F., Pasquinelli, A. E. MicroRNA Biogenesis: Regulating the Regulators. Crit Rev Biochem Mol Biol. 48 (1), 51-68 (2013).
- Ha, M., Kim, V. N. Regulation of MicroRNA Biogenesis. Nat Rev Mol Cell Biol. 15 (8), 509-524 (2014).
- Zuker, M. Mfold Web Server for Nucleic Acid Folding and Hybridization Prediction. Nucleic Acids Res. 31 (13), 3406-3415 (2003).
- Reuter, J. S., Mathews, D. H. RNAstructure: Software for RNA Secondary Structure Prediction and Analysis. BMC Bioinformatics. 11, 129(2010).
- Khan, A. A., Betel, D., Miller, M. L., Sander, C., Leslie, C. S., Marks, D. S. Transfection of Small RNAs Globally Perturbs Gene Regulation By Endogenous MicroRNAs. Nat Biotechnol. 27 (6), 549-555 (2009).
- Skalsky, R. L., Cullen, B. R. Viruses, MicroRNAs, and Host Interactions. Annu Rev Microbiol. 64, 123-141 (2010).
- Sugio, K., et al. Enhanced Safety Profiles of the Telomerase-Specific Replication-Competent Adenovirus By Incorporation of Normal Cell-Specific MicroRNA-Targeted Sequences. Clin Cancer Res. 17 (9), 2807-2818 (2011).
- Fu, X., Rivera, A., Tao, L., De Geest, B., Zhang, X. Construction of an Oncolytic Herpes Simplex Virus That Precisely Targets Hepatocellular Carcinoma Cells. Mol Ther. 20 (2), 339-346 (2012).
- Yao, W., Guo, G., Zhang, Q., Fan, L., Wu, N., Bo, Y. The Application of Multiple MiRNA Response Elements Enables Oncolytic Adenoviruses to Possess Specificity to Glioma Cells. Virology. 458-459, 69-82 (2014).
- Bofill-De Ros, X., Gironella, M., Fillat, C. Mir-148a- and Mir-216a-regulated Oncolytic Adenoviruses Targeting Pancreatic Tumors Attenuate Tissue Damage Without Perturbation of MiRNA Activity. Mol Ther. 22 (9), 1665-1677 (2014).
- Baertsch, M. A., et al. MicroRNA-Mediated Multi-Tissue Detargeting of Oncolytic Measles Virus. Cancer Gene Ther. 21 (9), 373-380 (2014).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
