Hier präsentieren wir ein Protokoll für die Verwendung von bereits bestehenden antibiotische Resistenz-Kassette Löschung Konstrukte als Grundlage für die Herstellung von Löschung Mutanten in anderen E. Coli -Stämme. Solche Löschung Mutationen können mobilisiert und in den entsprechenden Locus eines Empfängers Stamm mit P1 Bakteriophagen Transduktion eingefügt.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Herstellung von Gen-Deletionen in Escherichia coli durch P1 Transduktion mit verbrauchsteuerpflichtigen Antibiotikaresistenz Kassetten
In diesem Artikel
Zusammenfassung
Zusammenfassung
Eine erste Annäherung an die Funktion eines unbekannten Gens in Bakterien zu untersuchen ist die Schaffung einen Knock-out-dieses Gens. Hier beschreiben wir eine robuste und schnelle Protokoll für die Übertragung von Genmutationen Löschung aus einem Escherichia-coli -Stamm zum anderen mithilfe von generalisierten Transduktion mit Bakteriophagen P1. Diese Methode erfordert, dass die Mutation wählbar (z. B. basierend auf Gen Störungen mit Antibiotika Kassette Insertionen). Solche Antibiotika Kassetten können aus einem Spender Stamm mobilisiert werden und führte zu einem Empfänger Stamm von Interesse schnell und einfach erzeugen eine gen-Löschung-Mutante. Die antibiotische Kassette kann soll Flippase Anerkennung Aufstellungsorte schließen, mit denen die Exzision der Kassette durch eine ortsspezifische Rekombinase einen sauberen Knock-out-mit nur einer ~ 100-Base-paar-lange Narbe-Sequenz des Genoms zu produzieren. Wir demonstrieren das Protokoll durch das TamA -gen Kodierung einen Montage-Faktor beteiligt Autotransporter Biogenese ausschlagen und testen Sie die Wirkung von diesem Knock-out auf der Biogenese und Funktion der beiden Trimere Autotransporter Adhesins. Obwohl gen Löschung durch P1 Transduktion seine Grenzen hat, machen die Leichtigkeit und Geschwindigkeit der Umsetzung es eine attraktive Alternative zu anderen Methoden der Gen-Löschung.
Einleitung
Eine gemeinsame erste Annäherung an die Funktion eines Gens zu untersuchen ist, Knock-out-Mutagenese durchzuführen und die daraus resultierenden Phänotyp zu beobachten. Dies wird auch reverse Genetik bezeichnet. Das Bakterium E. Coli wurde das "Arbeitspferd" der molekularen Biologie für den letzten 70 Jahren oder so, wegen der Leichtigkeit seiner Kultivierung und seine Bereitschaft zur Genmanipulation1. Verschiedene Methoden wurden entwickelt, um gen Streichungen in E. Coli, einschließlich Marker Austausch Mutagenese2,3 und in jüngerer Zeit, Restriktionsenzymen mit dem λ rot oder Rac ET Systeme4,5 produzieren , 6.
In einem weit verbreiteten System werden kodierende Sequenzen einzelner Gene durch eine Antibiotika-Resistenz-Kassette ersetzt, die später von Chromosom5,7herausgeschnitten werden können. Die kodierenden Sequenzen werden, zum Beispiel durch eine Kanamycin (Kan) Widerstand Kassette ersetzt, die von Flippase (FLP) Anerkennung (FRT) Zielseiten auf beiden Seiten flankiert wird. Die FRT-Websites werden durch die Rekombinase FLP, erkannt die ortsspezifische Rekombination zwischen den FRT Standorten führt zur Löschung des Kan-Kassette vermittelt. Auf diese Weise kann eine vollständige Löschung der eines bestimmten Gens kodierende Sequenz erreicht werden, hinterlässt nur eine minimale Narbe Sequenz von etwa 100 Basenpaaren (bp) (Abbildung 1).
Etwas mehr als einem Jahrzehnt war die so genannte Keio-Kollektion entwickelt. Dies ist eine bakterielle Bibliothek basierend auf einem standardlabor E. Coli K12 Stamm, wo fast alle nicht-essentiellen Gene von λ rote Rekombination7,8einzeln gelöscht wurden. Die Klone in dieser Auflistung jedes haben eine kodierende Sequenz mit einer verbrauchsteuerpflichtigen Kan Widerstand Kassette ersetzt. Die Keio-Kollektion hat sich als ein nützliches Werkzeug für viele Anwendungen-9. Eine solche Anwendung ist die Herstellung von Löschung Mutanten in anderen E. Coli -Stämme. Die Kan-Kassette aus einem gegebenen Löschung-Klon kann von in der Regel transducing Bakteriophagen, wie P110,11,12,13,14mobilisiert werden. Ein Phagen bestand aus ein solcher Stamm vorbereitet kann dann verwendet werden, einen Empfänger E. Coli -Stamm von Interesse, zu infizieren wo kann bei einer niedrigen, aber zuverlässige Frequenz der Kan Kassette-haltigen Region des Empfängers Genoms durch homologe Rekombination integriert werden (Abbildung 2). Transductants kann für das Wachstum auf dem Kan-haltigen Medium ausgewählt werden. Im Anschluss daran ggf. Entfernung der Antibiotika-Resistenz-Kassette die FLP-Rekombinase auf die Transductant Belastung in Trans lieferbar. Nach dem Aushärten der FLP-haltigen Plasmid, das welches eine Ampicillin (Amp) Widerstand Markierung trägt, Kan und Amp-sensitiven Klone sind geschirmt für, und die richtige Exzision der Wildtyp kodierende Sequenz und der Kan-Kassette werden durch Kolonie-PCR überprüft.
Hier ist ein detailliertes Protokoll präsentiert, die einzelnen Schritte bei der Herstellung eines Knock-out- E.-Coli -Stamm auf Basis der oben beschriebenen Strategie beschreiben. Als Beispiel wird eine Deletion des Gens TamA demonstriert. TamA kodiert eine äußere Membran β-Fass-Protein, die ist ein Teil von Transport und Montage-Modul (TAM), die in der Biogenese bestimmter Autotransporter Proteine und Pili15,16,17beteiligt ist. Verwendet wurde diese Knock-out-Stamm dann zu prüfen, die Wirkung der TamA -Löschung auf der Biogenese von zwei Trimere Autotransporter Adhesins (TAAs), Yersinia adhäsin YadA und E. Coli -Immunglobulin (Ig)-TAA EibD verbindlich 18,19.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
(1) Stämme und Plasmide
-
Bakterienstämme
- Verwenden Sie die E. Coli -Stämme BW251135, JW4179 (BW25113 tamA::kan)7BL21(DE3)20und BL21ΔABCF21. Weitere Informationen finden Sie in der Tabelle der Materialien .
-
Bakteriophagen
- Die allgemeine Transduktion Phage P1Vir dient. Das Bakterium als eine Flüssigkeit Lager mit ein paar Tropfen Chloroform zu speichern (siehe Punkt 2.2). Weitere Informationen finden Sie unter Tabelle der Materialien.
-
Plasmide
- Verwenden Sie die folgenden Plasmide in diesem Protokoll: pCP2022, pIBA2-YadA23und pEibD1024. Verwenden Sie als Kontrolle Plasmide pASK-IBA2 und pET22b (siehe Tabelle der Materialien).
-
Wachstumsbedingungen
- Bakterien in einer Lysogeny Brühe (LB) mittlere25 mit kräftig schütteln (180 – 200 u/min) bei 37 ° C oder 30 ° C im Falle von BL21ΔABCF und Stämme mit pCP20 zu verbreiten.
- Führen Sie Plasmid Härtung bei 43 ° C.
- Für ein solides Medium LB mit 1 % Agar (w/V) zu ergänzen.
- Für obere Agar LB mit 0,7 % Agar und 10 mM CaCl2 und Autoklaven das Medium zu ergänzen. Verwenden Sie SOC-Medium für die Erholung nach Electroporation26.
- Verwenden Sie die folgenden Konzentrationen für Antibiotika: 100 μg/mL für Amp und 25 μg/mL für Kan
2. Vorbereitung einer Phagen Lysate
-
Infektion des Spenders Stamm
- Wachsen die Spender-Stamm JW4197 in 5 mL LB-Medium ergänzt mit 10 mM CaCl2 und optional mit Kan (25 µg/mL) zu einer optischen Dichte bei 600 nm (OD600) ~ 1.0. Messen Sie OD600 Wert mit einem Spektralphotometer.
- Machen Sie eine Verdünnungsreihe von einer vorhandenen P1 Phage bestand in der LB-Medium: Empfohlene Verdünnungen sind zwischen 10-3 bis 10-7.
- Mix 200 μL der Bakteriensuspension und 100 μl einer bestimmten Phagen-Verdünnung in eine 15 mL Zentrifugenröhrchen oder ähnlichem. Bereiten Sie so viele Rohre als Phagen Verdünnungen. Inkubieren Sie die Rohre für 20 min bei 37 ° C ohne schütteln.
- Fügen Sie hinzu ~ 3 mL geschmolzene obere Agar (~ 50 ° C) ergänzt mit 10 mM CaCl2 an den Rohren, mischen Sie die Inhalte durch aufschütteln der Rohre kurz und Gießen Sie die Mischungen auf vorgewärmte Teller der LB auch Schichten zu machen.
- Die Platten über Nacht bei 37 ° c inkubieren
-
Lysate Vorbereitung
- Am nächsten Tag wählen Sie einen Teller mit einem semi-konfluierende Wachstum von Phagen Plaques. Auf einem semi-konfluierende Teller, etwa die Hälfte die Fläche der Platte ist klar (Abbildung 3).
- Kratzen Sie die obere Agar-Schicht aus solch einer Platte mit einem Impfschlinge oder einem ähnlichen Werkzeug und legen Sie die obere Agar in ein Zentrifugenröhrchen. Fügen Sie 1 – 2 mL LB und einen Tropfen Chloroform und Vortex Rohr energisch für ~ 1 min. hinzufügen das Chloroform in einer Dampfhaube.
- Zentrifugieren Sie das Rohr für 15 min bei 4.000 x g oder schneller zu Agar und Bakterienzellen Pellets.
- Bewegen Sie den überstand zu einem frischen Microcentrifuge Schlauch, Vermeidung von jeglichen Schmutz von der Pellet Übertrag. 2 Tropfen Chloroform und speichern Sie die lysate bei 4 – 10 ° C. Chloroform in einer Dampfhaube hinzufügen. Nicht Einfrieren der Phagen lysate da dies zu einer deutlichen Verringerung der Zahl der infektiöse Partikel führt.
-
Bestimmung der lysate titer
- Wachsen Sie BW25113 in LB ergänzt mit 10 mM CaCl2 bei 37 ° C, bis die Kultur eines OD600 ~ 1,0 erreicht.
- Bereiten Sie eine Verdünnungsreihe von den Phagen lysate in LB (z.B. 10-6– 10-9).
Hinweis: Seien Sie vorsichtig, pipettieren der Probe vom oberen Rand der lysate zu vermeiden Übertragung von Chloroform auf die Verdünnungen. - Mix 200 μL der Bakteriensuspension und 100 μl einer bestimmten Phagen-Verdünnung in eine 15 mL Zentrifugenröhrchen oder ähnlichem. Bereiten Sie so viele Rohre als Phagen Verdünnungen. Inkubieren Sie die Rohre für 20 min bei 37 ° C ohne schütteln.
- Fügen Sie hinzu ~ 3 mL geschmolzene obere Agar (~ 50 ° C) ergänzt mit 10 mM CaCl2 an den Rohren, mischen Sie die Inhalte durch aufschütteln der Rohre kurz und Gießen Sie die Mischung auf vorgewärmte Teller der LB auch Schichten zu machen.
- Die Platten über Nacht bei 37 ° c inkubieren
- Am nächsten Tag die Anzahl der Plaketten (klare Regionen in die bakterienmatte) für jede Platte und der Titer von lysate mithilfe der folgenden Formel berechnen:
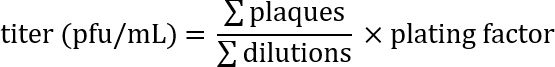
Beispiel: Auf Tellern mit Verdünnungen 10-710-8und 10-9gibt es 231, 27 und 2 Plaketten, beziehungsweise. Als 100 μL jeder Verdünnung für die Infektion verwendet wurde, und weil der Titer als Plaque-Bildung zum Ausdruck kommt (Pfu) Einheiten / mL, die Beschichtung Faktor ist 10. Diese Zahlen werden in die Formel eingegeben:
Der Titer ist also ca. 2 x 10¹⁰ infektiösen Phagen Partikel/mL.
(3) P1 Transduktion
-
Vorbereitung der empfängerzellen
- Wachsen die Empfänger Dehnung BL21ΔABCF in LB ergänzt zu einer optischen Dichte bei 600 nm (OD600) ~ 1.0. Verwenden Sie ein Spektralphotometer, um OD600 Wert zu messen.
- Berechnen Sie das Volumen der lysate Phagen notwendig, um eine Vielzahl von Infektionen (MOI) Wert von 0,5 zu erreichen. Um das MOI zu berechnen, schätzen Sie die Zahl der Bakterien, die basierend auf der OD600 der Kultur. Davon gehen Sie aus, dass ein OD-600 -Wert von 1,0 bis ~ 109 KBE/mL entspricht. Berechnen Sie das Volumen erforderlich, basierend auf der bekannten Titer von der lysate.
Beispiel (basierend auf den Titer im Beispiel nach Schritt 2.3.6 berechnet):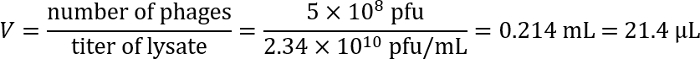
- Die Empfänger-Stamm-Kultur bis 10 mM CaCl2 hinzufügen und mischen. 1 mL der Kultur für die Transduktion einnehmen.
-
Durchführung von Transduktion
- 1 mL der Empfänger Kultur (einschließlich CaCl2 bei 10 mM) wie in Schritt 3.1.2 berechnet das entsprechende Volumen der Phagen lysate hinzufügen und vorsichtig mischen.
Hinweis: Achten Sie auf die Probe von der Spitze des lysate zu vermeiden Übertragung von Chloroform zur Mischung pipette. - Statisch inkubieren Sie die Mischung für 20 Minuten bei 37 ° c
- Stoppen Sie die Infektion durch Zugabe von Natriumcitrat, pH-Wert 5,5, bis 100 mM.
- Zentrifugieren Sie die Bakterien (5.000 X g für 2 min) und entfernen Sie den überstand zu, dann Aufschwemmen Sie ihnen in 1 mL frisches LB ergänzt mit 100 mM Natrium-Citrat, pH 5,5.
- Waschen Sie die Zellen zweimal mehr, wie in Schritt 3.2.4 um die Entfernung von freien Phagen und Kalzium zu gewährleisten.
- Aufzuwirbeln Sie die Bakterien in 1 mL frisches LB ergänzt mit 100 mM Natrium-Citrat, pH 5,5. Inkubieren Sie die Bakterien bei 30 ° C für 1 h unter Schütteln (> 100 u/min).
- Sammeln Sie die Bakterien durch Zentrifugieren (5.000 X g für 2 min) und Aufschwemmen sie in ~ 100 μL lb mit 100 mM Natrium-Citrat, pH 5,5.
- Verteilt die Bakterien auf eine LB-Platte mit Kan bei 25 µg/mL und 10 mM Natrium-Citrat, pH-Wert 5,5, ergänzt und wachsen die Bakterien bei 30 ° C bis Kolonien (~ 24 h) angezeigt werden.
- 1 mL der Empfänger Kultur (einschließlich CaCl2 bei 10 mM) wie in Schritt 3.1.2 berechnet das entsprechende Volumen der Phagen lysate hinzufügen und vorsichtig mischen.
-
Auswahl der transductants
- Wenn Kolonien auf der Platte Auswahl gewachsen sind, restreak sie auf LB + Kan für einzelne Kolonien und wachsen bei 30 ° C, bis einzelne Kolonien erscheinen.
(4) besteuert die Kan-Kassette
-
Die Transformation mit Rekombination plasmid
- Die Kan-resistente BL21ΔABCF Stamm Electrocompetent zu machen.
- Wachsen die Belastung aus einer einzigen Kolonie in frisches LB (5 mL) ergänzt mit Kan (25 µg/mL) bei 30 ° C bis die OD600 ~0.5 – 0,7 ist.
- Führen Sie von hier aus die folgenden Schritte bei 4 ° C oder auf Eis. Zentrifugieren Sie die Bakterien (5.000 X g für 10 min) und entfernen Sie den überstand zu.
- Waschen Sie die Zelle Pellet mit eiskaltem destilliertes Wasser zweimal durch die Wiederholung der vorangegangenen Zentrifugationsschritt und schließlich Aufschwemmen Sie Zelle Pellet in 100 µL der eiskalte 10 % Glycerin.
- 1 mm Elektroporation Küvetten auf Eis abkühlen.
- Die Zellsuspension 1 Pg von Plasmid DNA (pCP20) hinzu, mischen Sie die Aussetzung vorsichtig, und übertragen Sie es auf einem gekühlten Elektroporation-Küvette.
- Legen Sie die Electroporator auf 1,8 kV und Electroporate der Zellen.
- Entartete Zellen zu retten, indem hinzufügen 1 mL SOC-Medium und wachsen zu lassen für 1 h bei 30 ° C.
- 100 µL der Zellen auf LB-Platte + Amp-Platten und die Zellen bei 30 ° C über Nacht wachsen.
- Die Kan-resistente BL21ΔABCF Stamm Electrocompetent zu machen.
-
Induktion von der Rekombination
- Wählen Sie einzelne Kolonien aus dem LB + Amp Platte und frisches LB weglassen aller Antibiotika zu impfen.
- Wachsen Sie die Zellen bei der non-permissive Temperatur (43 ° C) induzieren die Expression von FLP Rekombinase über Nacht.
-
Auswahl recombinants
- Verdünnungsreihen und 50 µL einer 105-106 Verdünnung auf nicht-selektiven Platten Teller und wachsen sie über Nacht bei 30 ° C.
5. Überprüfung der Gen-Löschung
-
Überprüfung der Plasmid-Verlust und erfolgreiche Rekombination
- Ader einzelne Kolonien von den Platten, die in Schritt 4.3.1 auf Kan, LB, LB + Amp vorbereitet und LB-Platten ohne Antibiotika, in dieser Reihenfolge. Um die Streifen zu erleichtern, verwenden Sie ein Kolonie-Raster (siehe ergänzende Datei 1). Wachsen Sie die Platten bei 30 ° C bis Kolonien (~ 24 h) angezeigt werden.
- Wählen Sie 10 – 20 Klone, die auf die nicht-selektiven Platte gewachsen, aber nicht auf selektivmedien zur weiteren Überprüfung zu wachsen.
-
Zusätzliche Überprüfung von Colony PCR
- Führen Sie eine Kolonie PCR mit Primer flankieren das TamA Codierung Sequenz (siehe Tabelle der Materialien).
- Bereiten Sie einen master PCR-Mix. Die Menge der Mischung benötigt hängt von der Anzahl der Kolonien getestet werden (siehe Beispiel in Tabelle 1). Mischen der Reagenzien auf Eis, fügen Sie die Polymerase zuletzt.
- Die PCR-master-Mix gründlich mischen, dann 20 µL in Röhren von einem PCR-Streifen zu verzichten. Wählen Sie eine kleine Menge von jeder Kolonie untersucht werden, mit einer sterilen Pipettenspitze und fügen Sie es zu einem Schlauch. Denken Sie daran, die ursprünglichen Empfänger Stamm zum Vergleich. Optional auch die Spender-Belastung.
- Ausführen eine PCR-Reaktion (siehe Tabelle 2 für das Programm verwendet).
- Bereiten Sie eine 1 % Agarosegel.
- Messen Sie für eine 50 mL Gel 0,5 g Agarose zu und 50 mL TAE Puffer (40 mM Tris, Essigsäure 20 mM und 1 mM EDTA, pH 8,0). Erhitzen Sie die Mischung in einem Mikrowellenherd, bis alle Agarose gelöst hat.
- Sobald die Agarose gelöst hat, Abkühlen der Lösung auf etwa 50 ° C, und fügen Sie 5 μl DNA-Farbstoff Färbung. Mischen Sie die Lösung gut und Gießen Sie sie in ein Gel-Tablett in einer Casting-Kammer. Fügen Sie eine oder mehrere Zeilen von gut Kämmen, sodass gibt es genügende Brunnen für alle Proben sowie molekulare Größe Marker. Lassen Sie das Gel für 30 min eingestellt.
- Sobald der PCR-Lauf abgeschlossen ist, fügen Sie 4 µL 6 x DNA Loading Dye zu jeder Probe. Legen Sie das Gel in der Elektrophorese-Kammer und fügen Sie TAE Puffer hinzu, bis der Brunnen abgedeckt sind.
- 10 – 15 µL jeder PCR-Reaktion zu einem Brunnen im Gel anwenden. Auch 5 µL einer Molekülgröße Markierung hinzufügen. Führen Sie dann das Gel für 30 min bei 75 V.
- Sobald das abgeschlossen ist, Bild, das Gel mit einem Blaulicht-Imager.
6. sonstige Techniken
-
Protein-expression
Hinweis: Die Expression von Proteinen Test (YadA und EibD) wurde23,24an anderer Stelle ausführlich beschrieben. Dies ist eine kurze Zusammenfassung der wichtigsten Schritte.- Verwandeln Sie BL21ΔABCF ΔTamA wIth die erforderlichen Plasmide (pIBA2-YadA und pEibD10 und die entsprechende Kontrolle Plasmide) zu, und wählen Sie für transformanten auf LB + Amp.
- Für die Proteinexpression 100 mL LB-Medium + Amp mit 1 mL einer Übernacht-Kultur transformierte Bakterien zu impfen und diese bei 30 ° C bis Mitte Log-Phase, zu welchem Zeitpunkt wachsen, induzieren die Proteinproduktion mit entweder Anhydrotetracycline (bei 100 ng/mL) oder Isopropyl Thiogalactoside (bei 0,5 mM).
- Nach 2 h der Induktion bei 30 ° C, Messung die Trübung der Kulturen und sammeln Sie eine Anzahl von Zellen entspricht 50 mL bei OD600 = 1.0 durch die Kulturen für 15 min bei 4.000 X gZentrifugieren. Waschen Sie die Tablette 1 X mit 10 mM HEPES, pH 7,4 und dann entweder speichern sie bei-20 ° C oder Verfahren sie weiter wie in Schritt 6.2.
-
Äußere Membran Extraktion
Hinweis: Äußere Membran Extraktion erfolgt wie im Detail durch Leo Et Al. beschrieben 27. die wichtigsten Schritte sind im folgenden zusammengefasst.- Aufschwemmen der Zelle Pellet in 1 mL 10 mm HEPES, pH 7,4, ergänzt mit 10 mM MgCl2 , MnCl2, Lysozym (0,1 mg/mL) und einer Prise DNase ich.
- Lyse der Zellen (z.B.mit einem Wulst-Schläger).
- Zentrifugieren Sie die Zellen kurz (2 min bei 15.600 X g) um zellenrückstand zu entfernen und den überstand in ein frisches Tubus verschieben.
- Die Zellen für 30 min bei 16.000 X g, nach dem Zentrifugieren, das Pellet in 400 μl 1 % N-Lauroyl Sarkosin in 10 mM HEPES, pH 7.4 aufzuwirbeln.
- Inkubation der Zellen mit Agitation für 30 min bei Raumtemperatur, woraufhin, für 30 min wie oben beschrieben Zentrifugieren.
- Waschen der transluzenten pellet-1 X mit 200 μl 10 mm HEPES, pH 7,4, und dann in 30 μl 10 mm HEPES aufschwemmen und 10 μL von 4 x Probenpuffer SDS-PAGE hinzufügen.
-
Aktivität-assays
Hinweis: Führen Sie SDS-PAGE und Aktivität-Assays für YadA und EibD beschrieben28. Die wichtigsten Schritte sind im folgenden zusammengefasst. -
SDS-PAGE
- Erhitzen Sie die Proben bei 50 ° C für 5 min vor dem Laden sie auf ein Polyacrylamid-Gel, um zu vermeiden, Denaturierung der Proteine.
- Übertragen Sie nach der Trennung im SDS-PAGE die Proteine auf einer Polyvinylidene Difluoride (PVDF) Membran.
- Blockieren Sie nach der Übertragung die Membran mit 2 % Magermilchpulver in PBS.
-
YadA-Kollagen weit Western blot
- Fügen Sie nach der Sperrung bovinen Kollagen Typ hinzu, den ich verdünnt in blocking-Puffer zu einer Konzentration von 10 μg/mL und inkubieren Sie die Membran für 1 h.
- Waschen Sie die Membran 2 X mit PBS + 0,05 % Tween20 (PBS-T).
- Fügen Sie den primären Antikörper (monoklonalen Anti-Kollagen COL-1) an die Membran, verdünnte 1:2,000 in blocking-Puffer.
- Waschen Sie nach Bebrütung der Membran für 1 h 2 X, wie in Schritt 6.3.2.2 erwähnt und fügen Sie dann den Sekundärantikörper [Ziege Anti-Maus IgG-Meerrettich Peroxidase (HRP) Konjugat], verdünnt 1: 10.000 in blocking-Puffer.
- Die Membran für 1 h inkubieren, dann waschen Sie es 2 X mit PBS-T. Die Membran entsprechend den Anweisungen des Herstellers eine verstärkte Chemilumineszenz Substrat hinzu und erkennen Sie die Band mit einer CCD-Kamera zu.
-
EibD-IgG Bindung Assay
- Fügen Sie nach der Sperrung ein sekundären Antikörper (Ziege Anti-Kaninchen HRP), 1:2,000 in blocking-Puffer verdünnt hinzu.
- Die Membran für 1 h inkubieren, dann waschen Sie es 2 X mit PBS. Führen Sie Chemolumineszenz Nachweis, wie im Schritt 6.3.2.5 erwähnt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Generation ein TamA Knock Out des BL21ΔABCF:
Die oben dargelegte Strategie hat früher zu produzieren einen abgeleiteten Stamm von BL21(DE3), ein standard laborstamm verwendet für Protein-Produktion, die für die äußere Membran-Protein-Produktion optimiert und BL21ΔABCF21genannt. Diese Sorte fehlt vier Genen, die für reichlich äußere Membranproteine kodieren und deshalb in der Lage, mehr heterologousl...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
P1 Transduktion ist eine schnelle, robuste und zuverlässige Methode zur Erzeugung von Gen-Deletionen in E. Coli. Davon zeugt hier transducing einen TamA Löschung Mutant aus einem Keio-Spender-Stamm an einen Empfänger BL21 abgeleitet. Die wichtigsten Schritte bei der Transduktion sind die Herstellung von den transducing lysate, die Transduktion selbst, die Exzision der Kan-Widerstand-Kassette und die Überprüfung der Knock-out-mittels PCR. Insgesamt der Prozess dauert ca. 1 Woche und erfordert keine molek...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben nichts preisgeben.
Danksagungen
Keio-Sammlung-Sorten stammen aus dem nationalen BioResource Projekt (NIG, Japan): E. Coli. Wir danken Dirk Linke (Institut für Biowissenschaften, Universität Oslo) für seine kontinuierliche Unterstützung. Diese Arbeit wurde durch den Forschungsrat von Norwegen Young Researcher Grant 249793 (zu Jack C. Leo) finanziert.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Stämme | |||
| E. coli BW25113 | NIG | ME6092 | Wildtyp-Stamm der Keio-Sammlung |
| E. coli BL21(DE3) | Merck | 69450-3 | Expressionsstamm |
| E. coli BL21DABCF | Addgene | 102270 | Abgeleitet von BL21(DE3 |
| )< em>E. coli JW4179 | NIG | JW4179-KC | tamA Deletionsmutante |
| P1 vir | NIG | HR16 | Allgemein transduzierende Bakteriophagen |
| Plasmide | |||
| pCP20 | CGSC | 14177 | bedingt replizierende Plasmide mit FLP |
| pASK-IBA2 | IBA GmbH | 2-1301-000 | Expressionsvektor |
| pEibD10 | N/A | N/A | für die Herstellung von EibD; Plasmid auf Anfrage erhältlich |
| pET22b+ | Merck | 69744-3 | Expressionsvektor |
| pIBA2-YadA | N/A | N/A | für die Herstellung von YadA; Plasmid auf Anfrage erhältlich |
| Chemicals | |||
| Essigsäure | ThermoFisher | 33209 | |
| Agar | BD Bacto | 214010 | |
| Agarose | Lonza | 50004 | |
| Ampicillin | Applichem | A0839 | |
| Anhydrotetracyclin | Abcam | ab145350 | |
| Anti-Kollagen Typ I Antikörper COL-1 | Sigma | C2456 | |
| Rinderkollagen Typ I | Sigma | C9791 | |
| Calciumchlorid | Merck | 102382 | |
| Chloroform | Merck | 102445 | |
| Dinatriumhydrogenphosphat | VWR | 28029 | |
| DNA-Farbstoff | Thermo | S33102 | |
| DNA-Molekülgrößenmarker | New England BioLabs | N3232S | |
| DNase I | Sigma | DN25 | |
| dNTP-Mix | New England Biolabs | N0447 | |
| ECL HRP-Substrat | Advansta | K-12045 | |
| EDTA | Applichem | A2937 | |
| Glycerin | VWR | 24388 | |
| Anti-Maus-IgG-HRP für Ziegen | Santa Cruz | sc-2005 | |
| Anti-Kaninchen IgG-HRP | Agrisera | AS10668 | |
| HEPES | VWR | 30487 | |
| Isopropylthiogalactosid | VWR | 43714 | |
| Kanamycin | Applichem | A1493 | |
| Lysozym | Applichem | A4972 | |
| Magnesiumchlorid | VWR | 25108 | |
| Manganchlorid | Sigma | 221279 | |
| N- Lauroyl Sarcosin | Sigma | L9150 | |
| Magermilchpulver | Sigma | 70166 | |
| Natriumchlorid | VWR | 27808 | |
| tamA Forward Primer | Invitrogen | N/A | Sequenz 5'-GAAAAAAGG ATATTCAGGAGAAAATGTG-3' |
| tamA Reverse Primer | Invitrogen | N/A | Sequenz 5'-TCATAATT CTGGCCCCAGACC-3'Taq |
| DNA-Polymerase | New England Biolabs | M0267 | |
| Trinatriumcitrat | Merck | 106448 | |
| Trypton | VWR | 84610 | |
| Tween20 | Sigma | P1379 | |
| Hefeextrakt | Merck | 103753 | |
| Equipment | |||
| AgaroseGelelektrophoresekammer | Hoefer | SUB13 | |
| Bead Beater | Thermo | FP120A-115 | |
| CCD-Kamera | Kodak | 4000R | |
| Elektroporationsküvetten | Bio-Rad | 165-2089 | |
| Elektroporationseinheit | Bio-Rad | 1652100 | |
| Gel-Imager | Nippon Genetics | GP-03LED | |
| Inkubationsschüttler | Infors HT | Minitron | |
| Inkubator | VWR | 390-0482 | |
| Mikrozentrifuge | Eppendorf | 5415D | |
| Mikrowellenherd | Samsung | CM1099A | |
| PCR-Maschine | Biometra | Tpersonal | |
| PCR-Streifen | Axygen | PCR-0208-CP-C | |
| pH-Messgerät | Hanna Instruments | HI2211-01 | |
| PVDF-Membran | ThermoFisher | 88518 | |
| SDS-PAG Elektrophoresekammer | ThermoFisher | A25977 | |
| Tischzentrifuge | Beckman Coulter | B06322 | |
| Vortex-Mischer | Scientific Industries | SI-0236 | |
| Wasserbad | GFL | D3006 | |
| Nasstransfereinheit | Hoefer | TE22 |
Referenzen
- Blount, Z. D. The unexhausted potential of E. coli. eLife. 4, e05826(2015).
- Hamilton, C. M., Aldea, M., Washburn, B. K., Babitzke, P., Kushner, S. R. New method for generating deletions and gene replacements in Escherichia coli. Journal of Bacteriology. 171 (9), 4617-4622 (1989).
- Link, A. J., Phillips, D., Church, G. M. Methods for generating precise deletions and insertions in the genome of wild-type Escherichia coli: application to open reading frame characterization. Journal of Bacteriology. 179 (20), 6228-6237 (1997).
- Sawitzke, J. A., Thomason, L. C., Costantino, N., Bubunenko, M., Datta, S., Court, D. L. Recombineering: in vivo genetic engineering in E. coli, S. enterica, and beyond. Methods in Enzymology. 421, 171-199 (2007).
- Datsenko, K. A., Wanner, B. L. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proceedings of the National Academy of Sciences of the United States of America. 97 (12), 6640-6645 (2000).
- Muyrers, J. P., Zhang, Y., Stewart, A. F. Techniques: Recombinogenic engineering--new options for cloning and manipulating DNA. Trends in Biochemical Sciences. 26 (5), 325-331 (2001).
- Baba, T., et al. Construction of Escherichia coli K-12 in-frame, single-gene knockout mutants: the Keio collection. Molecular Systems Biology. 2, (2006).
- Yamamoto, N., et al. Update on the Keio collection of Escherichia coli single-gene deletion mutants. Molecular Systems Biology. 5, 335(2009).
- Baba, T., Huan, H. -C., Datsenko, K., Wanner, B. L., Mori, H. The applications of systematic in-frame, single-gene knockout mutant collection of Escherichia coli K-12. Methods in Molecular Biology. 416, Clifton, NJ. 183-194 (2008).
- Chattopadhyay, M. K., Tabor, C. W., Tabor, H. Polyamines are not required for aerobic growth of Escherichia coli: preparation of a strain with deletions in all of the genes for polyamine biosynthesis. Journal of Bacteriology. 191 (17), 5549-5552 (2009).
- Xie, X., Wong, W. W., Tang, Y. Improving simvastatin bioconversion in Escherichia coli by deletion of bioH. Metabolic Engineering. 9 (4), 379-386 (2007).
- Maeda, T., Sanchez-Torres, V., Wood, T. K. Escherichia coli hydrogenase 3 is a reversible enzyme possessing hydrogen uptake and synthesis activities. Applied Microbiology and Biotechnology. 76 (5), 1035-1042 (2007).
- Meehan, B. M., Landeta, C., Boyd, D., Beckwith, J. The disulfide bond formation pathway is essential for anaerobic growth of Escherichia coli. Journal of Bacteriology. 199 (16), (2017).
- Niba, E. T. E., Naka, Y., Nagase, M., Mori, H., Kitakawa, M. A genome-wide approach to identify the genes involved in biofilm formation in E. coli. DNA Research. 14 (6), 237-246 (2008).
- Heinz, E., et al. Conserved features in the structure, mechanism, and biogenesis of the inverse autotransporter protein family. Genome Biology and Evolution. 8 (6), 1690-1705 (2016).
- Selkrig, J., et al. Discovery of an archetypal protein transport system in bacterial outer membranes. Nature Structural & Molecular Biology. 19 (5), 506-510 (2012).
- Stubenrauch, C., et al. Effective assembly of fimbriae in Escherichia coli depends on the translocation assembly module nanomachine. Nature Microbiology. 1 (7), 16064(2016).
- Leo, J. C., Goldman, A. The immunoglobulin-binding Eib proteins from Escherichia coli are receptors for IgG Fc. Molecular Immunology. 46 (8-9), 1860-1866 (2009).
- Mühlenkamp, M., Oberhettinger, P., Leo, J. C., Linke, D., Schütz, M. S. Yersinia adhesin A (YadA) - Beauty & beast. International Journal of Medical Microbiology. 305 (2), 252-258 (2015).
- Studier, F. W., Moffatt, B. A. Use of bacteriophage T7 RNA polymerase to direct selective high-level expression of cloned genes. Journal of Molecular Biology. 189 (1), 113-130 (1986).
- Meuskens, I., Michalik, M., Chauhan, N., Linke, D., Leo, J. C. A new strain collection for improved expression of outer membrane proteins. Frontiers in Cellular and Infection Microbiology. 7, 464(2017).
- Cherepanov, P. P., Wackernagel, W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 158 (1), 9-14 (1995).
- Grosskinsky, U., et al. A conserved glycine residue of trimeric autotransporter domains plays a key role in Yersinia adhesin A autotransport. Journal of Bacteriology. 189 (24), 9011-9019 (2007).
- Leo, J. C., et al. The structure of E. coli IgG-binding protein D suggests a general model for bending and binding in trimeric autotransporter adhesins. Structure. 19 (7), London, UK. 1021-1030 (1993).
- Bertani, G. Studies on lysogenesis. I. The mode of phage liberation by lysogenic Escherichia coli. Journal of Bacteriology. 62 (3), 293-300 (1951).
- Hanahan, D. Studies on transformation of Escherichia coli with plasmids. Journal of Molecular Biology. 166 (4), 557-580 (1983).
- Leo, J. C., Oberhettinger, P., Linke, D. Assessing the outer membrane insertion and folding of multimeric transmembrane β-barrel proteins. Methods in Molecular Biology. , Clifton, NJ. 157-167 (2015).
- Mikula, K. M., Leo, J. C., Łyskowski, A., Kedracka-Krok, S., Pirog, A., Goldman, A. The translocation domain in trimeric autotransporter adhesins is necessary and sufficient for trimerization and autotransportation. Journal of Bacteriology. 194 (4), 827-838 (2012).
- Thomason, L. C., Costantino, N., Court, D. L., et al. E. coli genome manipulation by P1 transduction. Current Protocols in Molecular Biology. Ausubel, F. M., et al. , Chapter 1, Unit 1.17 (2007).
- Franklin, N. C. Mutation in gal U gene of E. coli blocks phage P1 infection. Virology. 38 (1), 189-191 (1969).
- Jeong, H., et al. Genome sequences of Escherichia coli B strains REL606 and BL21(DE3). Journal of Molecular Biology. 394 (4), 644-652 (2009).
- Greene, E. C. DNA Sequence Alignment during Homologous Recombination. Journal of Biological Chemistry. 291 (22), 11572-11580 (2016).
- Watt, V. M., Ingles, C. J., Urdea, M. S., Rutter, W. J. Homology requirements for recombination in Escherichia coli. Proceedings of the National Academy of Sciences of the United States of America. 82 (14), 4768-4772 (1985).
- Ho, T. D., Waldor, M. K. Enterohemorrhagic Escherichia coli O157:H7 gal mutants are sensitive to bacteriophage P1 and defective in intestinal colonization. Infection and Immunity. 75 (4), 1661-1666 (2006).
- Ikeda, H., Tomizawa, J. I. Transducing fragments in generalized transduction by phage P1. I. Molecular origin of the fragments. Journal of Molecular Biology. 14 (1), 85-109 (1965).
- Murooka, Y., Harada, T. Expansion of the host range of coliphage P1 and gene transfer from enteric bacteria to other Gam-negative bacteria. Applied and Environmental Microbiology. 38 (4), 754-757 (1979).
- Goldberg, R. B., Bender, R. A., Streicher, S. L. Direct selection for P1-sensitive mutants of enteric bacteria. Journal of Bacteriology. 118 (3), 810-814 (1974).
- O'Connor, K. A., Zusman, D. R. Coliphage P1-mediated transduction of cloned DNA from Escherichia coli to Myxococcus xanthus: use for complementation and recombinational analyses. Journal of Bacteriology. 155 (1), 317-329 (1983).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
