Hier stellen wir Ihnen ein optimiertes On-Filter-Verdauungsprotokoll mit detaillierten Informationen zu folgenden Themen vor: Proteinverdauung, Peptidreinigung und datenunabhängige Erfassungsanalyse. Diese Strategie wird auf die Analyse von exprimierenden Prostatasekreten-Urinproben angewendet und ermöglicht eine hohe Proteomabdeckung und eine etikettenfreie Profilierung des Harnproteoms.
Methodenartikel
Proteomisches Profil von EPS-Urin durch FASP-Verdauung und datenunabhängige Analyse
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das Filter-Aided Sample Protocol (FASP) wird häufig für die Probenvorbereitung von Proteomik verwendet, da es die Konzentration verdünnter Proben ermöglicht und mit einer Vielzahl von Reinigungsmitteln kompatibel ist. Bottom-up-Proteomik-Workflows wie FASP verlassen sich zunehmend auf LC-MS/MS-Methoden, die im dia-Modus (Data-Independent Analysis) durchgeführt werden, einer Scanmethode, die eine tiefe Proteomabdeckung und eine geringe Inzidenz fehlender Werte ermöglicht.
In diesem Bericht stellen wir die Details eines Workflows zur Verfügung, der ein FASP-Protokoll, einen doppelten StageTip-Reinigungsschritt und LC-MS/MS im DIA-Modus für die Urinproteom-Zuordnung kombiniert. Als Modellprobe analysierten wir Exstatikasekrete (EPS)-Urin, eine Probe, die nach einer digitalen rektalen Untersuchung (DRE) gesammelt wurde und von Interesse ist, um Biomarker-Entdeckungsstudien für Prostatakrebs zu erfahren.
Einleitung
Die ständige Weiterentwicklung der proteomischen Technologien verspricht einen erheblichen Einfluss auf die Diagnose und Vorhersage der Reaktion auf die Behandlung zu haben, indem hochauflösende Karten der wichtigsten molekularen Effektoren bereitgestellt werden, die in einer Vielzahl von Proben wie Geweben und Biofluiden vorhanden sind. Aus analytischer Sicht bietet Urin mehrere Vorteile wie einfache Sammlung und große Stabilität des Proteoms in Bezug auf andere Biofluide1. Die proteomische Analyse von Urin ist von besonderem Interesse in Biomarker-Entdeckungsstudien zu urologischen Krebsarten, da sie nichtinvasive Proben in der Nähe der Gewebe von Interesse ermöglicht2. Insbesondere eine Probe, die für das Studium von Prostata-bedingten Pathologien vielversprechend zu sein scheint, ist der EPS-Urin3,4 (d. h. eine Urinprobe, die nach einer digitalen rektalen Untersuchung (DRE) gesammelt wurde). Letztere operation vor der Probenentnahme bereichert Urin mit Prostata-spezifischen Proteinen. EPS-Urin ist ein guter Kandidat, um Erkrankungen im Zusammenhang mit der Prostata5 einschließlich Prostatakrebs (PCa) zu untersuchen, da durch DRE, Proteine, die durch den Tumor abgesondert werden, in die Urinprobe gegossen werden können, was die Wahrscheinlichkeit erhöht, krebsgewebespezifische Proteine zu erkennen.
Eine entscheidende Rolle bei der Detektion und Quantifizierung potenzieller Proteinbiomarker spielt die Massenspektrometrie (MS). In den letzten zwei Jahrzehnten haben MS-basierte Protokolle für die proteomische Analyse es ermöglicht, eine ständig wachsende Anzahl von Proteinen in einem einzigen LC-MS/MS-Lauf zu detektieren, dank kontinuierlicher Verbesserungen in der MS-Instrumentierung und in der Datenanalysesoftware6.
Die MS-basierte proteomische Probenvorbereitung beinhaltet in der Regel die enzymatische Verdauung des Proteingemisches, die über eine Vielzahl von Protokollen erreicht werden kann, wie z.B.: In-Solution-Verdauung, MStern Blotting7, Suspensiontrapping (S-Trap)8, Solid-Phase-enhanced Probenvorbereitung (SP3)9, in-StageTip-Verdauung10 und filtergestützte Probenvorbereitung (FASP)11. Alle Protokolle können für die Harnproteomik verwendet werden, auch wenn die Ergebnisse in Bezug auf die Anzahl der identifizierten Proteine und Peptide und in Bezug auf die Reproduzierbarkeit variieren können12.
Bei dieser Arbeit konzentrierte sich unsere Aufmerksamkeit auf die Analyse von EPS-Urin durch das FASP-Protokoll. Das FASP-Protokoll wurde ursprünglich entwickelt, um Proteine zu analysieren, die aus Geweben und Zellkulturen extrahiert wurden, aber seine Verwendung wurde dann auf die Analyse anderer Probentypen, wie Urin13,ausgedehnt. In Bezug auf die einfache in-Solution-Verdauung FASP ist ein flexiblerer proteomischer Ansatz14, da durch die erzielung einer effektiven Entfernung von Reinigungsmitteln und anderen Verunreinigungen wie Salzen aus der Proteinmischung vor der enzymatischen Verdauung15ermöglicht es die Wahl optimaler Proteinlöslichkeitsbedingungen. Ein weiteres Merkmal von FASP ist außerdem, dass es ein Mittel zur Probenkonzentration bietet. Dies ist von besonderem Interesse für die proteomische Harnanalyse, da es ermöglicht, von relativ großen Probenvolumina (Hunderte von Mikrolitern) zu beginnen. Angesichts des Potenzials des FASP-Protokolls haben mehrere Studien die Aufmerksamkeit auf die Workflow-Automatisierung gelenkt, mit dem Ziel, die experimentelle Variabilität zu reduzieren und eine erhöhte Anzahl von Proben parallel16zu verarbeiten.
In unserem Workflow folgt FASP durch LC-MS/MS-Erfassung in datenunabhängiger Analyse (DIA), die eine hohe Proteomabdeckung, eine gute quantitative Präzision und eine geringe Inzidenz fehlender Werte bietet. Der DIA-Ansatz ist eine empfindliche Methode, bei der alle Ionen für MS/MS-Ereignisse ausgewählt werden, im Gegensatz zu dem, was bei der datenabhängigen Analyse (DDA) geschieht, bei der nur Ionen mit der höchsten Intensität fragmentiert sind. Das Massenspektrometer, das im DIA-Modus arbeitet, führt Scanzyklen mit unterschiedlicher Isolationsbreite durch, die den gesamten m/z-Vorläuferbereich abdecken. Dieser Ansatz ermöglicht es, eine hohe Anzahl von Peptiden pro Zeiteinheit reproduzierbar zu erkennen, was eine Proteomik-Momentaufnahme der Probe17liefert. Darüber hinaus haben die von DIA generierten Daten ein weiteres interessantes Merkmal: die Möglichkeit einer nachträge Analyse18. DIA-Daten sind komplexer als die von DDA erhaltenen, da MS/MS-Spektren in DIA aus der Ko-Isolation mehrerer Vorläuferionen innerhalb jedes m/z-Fensters 19 resultieren. Die Entwirrung der zusammengesetzten MS/MS-Spektren in unterschiedliche und spezifische Peptidsignale wird durch die Verwendung von zwei grundlegenden Elementen erreicht: einer Spektralbibliothek und einer dedizierten Software für die Datenanalyse. Die Spektralbibliothek wird durch ein datenabhängiges Experiment generiert, das in der Regel peptidfraktioniert wird, um die Proteomabdeckung zu maximieren, was eine Liste von Tausenden von experimentell ermittelten Vorläuferionen und MS/MS-Spektren von Peptiden bietet, die in der betreffenden Probe nachweisbar sind. Die Datenanalyse-Software verwendet stattdessen die in der Spektralbibliothek enthaltenen Informationen, um die DIA-Daten zu interpretieren, indem sie spezifische extrahierte Ionenchromatogramme generiert, die die Peptiderkennung und Quantifizierung ermöglichen. Während die bibliotheksfreie DIA-Datenanalyse jetzt machbar ist, liefert die bibliotheksbasierte DIA immer noch bessere Ergebnisse in Bezug auf die Proteomabdeckung20.
Das hier beschriebene Probenvorbereitungsprotokoll (Abbildung 1) besteht aus den folgenden Schritten: zentrifugierender Schritt (zur Entfernung von Zellablagerungen), FASP-Verdauung, StageTip-Reinigung21, Quantifizierung von Proteinen und DIA-Analyse. Dieses Protokoll wurde für die Analyse von EPS-Urin im Zusammenhang mit der Entdeckung von Prostatakrebs-Biomarkern entwickelt, kann aber auf die proteomische Analyse jeder Urinprobe angewendet werden.
Protokoll
Die Studie wurde vom Institutional Ethical Committee der Magna Graecia University of Catanzaro, RP 41/2018, genehmigt. Von allen Patienten, die an der Studie teilnahmen, wurde eine schriftliche Einwilligung in Kenntnis der Sachlage eingeholt.
1. Probenvorbereitung
- Zentrifuge EPS-Urinproben innerhalb von 2 h nach der Entnahme bei 2.100 x g für 10 Minuten bei Raumtemperatur (RT). Lagern Sie den Überstand bei -80 °C bis zum Gebrauch.
2. Probenauftauen
- Übertragen Sie die Probe von -80 °C auf -20 °C am Tag vor der Verdauung.
- Vor der Probenbearbeitung die Probe 15-20 Minuten bei 4 °C und dann bei RT übertragen.
3. Reagenzzubereitung für FASP
- Am selben Tag die folgenden Lösungen zubereiten: Harnstoffpuffer, 50 mM Iodoacetamid (IAA) im Harnstoffpuffer, 50 mM Triethylammoniumbicarbonat und 500 mM Dithiothreitol (DTT).
- Harnstoffpuffer (Harnstoff 8 M, 100 mM Tris-HCl pH 8) vorbereiten: 10 ml, 4.800 mg Harnstoff wiegen und in der entsprechenden Menge HPLC-Wasser auflösen, nachdem 1 ml von 1 M Tris pH 8 hinzugefügt wurden. Für jede Probe wird ein Volumen von 800 l Harnstoff benötigt.
- 500 mM Dithiothreitol (DTT) vorbereiten: 38,5 mg DTT in 500 l HPLC-Wasser auflösen. Für jede Probe werden 66,7 L DTT benötigt.
- 50 mM IAA im Harnstoffpuffer vorbereiten: 9,25 mg IAA in 1 ml Harnstoffpuffer auflösen. Für jede Probe werden 50 l IAA benötigt.
- 50 mM Triethylammoniumbicarbonat (TEAB) vorbereiten. Fügen Sie 150 l von 1 M TEAB zu 2,85 ml HPLC-Wasser hinzu. Für jede Probe werden 460 l TEAB benötigt.
- Bereiten Sie eine Lösung von Trypsin (100 ng/L) in HPLC-Wasser vor. Diese Lösung kann bei -80 °C gelagert und unmittelbar vor Gebrauch aufgetaut werden. Für jede Probe werden 2 l (200 ng) benötigt.
4. Proteinverdauung durch FASP
- Verdünnung von 500 l jeder EPS-Urinprobe mit 66,7 l 10 % (w/v) Natriumdodecylsulfat (SDS), 66,7 l 500 mM DTT und 33,3 l von 1 M Tris pH 8 zur Löslichkeit von Proteinen und zur Verringerung der Disulfidbindungen. 10 Minuten bei 95 °C mit sanftem Schütteln bebrüten.
- Fügen Sie 300 l verdünnte EPS-Urinprobe auf die Filtereinheit (10 kDa) und zentrifugieren bei 14.000 x g für 20 Minuten hinzu.
- Fügen Sie dem Filter 200 l Harnstoffpuffer und zentrifugieren Sie 14.000 x g für 15 Minuten einen Harnstoffpuffer hinzu. Wiederholen Sie diesen Schritt, und verwerfen Sie dann den Durchfluss.
- Fügen Sie die IAA-Lösung und die Zentrifuge 25 Minuten lang 50 l IAA-Lösung und Zentrifuge bei 6.000 x g hinzu.
- Fügen Sie 200 l Harnstoffpuffer und Zentrifuge bei 14.000 x g für 20 Minuten hinzu. Wiederholen Sie diesen Schritt, und verwerfen Sie dann den Durchfluss.
- Fügen Sie 200 l 50 mM Triethylammonium-Bicarbonat-Puffer (TEAB) und Zentrifuge bei 14.000 x g für 20 Minuten hinzu. Wiederholen Sie diesen Schritt.
- Übertragen Sie die Filtereinheit in ein neues Sammelrohr.
- Fügen Sie 60 l 50 mM TEAB-Puffer und 200 ng Trypsin hinzu und inkubieren Sie die Probe in einem Thermomischer bei 37 °C über Nacht.
HINWEIS: Um probenverdunsten während der nächtlichen Inkubation zu vermeiden, wickeln Sie jede Filtereinheit mit einer Schicht aus Aluminiumfolie und dann mit einer Schicht Parafilm. - Nach der Trypsin-Inkubation 140 l Wasser hinzufügen und die Durchstechflasche 25 Minuten lang mit 14.000 x g zentrifugieren, um das Verdauungsvolumen (180-200 l) zu sammeln.
5. Reagenzzubereitung zur SCX-Reinigung
- 1 ml Waschwasser 1 (0,5 % Ameisensäure (FA) und 20 % Acetonitril (ACN)) wie folgt vorbereiten: 50 l 10 % FA und 200 l 100 % ACN bis 750 l HLPC-Wasser hinzufügen. Für jede Probe werden 100 l Waschen 1 benötigt.
- Bereiten Sie 1,5 ml Waschen 2 (0,5% FA und 80% ACN) wie folgt vor: 75 l von 10 % FA und 1,2 ml 100 % ACN bis 225 l HPLC-Wasser hinzufügen. Für jede Probe werden 190 l Waschmittel 2 benötigt.
- Bereiten Sie 100 l Eludienlösung (500 mM Ammoniumacetat (AA) und 20% ACN) vor: 25 l mit 2 M AA und 20 l 100 % ACN bis 55 l HPLC-Wasser hinzufügen.
- Bereiten Sie StageTips wie folgt vor.
- Verpacken Sie eine 200-L-Pipettenspitze mit einer Schicht SCX-Harz mit einer stumpfen Spritzennadel (Spur 16). Setzen Sie den StageTip in einen Mikrozentrifugendeckel ein, der zuvor durchbohrt wurde, um die Mikrosäule unterzubringen.
- Montieren Sie den Deckel auf eine 2 ml Mikrozentrifuge, aus der der ursprüngliche Deckel entfernt wurde. Die soeben montierte Mikro-SPE-Zentrifugalvorrichtung sollte in eine Tischzentrifuge passen. Da perforierte Deckel mühsam zubereitet werden, können sie mehrfach verwendet werden.
6. SCX-Reinigung
- Verdünnen Sie 30 l jeder Probe mit Waschen 2 auf 120 l.
- Konditionieren Sie die StageTip, indem Sie 50 l Waschen 1 auf das Extraktionsharz und die Zentrifuge bei 400 x g für 2 Minuten hinzufügen. Da die Strömungsbeständigkeit davon abhängt, wie stark das Extraktionsharz in die Pipettenspitze gepackt wurde, muss die Zentrifugengeschwindigkeit möglicherweise angepasst werden, um eine Durchflussrate von 20-30 l/min zu erhalten. Versuchen Sie, die Spitze während des Probenladens und Waschens nicht trocken zu lassen.
- Den StageTip mit 50 l Waschen 2 und Zentrifuge bei 400 x g für 2 Minuten ausstatten.
- Laden Sie die verdünnte Probe (120 l) mit einer niedrigeren Drehgeschwindigkeit.
- Waschen Sie den StageTip mit 50 l Waschen 2 und Zentrifuge bei 400 x g für 2 Minuten. Wiederholen Sie dies mit 50 l Waschen 1.
HINWEIS: Nach diesem Waschen muss das Harz vollständig trocken sein. - Elute-Peptid-Mischung mit 7 l Eluatlösung (500 mM Ammoniumacetat (AA) und 20% ACN) langsam mit einer niedrigeren Spin-Geschwindigkeit.
- Fügen Sie 27 l 0,1% FA hinzu, um AA zu verdünnen und eine Probe für die LC-MS/MS-Vorinjektion zu erhalten. Die endgültige Verdünnung auf 34 l ergibt ein 1:1 Volumetric-Verhältnis zwischen Urin und Peptidlösung (1 l gereinigter Verdauung entspricht 1 l der ursprünglichen Urinprobe).
7. Proteinquantifizierung durch externen Standard mittels DDA-Analyse (Abbildung 2)
- Bestimmen Sie die Proteinmenge in Proben, indem Sie 2 l des resultierenden Peptid-Digests in LC-MS/MS injizieren und die resultierende Gesamtpeptidfläche mit einer wie folgt aufgebauten Kalibrierkurve interpolieren:
- Bereiten Sie fünf verschiedene HeLa-Digest-Lösungen vor (1 ng/l, 2,5 ng/l, 7,5 ng/l, 25 ng/L, 75 ng/L) mit einem HeLa-Digest-Bestand (100 ng/l).
- Injizieren Sie jede Hela-Lösung in zwei Duplikat (2 l).
- Legen Sie die LC-MS/MS-Methode fest.
- Injizieren Sie 2 l der fünf HeLa-Peptidgemische und separate Peptide durch einen linearen Gradienten von 75 Minuten bei einer Durchflussrate von 230 nL/Minute auf einer 15 cm, 75 m i.d-Säule, verpackt mit 3 m C18 Kieselsäurepartikeln. Verwenden Sie einen binären Gradienten, der durch mobile Phase A (0,1% FA, 2% ACN) und mobile Phase B (0,1% FA und 80% ACN) gebildet wird.
- Führen Sie die Gradientenelution durch, indem Sie den mobilen Phase-B-Inhalt in 60 Minuten von 6 % auf 42 % und in zusätzlichen 8 Minuten von 42 % auf 100 % erhöhen. Halten Sie für 5 Minuten 100% B und dann wieder auf 0% B in zwei Minuten.
- Arbeiten Sie im DDA-Modus mit einer Top-12-Methode und stellen Sie ms vollen Scanbereich auf 350-1800 m/z,Auflösung 70.000, ACG-Ziel 1e6 und maximale Einspritzzeit 50 ms. Stellen Sie das Massenfenster für die Vorläuferionenisolierung auf 1,6 m/z,Auflösung 35.000, ACG-Ziel 1e5, maximale Einspritzzeit 120 ms, HCD-Fragmentierung auf 25 NCE (normalisierte Kollisionsenergie) und dynamischen Ausschluss 15 Sekunden.
- Analysieren Sie Rohdateien mit Sequest als Suchmaschine und die Human Uniprot Complete-Proteinsequenz als Datenbank. In den hier vorgestellten Experimenten wurde die Datenbank im März 2016 heruntergeladen und enthielt 42.013 Sequenzen.
- Verwenden Sie die folgenden Einstellungen: MS-Toleranz 15 ppm, MS/MS-Toleranz 0,02 Da, Trypsin als Enzym, indem Sie zwei verpasste Spaltungsstellen festlegen. Die Carbamidomethylierung von Lysin, Serin, Threonin, Tyrosin (+57.021) und die Oxidation von Methioninen als dynamische Modifikationen und die Carbamidomethylierung von Cysteins (+57.021) als statische Modifikationen einstellen. Verwenden Sie den Cut-off der false discovery rate (FDR) für Peptide und Protein-Identifikation auf 0,01 und filtern Sie durch Perkolator.
- Berechnen Sie die Spitzenfläche für alle MS1-Peptidsignale. Berechnen Sie die Gesamtfläche der Peptide.
- Injizieren Sie 2 L Peptidgemische aus EPS-Urinproben nach der gleichen LC-MS/MS-Methode, die für die HeLa-Proben verwendet wurde, und analysieren Sie die Rohdatei mit den gleichen Parametern, die für die HeLa-Datenverarbeitung verwendet werden.
- Berechnen Sie die Gesamtintensität der Peptidsignale, indem Sie die Flächenwerte aller identifizierten Peptide summieren und die externe Standardkurve interpolieren. Dies wird eine akzeptable Schätzung der Peptidmenge im EPS-Urin-Protein-Digest liefern.
8. Reagenzvorbereitung für C18 StageTip Protokoll
- Bereiten Sie 500 l Lösung A (0,1% Trifluoressigsäure (TFA), 50% ACN) vor: 250 l 100% ACN und 10 l von 5% TFA bis 240 l HPLC-Wasser hinzufügen.
- 2 ml Lösung B (0,1 % TFA) vorbereiten: 40 l von 5% TFA zu 1960 l HPLC-Wasser hinzufügen.
- Bereiten Sie 100 l Eludienlösung (0,1% FA, 50% ACN) vor: 1 l 10% FA und 50 l 100 % ACN bis 49 l HPLC-Wasser hinzufügen.
- Bereiten Sie StageTips wie zuvor beschrieben vor. In diesem Fall werden C18-Extraktionsdisketten verwendet.
9. SCX/C18 StageTip-Protokoll
HINWEIS: Reinigen Sie EPS-Urin-Digests durch c18 StageTip Protokoll, um Salze zu entfernen.
- Beginnen Sie bei 2 g Peptiden (wie durch die vorläufige Injektion quantifiziert). Verdünnen Sie die Verdauungslösung 4-fach in Waschen 2 SCX und gehen Sie wie oben beschrieben (abschnitt "SCX-Reinigung"). Elute die Peptid-Mischung mit 7 l Eluatlösung (500 mM Ammoniumacetat (AA) und 20% ACN) langsam mit einer niedrigeren Spin-Geschwindigkeit (5 l/min Durchflussrate).
- SON-Eluat mit 150 l von 0,1 % Trifluoressigsäure (TFA) versauern, um einen pH-Wert unter 3 und eine Konzentration organischen Lösungsmittels unter 5 % zu erreichen.
- Konditionieren Sie die C18 StageTip mit 50 l Lösung A und Zentrifuge bei 400 x g für 2 Minuten. Ausgleichs-C18 StageTip mit 50 l Lösung B und Zentrifuge bei 400 x g für 2 Minuten.
- Laden Sie die Probe langsam mit einer niedrigeren Drehgeschwindigkeit auf die Stufenspitze.
- Waschen Sie C18 StageTip mit 50 l Lösung B und Zentrifuge.
- Die Peptidmischung mit einer niedrigeren Spin-Geschwindigkeit wird langsam mit einer 10-L-Elutionslösung abgesenkt.
- Trocknen Sie das Eluat (10 l) bei 30 °C in einer Vakuumzentrifuge für 3 Minuten. Fügen Sie 47 l von 0,1% FA hinzu. Die erwartete Peptidkonzentration wird 40 ng/ l betragen.
10. DIA-Analyse (Abbildung 3)
- nanoLC-Trennung: Trennen Sie das Peptidgemisch mit einem linearen Gradienten von 140 Minuten bei einer Durchflussrate von 230 nL/min auf einer 15 cm, 75-m-ID-Säule, die mit 3'm C18-Kieselsäurepartikeln verpackt ist.
- Führen Sie die Gradientenelution mit einer Durchflussrate von 230 nL/Minute durch und erhöhen Sie den mobilen Phasen-B-Inhalt von 3 % auf 25 % in 90 Minuten, dann von 25 % auf 40 % in 30 Minuten und schließlich von 40 % auf 100 % in 8 Minuten.
- Nach 10 Minuten bei 100% B, gleichndie säule mit mobiler Phase A für 15 min.
- Massenspektrometrische Parameter: Durchführung einer DIA-Analyse mit einer Methode, die den folgenden Scanzyklus verwendet: (i) ein vollständiges Scan-MS-Ereignis mit einer Auflösung von 17.500 (AGC-Ziel 1e6, maximale Einspritzzeit 50 ms) gefolgt von (ii) 20 Fenstern bei 20 m/z Isolationsbreite, beginnend mit m/z 350, (ii) 5 Fenstern bei 50 m/z Isolationsbreite und (iv) 1 Fenster bei 200 m/z Isolationsbreite, Endende des Scanbereichs von DIA bei 1200 m/z. Führen Sie DIA-Scans mit Auflösung 35.000 (AGC-Ziel 5e5, maximale Injektionszeit 120 ms und 25 NCE) durch.
11. Hoch-pH-Umkehrphase C18-Fraktionierung für Bibliotheksgenerierung
ANMERKUNG: Bündeln Sie EPS-Urin-repräsentative Proben in einer Menge von mehr als 10 g, um eine datenabhängige Bibliothek für die DIA-Analyse nach folgendem Verfahren zu erstellen:
- Versauern Sie das Peptidgemisch (11 g) um 0,2 % TFA und laden Sie die resultierende Lösung auf eine C18 StageTip, die mit zwei Schichten Extraktionsscheiben verpackt ist, um eine höhere Kapazität zu ermöglichen. Wir schätzten die Belastbarkeit einer einzelnen Mikroscheibe (aus einer 16 Gauge Spritzennadel) auf den Bereich von 5-10 g.
- Zustand und Gleichgewicht stationäre Phase, wie bereits für C18 Reinigung beschrieben.
- Durchführung der Peptidfraktionierung durch schrittweise Elution (n=10) aus der hoch pH-Umkehrphase C18 mit Elutionslösungen, die 0,2 % Ammoniumhydroxid, 10 mM TEAB und eine Erhöhung der v/v-Konzentrationen von ACN (4%, 8%, 12%, 16%, 20%, 24%, 28%, 32%, 40%, 80%) enthalten.
- Analysieren Sie die 10 Fraktionen mit den gleichen chromatographischen Parametern der DIA-Methode. Betreiben Sie das Massenspektrometer im DDA-Modus mit den zuvor für die vorläufige Analyse übernommenen Einstellungen (siehe "Proteinquantifizierung durch externe Norm mittels DDA-Analyse").
12. Datenanalyse
- Generieren Sie die Spektralbibliothek, indem Sie die Proteinidentifikationsergebnisse aus den DDA LC-MS/MS-Experimenten der Hochumkehrphase C18-Fraktionierung in eine Software importieren, die der DIA-Analyse gewidmet ist.
- Legen Sie die minimale und maximale Anzahl der für die Identifizierung und Quantifizierung verwendeten Fragmentionen auf 3 bzw. 6 fest. Filtern Sie die erhaltenen Ergebnisse nach einem Q-Wert von 0,01.
- Importieren Sie DIA-Rohdateien und ordnen Sie jeder Rohdatei dieselbe FASTA-Datei zu, die zum Erstellen der Spektralbibliothek verwendet wird.
- Legen Sie die minimale und maximale Anzahl eindeutiger Peptide für die Proteinquantifizierung auf 1 bzw. 10 fest.
- Berechnen Sie die Intensität für jedes Protein, indem Sie die Fragmentionen-Spitzenfläche summieren.
- Generieren Sie eine Matrix mit der Intensität der quantifizierten Proteine in jeder Probe.
Ergebnisse
Dieses Protokoll für die proteomische Harnanalyse umfasst die folgenden Schritte: FASP-Verdauung, Schätzung der Proteinmenge durch externe Standardkalibrierung, doppelte StageTip-Reinigung (SCX und C18)und LC-MS/MS-Analyse im DIA-Modus.
Nach der Proteinverdauung werden nach der StageTip SCX-Reinigung der resultierenden Peptide vorläufige Injektionen durchgeführt. LC-MS/MS-Rohdateien werden verarbeitet, um die Anzahl der identifizierten Peptide, die Anzahl der identifizierten Proteine und den Bereich der nachgewiesenen Peptide zu erhalten. Die Gesamtfläche, die durch die Zusammenfassung aller identifizierten Peptide gewonnen wird, wird verwendet, um den Proteingehalt mittels Interpolation auf einen externen Standard zu schätzen: ein HeLa-Protein-Digest, der in fünf verschiedenen Mengen injiziert wird (2, 5, 15, 50, 150 ng). Die Proteinmenge für die sechs in dieser Studie analysierten Proben variierte von Probe zu Probe und zeigte einen Durchschnittswert von 78 ng/L.
Nach der Proteinschätzung werden 2 g verdaute Proteine aus jeder Probe vor der DIA-Analyse durch sequenzielle SCX und C18 StageTip gereinigt. Die Spektralbibliothek zum Durchsuchen von DIA-Daten wird nach der umgedrehten HochpH-Phasenfraktionierung und der DDA LC-MS/MS-Analyse einer repräsentativen Stichprobe (z. B. einem Sample-Pool) erstellt. Anhand der oben beschriebenen Parameter haben wir in den sechs untersuchten EPS-Urinproben kumulativ 2387 Proteingruppen identifiziert und quantifiziert (ergänzende Tabelle 1 und Abbildung 4).
Um die Relevanz der Liste der identifizierten und quantifizierten Proteine aus qualitativer Sicht zu bewerten, wurde die erhaltene Matrix mit einer Liste von 624 Proteinen verglichen, die zuvor in einem stärker invasiven Verfahren identifiziertwurden,einer Ing. Insgesamt wurden 508 von 624 Proteinen durch unser FASP/DIA-Protokoll auf EPS-Urin erfolgreich nachgewiesen.

Abbildung 1:Proteomischer Workflow. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.

Abbildung 2: Darstellung unseres experimentellen Designs zur Proteinquantifizierung auf Basis externer Standards (HeLa digest). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
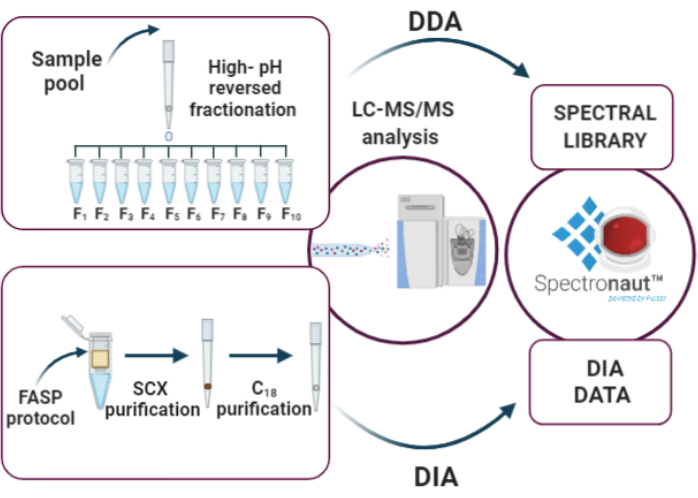
Abbildung 3: Wichtigste Schritte der DIA-Analyse: (i) Ausarbeitung der Spektralbibliothek durch umgedrehte HochpH-Phasenfraktionierung und DDA-Analyse, (ii) Stichprobenanalyse nach dem DIA-Ansatz, (iii) Datenanalyse durch Spectronaut. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
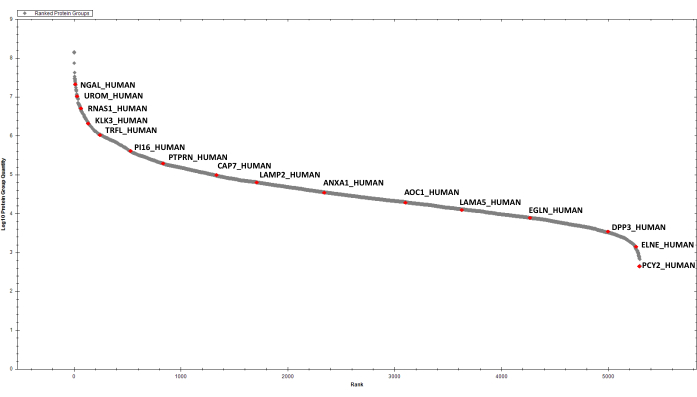
Abbildung 4: Rangdiagramm für die nachgewiesenen EPS-Harnproteine. Einige ausgewählte Treffer werden beschriftet. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Ergänzende Tabelle 1: Repräsentative Tabelle der quantifizierten Proteine in sechs EPS-Urinproben in Spectronaut. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Diskussion
In dieser Arbeit wird eine Strategie zur Analyse von EPS-Urinproben vorgestellt. Das FASP-Protokoll ist eine ideale Wahl für die Harnproteomik, da es die Probenkonzentration vor der enzymatischen Verdauung ermöglicht. Tatsächlich können mit diesem Workflow mehrere hundert Mikroliter Urin auf einen einzigen Filter geladen und verarbeitet werden. Darüber hinaus bietet die On-Filter-Verdauung relative Freiheit bei der Wahl der Denaturierungsbedingungen. In unserer Arbeit wird die Proteindenaturierung durch Verdünnung von Urinproben in einem Puffer erreicht, der Tris, SDS und DTT enthält (Endkonzentration: 50 mM Tris, 1% SDS, 50 mM DTT). Proteine werden unmittelbar nach dem Auftauen der Probe effizient denaturiert, um unerwünschten Abbau durch aktive Proteasen zu vermeiden. Das ursprüngliche FASP-Protokoll wurde verbessert, indem das Volumen der Wässer von 100 auf 200 l erhöht wurde. Auf diese Weise wird eine bessere Entfernung von Rückständen, insbesondere Reinigungsmitteln aus dem Filter, erreicht.
Nach der enzymatischen Verdauung, Proteinschätzung nach externem Standard mit einem schnellen LC-MS/MS, wird vor den letzten Schritten des Protokolls, die doppelte StageTip-Reinigung und LC-MS/MS-Analyse im DIA-Modus umfassen, auf gleichem Ausgangsmaterial für alle Proben (2 g) datenabhängig durchgeführt.
Die Vielseitigkeit von FASP ist mit dem DIA-Ansatz verbunden, einer sensiblen Methode, die eine geringe Anzahl fehlender Werte17bereitstellt. In unserer Arbeit wurden 2387 Proteine identifiziert und quantifiziert, so dass ein detailliertes proteomisches Profil von EPS-Urin gezeichnet werden konnte. Die Identifizierung und Quantifizierung von 2387 Proteinen war durch die Erzeugung einer reichen Spektralbibliothek möglich, die durch eine umgekehrte Bizidfraktion mit hohem pH-Wert und durch unsere DIA-Methode auf einen breiten m/z-Vorläuferbereich ausgerichtet wurde. Dieser Workflow identifizierte über 80% der Proteine, die zuvor in der Direkt-EPS-Analyse gefunden wurden, und zeigte, dass ein beträchtlicher Teil des EPS-Harnproteoms tatsächlich aus exprimierten Prostatasekreten stammt, und ist somit eine reiche Quelle von Prostatagewebe-spezifischen Proteinen26.
Zusammenfassend lässt sich sagen, dass unser experimentelles Design die Vielseitigkeit von FASP mit der Empfindlichkeit von DIA verbindet, um eine reiche Karte des Harnproteoms zu erhalten. Diese Strategie wird für die Analyse von EPS-Urinproben empfohlen, aber seine Verwendung kann auf Harnproteomik im Allgemeinen oder sogar auf andere Probentypen ausgedehnt werden.
Offenlegungen
Alle Autoren erklären keinen Interessenkonflikt.
Danksagungen
Diese Arbeit wurde von MIUR (Ministero Université Ricerca, PRIN 2017 bis MG) und von POR Calabria FESR 2014-2020, Aktion 1.2.2, "INNOPROST" unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1 M Tris HCL pH 8,0 | Lonza | 51238 | |
| 2-Iodacetamid für die Synthese | Merck | 8047440100 | |
| Acetonitril für HPLC LC-MS Klasse | VWR | 83640.290 | |
| Ammoniumacetat | Fluka | 9690 | |
| Ammoniumhydroxidlösung | Sigma | 30501 | |
| Ammoniumhydroxid volumetrischer Standard, 5N-Lösung in Wasser | Merck | 318612-500ML | |
| Dithiothreitol | Amresco | 0281-25G | |
| Empore Cation 47mm Extraktionsscheiben | Mikrosäule | 2251 | |
| Empore Disk C18 | Varian | 12145004 | |
| Ameisensäure optima | Fisher Scientific | A117-50 | |
| Hela Protein Digest Standard | Fisher Scientific | 88329 | |
| Microcon-10kDa Zentrifugalfiltereinheit mit Ultracel-10-Membran | MERCK | MRCPRT010 | |
| Natriumdodecylsulfatlösung | Merck | 71736-500ML | |
| Thiethylammoniumbicarbonat-Puffer | Merck | T7408-100ML | |
| Trifluoressigsäure | Riedel-de Haë n | 34957 | |
| Trypsin aus der Bauchspeicheldrüse des Schweins | Merck | T6567-1MG | |
| Harnstoff | Merck | U6504-500G | |
| Wasser HPLC Gradient | Grade Fisher Scientific | W/0106/17 | |
| Proteome Discoverer 1,4 | Thermo Fisher Scientific | ||
| Spectronaut 14.0 | Biognosys |
Referenzen
- Hüttenhain, R., Soste, M., Selevsek, N., et al. Reproducible quantification of cancer-associated proteins in body fluids using targeted proteomics. Sci Transl Med. 4 (142), 10(2013).
- Roobol, M. J., Carlsson, S. V. Risk stratification in prostate cancer screening. Nature Reviews Urology. 10 (1), 38-48 (2013).
- Principe, S., et al. Identification of prostate-enriched proteins by in-depth proteomic analyses of expressed prostatic secretions in urine. Journal of Proteome Research. 11 (4), 2386-2396 (2012).
- Kim, Y., et al. Targeted proteomics identifies liquid-biopsy signatures for extracapsular prostate cancer. Nature Communications. 7, 1-10 (2016).
- Drake, R. R., et al. Clinical collection and protein properties of expressed prostatic secretions as a source for biomarkers of prostatic disease. Journal of Proteomics. 72 (6), 907-917 (2009).
- Macklin, A., Khan, S., Kislinger, T. Recent advances in mass spectrometry based clinical proteomics: Applications to cancer research. Clinical Proteomics. 17 (1), 1-25 (2020).
- Berger, S. T., et al. MStern blotting-high throughput polyvinylidene fluoride (PVDF) membrane-based proteomic sample preparation for 96-well plates. Molecular and Cellular Proteomics. 14 (10), 2814-2823 (2015).
- Zougman, A., Selby, P. J., Banks, R. E. Suspension trapping (STrap) sample preparation method for bottom-up proteomics analysis. Proteomics. 14 (9), 1006(2014).
- Hughes, C. S., et al. Ultrasensitive proteome analysis using paramagnetic bead technology. Molecular Systems Biology. 10 (10), 757(2014).
- Kulak, N. A., Pichler, G., Paron, I., Nagaraj, N., Mann, M. Minimal, encapsulated proteomic-sample processing applied to copy-number estimation in eukaryotic cells. Nature Methods. 11 (3), 319-324 (2014).
- Wiśniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nature Methods. 6 (5), 359-362 (2009).
- Ding, H., et al. Urine Proteomics: Evaluation of Different Sample Preparation Workflows for Quantitative, Reproducible, and Improved Depth of Analysis. Journal of Proteome Research. 19 (4), 1857-1862 (2020).
- Zhao, M., et al. A comprehensive analysis and annotation of human normal urinary proteome. Scientific Reports. 7 (1), 1-13 (2017).
- Wiśniewski, J. R. Quantitative Evaluation of Filter Aided Sample Preparation (FASP) and Multienzyme Digestion FASP Protocols. Analytical Chemistry. 88 (10), 5438-5443 (2016).
- Wiśniewski, J. R., Zielinska, D. F., Mann, M. Comparison of ultrafiltration units for proteomic and N-glycoproteomic analysis by the filter-aided sample preparation method. Analytical Biochemistry. 410 (2), 307-309 (2011).
- Yu, Y., et al. Urine sample preparation in 96-well filter plates for quantitative clinical proteomics. Analytical Chemistry. 86 (11), (2014).
- Gillet, L. C., et al. Targeted data extraction of the MS/MS spectra generated by data-independent acquisition: A new concept for consistent and accurate proteome analysis. Molecular and Cellular Proteomics. 11 (6), 1-17 (2012).
- Liu, Y., Hüttenhain, R., Collins, B., Aebersold, R. Mass spectrometric protein maps for biomarker discovery and clinical research. Expert Review of Molecular Diagnostics. 13 (8), 811-825 (2013).
- Gallien, S., Duriez, E., Demeure, K., Domon, B. Selectivity of LC-MS/MS analysis: Implication for proteomics experiments. Journal of Proteomics. 81, 148-158 (2013).
- Muntel, J., et al. Advancing Urinary Protein Biomarker Discovery by Data-Independent Acquisition on a Quadrupole-Orbitrap Mass Spectrometer. Journal of Proteome Research. 14 (11), 4752-4762 (2015).
- Rappsilber, J., Mann, M., Ishihama, Y. Protocol for micro-purification, enrichment, pre-fractionation and storage of peptides for proteomics using StageTips. Nature Protocols. 2 (8), 1896-1906 (2007).
- Kim, Y., et al. Identification of Differentially Expressed Proteins in Direct Expressed Prostatic Secretions of Men with Organ-confined Versus Extracapsular Prostate Cancer. Molecular & Cellular Proteomics. 11 (12), 1870-1884 (2012).
- Decramer, S., et al. Urine in clinical proteomics. Molecular and Cellular Proteomics. 7 (10), 1850-1862 (2008).
- Thongboonkerd, V. Practical points in urinary proteomics. Journal of Proteome Research. 6 (10), 3881-3890 (2007).
- Konvalinka, A., Scholey, J. W., Diamandis, E. P. Searching for new biomarkers of renal diseases through proteomics. Clinical Chemistry. 58 (2), 353-365 (2012).
- Drake, R. R., et al. In-Depth Proteomic Analyses of Direct Expressed Prostatic Secretions. Journal of Proteome Research. 9 (5), 2109-2116 (2010).
Nachdrucke und Genehmigungen
