Dieses Protokoll beschreibt Techniken zur Isolierung primärer Maushepatozyten aus der Leber und zur Elektropolatierung von CRISPR-Cas9 als Ribonukleoproteine und mRNA, um ein therapeutisches Zielgen zu stören, das mit einer erblichen Stoffwechselerkrankung der Leber assoziiert ist. Die beschriebenen Methoden führen zu einer hohen Lebensfähigkeit und einem hohen Grad an Genmodifikation nach der Elektroporation.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Elektroporationsvermittelte Abgabe von Cas9-Ribonukleoproteinen und mRNA in frisch isolierte primäre Maus-Hepatozyten
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Dieses Protokoll beschreibt eine schnelle und effektive Methode zur Isolierung primärer Maushepatozyten, gefolgt von einer elektroporationsvermittelten Abgabe von CRISPR-Cas9 als Ribonukleoproteine (RNPs) und mRNA. Primäre Maushepatozyten wurden mit einer dreistufigen retrograden Perfusionsmethode isoliert, was zu hohen Ausbeuten von bis zu 50 × 106 Zellen pro Leber und einer Zelllebensfähigkeit von >85% führte. Dieses Protokoll enthält detaillierte Anweisungen zum Plattieren, Färben und Kultivieren von Hepatozyten. Die Ergebnisse deuten darauf hin, dass die Elektroporation eine hohe Transfektionseffizienz von 89% bietet, gemessen am Prozentsatz an grün fluoreszierenden Proteinen (GFP)-positiven Zellen und einer bescheidenen Zelllebensfähigkeit von >35% in Maushepatozyten.
Um den Nutzen dieses Ansatzes zu demonstrieren, wurde CRISPR-Cas9, das auf das Hydroxyphenylpyruvat-Dioxygenase-Gen abzielte, in primäre Maushepatozyten als Proof-of-Principle-Gen-Editing elektropoliert, um ein therapeutisches Gen zu stören, das mit einer vererbten Stoffwechselerkrankung (IMD) der Leber zusammenhängt. Eine höhere On-Target-Editierung von 78% wurde für RNPs beobachtet, verglichen mit 47% Editiereffizienz mit mRNA. Die Funktionalität von Hepatozyten wurde in vitro unter Verwendung eines Albumin-Assays bewertet, der darauf hindeutete, dass die Abgabe von CRISPR-Cas9 als RNPs und mRNA zu einer vergleichbaren Zelllebensfähigkeit in primären Maus-Hepatozyten führt. Eine vielversprechende Anwendung für dieses Protokoll ist die Erstellung von Mausmodellen für menschliche genetische Erkrankungen, die die Leber betreffen.
Einleitung
IMDs der Leber sind genetische Störungen, die durch den Mangel an einem entscheidenden Leberenzym gekennzeichnet sind, das am Stoffwechsel beteiligt ist und zur Ansammlung toxischer Metaboliten führt. Ohne Behandlung führen IMDs der Leber zu Organversagen oder vorzeitigem Tod 1,2. Die einzige kurative Option für Patienten mit IMDs der Leber ist die orthotope Lebertransplantation, die aufgrund der geringen Verfügbarkeit von Spenderorganen und Komplikationen durch die immunsuppressive Therapie nach dem Verfahrenbegrenzt ist 3,4. Nach jüngsten Daten, die vom Organbeschaffungs- und Transplantationsnetzwerk gesammelt wurden, erhalten nur 40% -46% der erwachsenen Patienten auf der Warteliste für Lebertransplantationen ein Organ, während 12,3% dieser Patienten sterben, während sie auf der Wartelistestehen 5. Darüber hinaus haben nur 5% aller seltenen Lebererkrankungen eine von der FDA zugelassene Behandlung6. Es ist klar, dass es einen kritischen Bedarf an neuartigen Behandlungen für IMDs der Leber gibt. Es bedarf jedoch geeigneter Krankheitsmodelle, um neue Therapieoptionen zu entwickeln.
Die Modellierung menschlicher Krankheiten mit In-vitro- und In-vivo-Systemen bleibt ein Hindernis für die Entwicklung wirksamer Therapien und die Untersuchung der Pathologie von IMDs der Leber. Hepatozyten von Patienten mit seltenen Lebererkrankungen sind schwierig zu erhalten7. Tiermodelle sind entscheidend für die Entwicklung eines Verständnisses der Krankheitspathologie und für die Erprobung therapeutischer Strategien. Ein Hindernis ist jedoch die Generierung von Modellen aus Embryonen, die tödliche Mutationen tragen. Zum Beispiel führten Versuche, Mausmodelle des Alagille-Syndroms (ALGS) mit Embryonen zu erstellen, die homozygote Deletionen einer 5-kb-Sequenz in der Nähe des 5'-Endes des Jag1-Gens enthielten, zum frühen Tod der Embryonen8. Darüber hinaus kann die Generierung von Mausmodellen durch Gen-Editing in embryonalen Stammzellen zeit- und ressourcenintensiv sein9. Schließlich treten Mutationen außerhalb des Zielgewebes auf, was zu Störvariablen führt, die die Untersuchung der Krankheit behindern können9. Die somatische Genbearbeitung würde eine einfachere Bearbeitung im Lebergewebe ermöglichen und die Herausforderungen umgehen, die mit der Generierung von Modellen unter Verwendung embryonaler Stammzellen verbunden sind.
Die Elektroporation ermöglicht die Abgabe von CRISPR-Cas9 direkt in den Kern durch Anlegen von Hochspannungsströmen zur Permeabilisierung der Zellmembran und ist mit vielen Zelltypen kompatibel, einschließlich solcher, die für Transfektionstechniken unnachgiebig sind, wie menschliche embryonale Stammzellen, pluripotente Stammzellen und Neuronen10,11,12 . Eine geringe Lebensfähigkeit ist jedoch ein potenzieller Nachteil der Elektroporation. Die Optimierung des Verfahrens kann zu hohen Abgabemengen führen und gleichzeitig die Toxizität begrenzen13. Eine aktuelle Studie zeigt die Machbarkeit der Elektroporation von CRISPR-Cas9-Komponenten in primäre Maus- und humane Hepatozyten als hocheffizienten Ansatz14. Die Ex-vivo-Elektroporation in Hepatozyten hat das Potenzial, angewendet zu werden, um neue Mausmodelle für menschliche IMDs der Leber zu generieren.
Dieses Protokoll bietet ein detailliertes Schritt-für-Schritt-Verfahren zur Isolierung von Maushepatozyten aus der Leber und zur anschließenden Elektroporatierung von CRISPR-Cas9 als RLP-Komplexe, bestehend aus Cas9-Protein und synthetischer Single-Guide-RNA (sgRNA) oder Cas9-mRNA in Kombination mit sgRNA, um ein hohes Maß an On-Target-Gen-Editierung zu erhalten. Darüber hinaus bietet das Protokoll Methoden zur Quantifizierung der Gen-Editing-Effizienz, Lebensfähigkeit und Funktionalität nach der Elektroporation von CRISPR-Cas9 in frisch isolierte Maushepatozyten.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Die Tierversuche wurden alle in Übereinstimmung mit den Richtlinien des Institutional Animal Care and Use Committee und den genehmigten Protokollen der Clemson University durchgeführt. Chirurgische Eingriffe wurden bei anästhesierten Wildtyp-C57BL/6J-Mäusen im Alter zwischen 8 und 10 Wochen durchgeführt.
1. Tierchirurgie
- Vorbereitung von Lösungen und Instrumenten
HINWEIS: Perfusionslösungen und Anästhesie-Cocktail-Rezepte sind in der Materialtabelle aufgeführt.- Bereiten Sie Perfusionslösung 1 (HEPES, EGTA und EBSS), Perfusionslösung 2 (HEPES, EGTA, EBSS, CaCl 2 und MgSO4) und Perfusionslösung 3 (Lösung2 und Liberase) vor. Stellen Sie sicher, dass die Lösungen gut gemischt sind.
- Stellen Sie das Wasserbad auf 42 ° C und wärmen Sie die Perfusionslösungen 1, 2 und 3 für mindestens 30 Minuten vor Beginn des Verfahrens vor und bewahren Sie sie im Wasserbad auf.
HINWEIS: Die Perfusionslösungen 1 und 2 chelatisieren das Kalzium und spülen das Blut in der Leber aus. Perfusionslösung 3 enthält das Verdauungsenzym Liberase zur Dissoziation der extrazellulären Matrix. - Legen Sie 150 ml DMEM + 10% fetales Rinderserum (FBS) in konische Röhrchen und halten Sie sie auf Eis.
HINWEIS: Dieses Medium wird verwendet, um die Zellen aus der Leberkapsel freizusetzen und die isolierten Hepatozyten in den Schritten 2.1 bzw. 2.2 zu waschen. - Stellen Sie die Zentrifuge auf 4 °C ein.
- Sterilisieren Sie den Pumpenschlauch, indem Sie beide Enden des Schlauches in einen mit 70% Ethanol gefüllten Kolben legen und das Ethanol dreimal zyklisieren.
- Waschen Sie den Schlauch mit destilliertem Wasser und leeren Sie ihn.
- Füllen Sie den Schlauch mit vorgewärmten 30 ml Perfusionslösung 1, gefolgt von 8 ml Perfusionslösung 2. Wenn der Schlauch noch Platz für weitere Flüssigkeiten hat, füllen Sie den Rest des Schlauches mit Perfusionslösung 3. Stoppen Sie die Pumpe, wenn Sie zu einer anderen Perfusionslösung wechseln, um zu vermeiden, dass Luftblasen in den Schlauch gelangen.
- Legen Sie den überschüssigen Schlauch in das 42 ° C warme Wasserbad, um die Perfusionslösungen warm zu halten.
- Legen Sie das Ende des Pumpenschlauchs in das konische Rohr mit Perfusionslösung 3, während es im Wasserbad aufbewahrt wird.
HINWEIS: Dieser Schritt ist notwendig, damit die Pumpe während der Perfusion kontinuierlich mit Perfusionslösung 3 gefüllt werden kann.
- Tierzubereitung
- Betäuben Sie die Maus, indem Sie den Anästhesiecocktail intraperitoneal in einer Dosis von 10-11,7 μL/g Körpergewicht injizieren. Der Anästhesiecocktail hat eine Endkonzentration von 7,5 mg/ml Ketamin, 0,25 mg/ml Acepromazin und 1,5 mg/ml Xylazin.
- Überwachen Sie die Atmung der Maus und überprüfen Sie, ob die Maus nicht auf Schmerzen reagiert. Warten Sie, bis die Maus eine Atemfrequenz von ~ 55-65 Atemzügen pro Minute hat, nicht darauf reagiert, dass ihre Zehen eingeklemmt werden, und einen schlaffen Schwanz hat. Überprüfen Sie zusätzlich den palpebralen (blinzelnden) Reflex, indem Sie die Haut auf der medialen Seite des geschlossenen Auges leicht berühren. Wenn die Maus blinzelt oder die Augenmuskeln zucken, erhöhen Sie die Dosis des gesamten Anästhesiecocktails um 5-10 μL.
- Legen Sie die Maus in Rückenlage auf den Rücken und befestigen Sie die Gliedmaßen mit Stiften oder Klebeband an der Oberfläche (Ergänzende Abbildung S1).
- Besprühen Sie den Bauch mit 70% Ethanol und tupfen Sie ihn mit einem Wattebausch trocken.
- Leberdurchblutung
- Machen Sie mit einer Schere einen U-förmigen seitlichen Schnitt in die Bauchhaut und erweitern Sie das Loch durch die Seiten.
- Öffnen Sie die Haut weiter zum Brustkorb.
- Schneiden Sie mit einer Schere durch das Peritoneum, um die Bauchhöhle bis zum Brustkorb freizulegen, und achten Sie darauf, keine Organe zu stechen. Bewegen Sie den Darm mit der Rückseite der Pinzette oder der stumpfen Oberfläche der Schere auf die rechte Seite. Identifizieren Sie die Hohlvene inferior und die Pfortader (Ergänzende Abbildung S1).
- Starten Sie die Pumpe, um vorerwärmte Perfusionslösung durch den Katheter zu spülen.
- Stoppen Sie die Pumpe und entfernen Sie den Katheter, sobald die gesamte Luft durch das System gespült wurde. Führen Sie die mit dem Katheter verbundene Nadelspitze in die untere Hohlvene in einem Winkel von 10°-20° zur Vene ein. Entfernen Sie die Nadel vom Katheter und drücken Sie den Katheter vorsichtig in einer Bewegung parallel zur Vene in die Vene.
HINWEIS: Der Benutzer sollte einen Rückblick von Blut im Katheter beobachten, um die ordnungsgemäße Kanülierung in der Vene zu überprüfen. - Verbinden Sie den Schlauch mit dem Katheter, ohne den Katheter weiter in die Vene zu bewegen.
- Starten Sie die Pumpe mit einem Durchfluss von 2 ml/min. Achten Sie darauf, dass die Leber sofort blass wird, als Zeichen dafür, dass die Perfusion erfolgreich ist.
- Schneiden Sie die Pfortader mit einer Schere ab.
- Erhöhen Sie die Durchflussrate schrittweise auf 5 ml/min.
- Üben Sie an der ungefähren Schnittstelle für 3 s regelmäßig Druck auf die Pfortader aus, indem Sie eine Pinzette oder ein Wattestäbchen verwenden, um die Drainage zu blockieren und eine gute Durchblutung zu erleichtern.
- Sobald Perfusionslösung 3 durchfließt, überwachen Sie sorgfältig die Elastizität der Leber. Um festzustellen, ob die Leber weich ist, drücken Sie die Leber vorsichtig mit einem Wattestäbchen oder einer Pinzette und prüfen Sie, ob sich Vertiefungen an der Leber bilden. Achten Sie darauf, nicht zu viel zu perfundieren, um einen Verlust der Zelllebensfähigkeit zu vermeiden.
- Sobald die Leber erweicht ist (nachdem 30-50 ml Perfusionslösung 3 durchgeflossen sind), stoppen Sie die Pumpe, entfernen Sie den Katheter und sezieren Sie vorsichtig die Leber. Die Leber in eine 100 mm große Petrischale geben, die eiskaltes DMEM + 10% FBS-Medium enthält. Schneiden Sie die Gallenblase aus und achten Sie darauf, dass ihr Inhalt nicht verschüttet wird. Schwenken Sie die Petrischale, um mögliche Blutgerinnsel vorsichtig zu entfernen.
- Übertragen Sie die Leber in eine neue Petrischale mit eiskaltem DMEM + 10% FBS-Medium.
2. Hepatozyten-Isolierung
- Freisetzung von Zellen aus der Leberkapsel.
- Legen Sie die Petrischale auf Eis und reißen Sie mit zwei sterilen Pinzetten vorsichtig die Leberkapsel auf allen Lappen auseinander. Schwenken Sie die Leber vorsichtig im Medium mit einem Zelllifter oder einer Pinzette, um die Hepatozyten freizusetzen. Setzen Sie diese Bewegung fort, bis die Leber sehr klein wird und die Suspension braun und undurchsichtig wird.
- Entfernen Sie die Reste des Lebergewebes von der Platte und übertragen Sie die Zellsuspension vorsichtig mit einer serologischen Pipette von 25 ml auf niedrige Geschwindigkeit, die mit einem 100 μm Zellsieb ausgestattet ist.
- Fügen Sie frisches, eiskaltes DMEM + 10% FBS-Medium in die Petrischale hinzu, um sie auszuwaschen und die verbleibenden Zellen von der Oberfläche zu sammeln und in das 50 ml konische Rohr zu überführen. Wiederholen Sie diesen Schritt, bis alle Zellen gesammelt sind.
- Waschen und reinigen Sie Hepatozyten aus nichtparenchymalen Zellen.
- Zentrifen Sie die im 50 ml konischen Röhrchen bei 50 × g bei 4 °C gesammelten Zellen für 5 min bei geringer Verzögerung oder ohne Bremsen.
- Entsorgen Sie den Überstand, der Ablagerungen und nichtparenchymale Zellen enthält, und suspendieren Sie das Pellet im übrig gebliebenen Überstand, indem Sie die Röhre vorsichtig schwenken. Nachdem das Pellet wieder suspendiert wurde, fügen Sie 30 ml frisches, eiskaltes DMEM + 10% FBS-Medium hinzu.
- Die Zentrifugation (Schritt 2.2.1) und das Waschen (Schritt 2.2.3) werden dreimal wiederholt.
- Resuspendiert das endgültige Zellpellet in 10 ml eiskaltem DMEM + 10% FBS-Medium.
HINWEIS: Das Volumen des Mediums, das zur Resuspendierung des Pellets verwendet wird, hängt von der Pelletgröße ab. Wenn das Pellet deutlich kleiner als 15 mm ist, verwenden Sie 1-5 ml eiskaltes DMEM + 10% FBS-Medium.
- Quantifizierung der Zelllebensfähigkeit
- In einem Mikrofugenröhrchen fügen Sie 50 μL 0,4% Trypan Blue-Lösung zu 350 μL Hepatozyten-Beschichtungsmedium (PM) hinzu. Dann fügen Sie 100 μL Zellsuspension hinzu, um eine endgültige 1: 5-Verdünnung zu machen, und pipettieren Sie mehrmals auf und ab, um zu mischen.
- Zählen Sie Zelldichte und Lebensfähigkeit mit einem Hämozytometer. Legen Sie während des Zählens die Hepatozytenssuspension auf Eis und legen Sie dann den Eiskübel auf einen auf 30 U / min eingestellten Orbitalschüttler, um zu verhindern, dass sich die Hepatozyten absetzen.
- Befolgen Sie die Percoll-Behandlungs- und Zentrifugationsschritte unten, wenn die Zelllebensfähigkeit <70% beträgt.
- Verdünnen Sie Percoll mit 10x phosphatgepufferter Kochsalzlösung (PBS) im Verhältnis 9:1.
- Mischen Sie die Hepatozytenssuspension mit dem verdünnten Percoll im Verhältnis 1:1.
- Zentrifuge bei 200 × g bei 4 °C für 10 min.
- Verwerfen Sie den Überstand, der tote Zellen enthält. Resuspendiert das Pellet in eiskaltem DMEM + 10% FBS-Medium.
- Zählen Sie die Zellen erneut.
- Testen von Hepatozyten auf Platefähigkeit
- Platten Sie einige der Zellen auf kollagen-I-beschichteten 6-Well-Platten mit einer Dichte von 0,5 × 10⁶ Zellen pro ml mit 1,5 ml vorgewärmtem PM.
- Halten Sie die verbleibenden Zellen auf Eis, während Sie sich auf einem Orbitalschüttler befinden, bis sie bereit sind, eine Elektroporation durchzuführen.
- Platzieren Sie die Zellplatte in einem wassermantelten CO 2-Inkubator bei 37 ° C. Bewegen Sie die Platte horizontal und vertikal vorsichtig in einer Nord-Süd- und Ost-West-Bewegung, um eine homogene Beschichtung zu gewährleisten. Wiederholen Sie die Bewegung zwei weitere Male alle 1,5 Stunden.
- Überprüfen Sie die Zellbefestigung nach 3 Stunden nach der Beschichtung.
HINWEIS: Mindestens 60% der Zellen sollten an der Platte als Indikator für qualitativ hochwertige Hepatozyten haften. - Wechseln Sie das Medium nach 24 h nach der Beschichtung in das vorgewärmte Hepatozyten-Erhaltungsmedium (MM), um die Zellen in Kultur zu erhalten.
- Glykogen-Färbung
- Nachdem sich die Zellen an die 6-Well-Kollagen-I-beschichteten Platten gebunden haben, entfernen Sie das verbrauchte Medium aus den kultivierten Zellen.
- Fixieren Sie die Zellen für 10-15 min in eiskaltem Ethanol.
- Gründlich mit sterilem Wasser waschen.
- 5 min in 1% wässriger Periodensäure inkubieren und dann mit sterilem Wasser waschen.
- 30 min in 100% Schiffsreagenz inkubieren.
HINWEIS: Das Schiff-Reagenz darf vor dem Hinzufügen zu den Zellen nicht verdünnt werden. - Dreimal über 10 min mit Wasser waschen.
- Montage in Montagemedium.
- Bild mit einem Mikroskop auf Hellfeldeinstellung.
3. Design sgRNAs für CRISPR-Cas9 Gen-Editing
HINWEIS: Dieser Abschnitt beschreibt das Design einer sgRNA, die auf das Hydroxyphenylpyruvat-Dioxygenase-Gen (Hpd) der Maus abzielt, als Proof-of-Principle-Gen-Editing, um ein therapeutisches Zielgen zu stören, das mit einem IMD der Leber zusammenhängt.
- Entwerfen Sie die auf den Hpd ausgerichtete Führungssequenz mit der referenzierten Software15.
- Überprüfen Sie die Sequenz für Hpd mit dem Ensembl Genome Browser.
- Verwenden Sie die folgenden Parameter für das Design der gRNA: Einzelführungslänge von 20 Nukleotiden und eine NGG (N kann jedes Nukleotid sein) Protospacer-Adjacent Motif (PAM) Sequenz.
- Wählen Sie eine Zielregion aus Exon 3 im Hpd aus.
- Generieren Sie eine Liste von Führungssequenzen aus der Zielregion mit On- und Off-Target-Scores.
HINWEIS: Der On-Target-Score gibt die prognostizierte Zielbearbeitungseffizienz für das jeweilige Design an: Eine höhere Punktzahl korreliert mit einer höheren Bearbeitungseffizienz. Der Off-Target-Score korreliert mit der Spezifität der Guide-Sequenz: Ein höherer Score weist auf eine geringere Wahrscheinlichkeit einer Off-Target-Bearbeitung hin. Idealerweise sollten beide Werte hoch sein: der On-Target Score >60 und der Off-Target Score >50. - Wählen Sie die Führungssequenz mit den höchsten On-Target- und Off-Target-Scores aus. Lassen Sie die sgRNA, die die Leitsequenz enthält, chemisch synthetisieren.
4. Elektroporation und Zellkultur
- Herstellung von CRISPR-Cas9-Substraten, Medien, Zellen und dem Elektroporationsinstrument
- Die gesamte beiliegende Ergänzung zum PM geben und im 37 °C warmen Wasserbad für 10 min.
- Schalten Sie das Elektroporationsgerät ein, indem Sie den Netzschalter drücken, und stellen Sie das Elektroporationsprogramm ein, indem Sie die x-Taste und dann die Abwärtspfeiltaste drücken, bis das Programm T-028 auf dem Bildschirm angezeigt wird.
- Bereiten Sie die Zielbohrungen für die elektropolierten Hepatozyten vor, indem Sie 1,5 ml PM zu den mit sechs Bohrlöchern Kollagen I-beschichteten Platten hinzufügen. Die Platten werden in einem 37 °C Inkubator bis zur Gebrauchsfertigkeit inkubiert.
- Fügen Sie das gesamte begleitende Supplement der Elektroporationspufferlösung hinzu und inkubieren Sie bei Raumtemperatur für 10 min.
HINWEIS: Beschriften Sie das Verfallsdatum des Elektroporationspuffers auf der Durchstechflasche (3 Monate nach dem Datum der Supplementzugabe). - Entfernen Sie die Elektroporationsgefäße aus der Verpackung und kennzeichnen Sie sie für jede Probe.
- In PCR-Split-Strip-Röhrchen werden die Cas9-RNP-Komplexe durch Kombination von 30 μg sgRNA mit 300 pmol Cas9-Protein hergestellt und die Komplexe bei Raumtemperatur für 10 min inkubiert. Bereiten Sie die Cas9-mRNA vor, indem Sie 30 μg sgRNA mit 4 μL Cas9-mRNA (1 μg/μL) kombinieren. Lagern Sie die mRNA-sgRNA-Mischung bis zur Elektroporation auf Eis. Bereiten Sie separat ein Röhrchen mit 1,0 μg eGFP mRNA vor, um die erfolgreiche Elektroporation mittels Fluoreszenzmikroskopie zu überprüfen.
- Zentrifuge 1,2 ×10 6 Zellen pro Elektroporationsreaktion bei 100 × g für 2 min bei 4 °C.
- Entfernen Sie den Überstand aus dem Zellpellet und fügen Sie 100 μL Elektroporationslösung pro Reaktion entlang der Seite der Rohrwand hinzu. Resuspendieren Sie die Hepatozyten in der Elektroporationslösung, indem Sie den Schlauch vorsichtig von Hand schaukeln.
- Elektroporation von CRISPR-Cas9 RNPs und mRNA in Hepatozyten
- Sobald die Hepatozyten gleichmäßig in der Elektroporationslösung dispergiert erscheinen, übertragen Sie 100 μL der Hepatozytenssuspension auf die Streifenröhrchen, die die Cas9-Komplexe enthalten.
HINWEIS: Verwenden Sie beim Transfer von Hepatozyten Pipettenspitzen mit breiter Bohrung, um die Lebensfähigkeit der Zellen zu erhalten. - Überführen Sie den Inhalt der Bandvertiefung in ein Elektroporationsgefäß.
- Setzen Sie das Nukleovette-Gefäß in den Schlitz der Elektroporationsvorrichtung ein. Elektropolieren Sie die Hepatozyten durch Drücken der x-Taste . Warten Sie nach der Elektroporation, bis auf dem Gerät ein Bildschirm angezeigt wird, auf dem OK angezeigt wird. Drücken Sie erneut die x-Taste und entfernen Sie das Gefäß.
- Das elektropolierte Gefäß 15 min lang auf Eis inkubieren.
- 500 μL vorgewärmtes PM in das Elektroporationsgefäß geben.
- Übertragen Sie 300 μL der Elektroporationsreaktion auf die vorgewärmte Platte zu jedem Zielpunkt.
HINWEIS: Es sollten zwei Zielvertiefungen pro Elektroporationsreaktion vorhanden sein. Ein Brunnen wird verwendet, um die Effizienz der Genbearbeitung zu quantifizieren; das andere Bohrloch wird für die MTT- und Albumin-Assays verwendet. - Um zu verhindern, dass sich Hepatozyten in der Mitte des Brunnens ansammeln, zerstreuen Sie die Zellen, indem Sie die Platten sanft horizontal und vertikal in einer Nord-Süd- und Ost-West-Bewegung bewegen. Stellen Sie sicher, dass die Platte während des Umzugs mit dem Inkubatorregal in Kontakt bleibt. Wiederholen Sie diese Bewegung nach 15, 30, 45, 60 und 90 Minuten nach dem Plattieren der elektropolierten Hepatozyten.
- Die Platten über Nacht bei 37 °C bebrüten.
- Entfernen Sie das Medium 24 Stunden nach dem Plattieren der Zellen aus den für die Gen-Editing-Analyse vorgesehenen Vertiefungen und ersetzen Sie es durch 0,25 mg / ml Basalmembran-Matrix-Overlay.
HINWEIS: Wenn im Gefrierschrank gelagert, übertragen Sie die Membranmatrix auf 4 ° C und lassen Sie sie auftauen. Da die Basalmembranmatrix oberhalb von 10 °C fest ist, ist es wichtig, dass die Basalmembranmatrix auf Eis oder bei 4 °C bleibt, bis sie gebrauchsfertig ist.
- Sobald die Hepatozyten gleichmäßig in der Elektroporationslösung dispergiert erscheinen, übertragen Sie 100 μL der Hepatozytenssuspension auf die Streifenröhrchen, die die Cas9-Komplexe enthalten.
5. Berechnen Sie das Volumen der Membranmatrix, die mit MM gemischt werden soll, um eine Endkonzentration von 0,25 mg / ml zu erhalten
HINWEIS: Für eine 6-Well-Platte werden 2 ml Overlay pro Well benötigt.
6. Fügen Sie das berechnete Volumen der Membranmatrix zu eiskaltem MM hinzu und mischen Sie es, indem Sie 10 Mal auf und ab pipettieren
- Die Overlay-Mischung langsam auf die Zellen pipettieren und die Platte wieder in den 37 °C Inkubator stellen.
- Ersetzen Sie das Medium alle 24 Stunden durch ein neues Wartungsmedium.
- Nach 24 Stunden nach der Beschichtung wird das konditionierte Medium aus dem für MTT- und Albumin-Assays vorgesehenen Brunnen übertragen. Lagern Sie das konditionierte Medium in einem Mikrofugenröhrchen, bis es bereit ist, den Albumin-Assay durchzuführen. Fahren Sie mit Schritt 7.1 für den MTT-Assay fort.
HINWEIS: Lagern Sie das konditionierte Medium bei 4 °C für die kurzfristige Lagerung (weniger als einen Tag). Für eine längere Lagerung lagern Sie das Medium bei -80 °C.
7. Analyse der Liefereffizienz, Lebensfähigkeit und Zielbearbeitung in elektropotrierten Maushepatozyten
- Lebensfähigkeitsmessung mittels MTT-Assay
- Bereiten Sie 12 mM MTT-Stammlösung vor, indem Sie 1 ml PBS in eine 5-mg-Durchstechflasche MTT geben.
- 150 μL der MTT-Stammlösung in die Vertiefungen geben und 24 h inkubieren.
- Nach der Inkubation 1,5 ml Natriumdodecylsulfathydrochlorid (SDS-HCl) -Lösung in jede Vertiefung geben und dann zum Mischen pipettieren.
- Inkubieren Sie die Platte für 4 h bei 37 ° C und suchen Sie nach einer Änderung der Farbe des Mediums von klar zu violett, um lebensfähige Zellen anzuzeigen.
- Mischen Sie jede Probe erneut mit einer Pipette und lesen Sie die Absorption bei 570 nm mit einem Mikroplattenleser ab.
- Berechnen Sie die normalisierte Lebensfähigkeit für Cas9-behandelte Proben mit Eq (1):
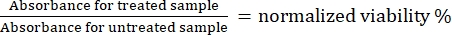 (1)
- Albumin-Assay zur Bewertung der Hepatozyten-Funktionalität
- Übertragen Sie 50 μL des konditionierten Mediums auf die Vertiefungen in der Platte, die vom Albumin-Kit bereitgestellt werden. Decken Sie die Brunnen ab und inkubieren Sie für 2 h bei Raumtemperatur.
- Waschen Sie die Vertiefungen 5x mit 200 μL Waschpuffer.
- Drehen Sie die Platte um, um jede Vertiefung auf Seidenpapier zu entleeren, und tippen Sie ein paar Mal.
- Nach dem Waschen 50 μL des im Albumin-Assay-Kit enthaltenen biotinylierten Antikörpers in jede Vertiefung geben und bei Raumtemperatur für 1 Stunde inkubieren.
- Wiederholen Sie die Schritte 5.2.2-5.2.3, um die Brunnen zu waschen.
- Fügen Sie 50 μL Streptavidin-Peroxidase, die im Albumin-Assay-Kit enthalten ist, zu jeder Vertiefung hinzu und inkubieren Sie bei Raumtemperatur für 30 min.
- Wiederholen Sie Schritt 5.2.2.
- Fügen Sie 50 μL des im Albumin-Assay-Kit bereitgestellten Chromogensubstrats pro Vertiefung hinzu und inkubieren Sie für 30 Minuten bei Raumtemperatur. Klopfen Sie vorsichtig auf die Platte, um eine gleichmäßige Vermischung zu gewährleisten. Entfernen Sie alle Luftblasen mit einer Pipettenspitze.
- Fügen Sie schließlich 50 μL Stopplösung zu jeder Vertiefung hinzu und suchen Sie nach einer Farbänderung von gelb zu blau, um funktionelle Zellen anzuzeigen.
- Fahren Sie sofort fort, um die Absorption bei 450 nm mit einem Mikroplattenleser abzulesen.
- Schätzen Sie die Liefereffizienz in Brunnen, die mit eGFP mRNA elektropoliert wurden.
- Erfassen Sie Phasenkontrast- und Grünfluoreszenzbilder von Hepatozyten 24 h nach der Elektroporation. Machen Sie drei Bilder an verschiedenen Stellen innerhalb des Brunnens.
- Laden Sie Bilder der Zellen in ImageJ hoch. Wählen Sie auf der Registerkarte Bild die Option Typ | 16-Bit aus, um das Bild in Graustufen zu konvertieren.
- Um Zellenstrukturen im Bild hervorzuheben, wählen Sie auf der Registerkarte Bild die Option | anpassen aus. Schwellenwert. Passen Sie den Schieberegler an, um Zellen hervorzuheben.
- Wählen Sie auf der Registerkarte Prozess die Option Hintergrund subtrahieren aus, um Hintergrundgeräusche zu entfernen.
- Zählen Sie die Zellen, indem Sie auf die Registerkarte Analysieren klicken und dann Partikel analysieren auswählen. Klicken Sie auf OK , um eine Liste der gezählten Partikel zu erstellen.
- Berechnen Sie den Prozentsatz der GFP-positiven Zellen, indem Sie die Anzahl der gezählten Partikel in den grünen Fluoreszenzbildern durch die Anzahl der gezählten Partikel im entsprechenden Phasenkontrastbild dividieren.
- Analyse der Ziel-Cas9-Aktivität
- Extrahieren Sie genomische DNA aus elektropolierten Zellen.
- Entfernen Sie das Medium 3 Tage nach der Elektroporation von der Platte und fügen Sie 500 μL 0,25% Trypsin hinzu. 5 min bei 37 °C inkubieren. Pipette mehrmals nach der Inkubation, um sicherzustellen, dass sich die Hepatozyten von der Platte gelöst haben.
- Übertragen Sie die trypsinisierte Zellsuspension auf Mikrozentrifugenröhrchen und drehen Sie sie in einer Tischzentrifuge mit 800 × g für 10 min bei Raumtemperatur. Nach dem Spinnen die Röhrchen auf Pellets untersuchen.
- Entfernen Sie den Überstand, der Trypsin enthält, durch Pipettieren. Achten Sie darauf, das Pellet nicht zu stören. Resuspendiert das Pellet in 80 μL DNA-Extraktionslösung. Wenn das Pellet schwer zu sehen ist, suspendieren Sie den Inhalt des Röhrchens in 50 μL DNA-Extraktionslösung.
- Vortex für 30 s, um sicherzustellen, dass das Pellet resuspendiert wird. Übertragen Sie die Suspension auf PCR-Split-Strip-Rohre und legen Sie sie in den Thermocycler. Laufen Sie 15 min bei 95 °C und 8 min bei 68 °C.
- PCR-Amplifikation des On-Target-Locus.
- Befolgen Sie das unten beschriebene Verfahren zur Amplifikation der HPD-On-Target-Region mithilfe der DNA-Polymerase.
- Bereiten Sie eine Reaktion vor, die 0,5 μL 10 mM dNTPs, 0,5 μL 10 μM Forward Primer, 0,5 μL 10 μM Reverse Primer, 0,125 μL Taq-Polymerase, 5 μL genomische DNA aus den Hepatozyten und 18,375 μL nukleasefreies Wasser enthält. Siehe Zusatztabelle S1 für Primersequenzen.
- Kurz umdrehen und schnell zentrifugieren Sie die PCR-Mischung, um sicherzustellen, dass sich die Lösung am Boden des Röhrchens befindet.
- Legen Sie die PCR-Mischung in einen Thermocycler und verstärken Sie unter diesen Bedingungen: 94 °C für 30 s für die Denaturierung, 30 Zyklen von 94 °C für 30 s, 57 °C für 45 s zum Glühen, 68 °C für 1 min und eine endgültige Verlängerung von 68 °C für 5 min.
HINWEIS: Die Glühtemperatur für die PCR-Reaktion variiert je nach Zusammensetzung der Primer. Erwägen Sie die Verwendung eines Schmelztemperaturrechners, bevor Sie eine PCR durchführen. - Um die korrekte Produktgröße zu bestätigen, mischen Sie 3 μL der PCR-Produkte mit 2 μL Wasser und 1 μL 6x Farbstoff. Laufen Sie auf einem 1,5% Agarosegel und bestätigen Sie die korrekte Produktgröße.
- Reinigen Sie die DNA mit magnetischen Perlen.
HINWEIS: Spin-Spalten können auch für die PCR-Bereinigung verwendet werden. Im Folgenden finden Sie Verfahren zur Reinigung von PCR-Produkten mit magnetischen Perlen.- Entfernen Sie magnetische Perlen von 4 ° C und lassen Sie sie Raumtemperatur erreichen.
- Den PCR-Mix kurz umdrehen und schnell zentrifugieren.
- Fügen Sie ein Volumen von Perlen hinzu, das 1,8 × dem Volumen des PCR-Mixes entspricht. Pipette die PCR-Perlenmischung 10x, um sicherzustellen, dass die Lösung gleichmäßig gemischt wird.
- Bei Raumtemperatur 10 min inkubieren.
- Übertragen Sie die PCR-Perlenmischung auf eine PCR-Platte und legen Sie sie auf eine Magnetplatte.
- Inkubieren Sie die Platte auf dem Magneten für 5 min. Überprüfen Sie nach den 5 Minuten, ob die Lösung klar ist und die Perlen an den Magneten gebunden sind, bevor Sie zum nächsten Schritt übergehen.
- Verwerfen Sie den Überstand.
- Geben Sie 200 μL 70% Ethanol in die Vertiefung und inkubieren Sie für 30 s.
HINWEIS: Das 70% ige Ethanol sollte kurz vor der Reinigung vorbereitet werden, um DNA-Verlust zu verhindern. - Verwerfen Sie den Überstand und wiederholen Sie Schritt 7.4.4.8.
- Entfernen Sie den Überstand und lassen Sie ihn 3 Minuten bei Raumtemperatur trocknen, um Spuren von Ethanol zu entfernen.
- Entfernen Sie die Platte vom Magneten und geben Sie 22 μL Wasser in die Probe. Pipette auf und ab 10x, um Wasser und Perlen zu mischen.
- Inkubieren Sie die Proben für 3 min bei Raumtemperatur.
- Übertragen Sie die Platte zurück zum Magneten und inkubieren Sie für 3 Minuten oder bis die Lösung klar ist.
- 20 μL der Probe in ein PCR-Röhrchen überführen. Achten Sie darauf, dass keine Perlen übertragen werden.
- Sequenzierung gereinigter DNA-Amplikon durch Sanger-Sequenzierung.
- Laden Sie .ab1-Sequenzdateien für behandelte und kontrollierte (unbehandelte) Proben in Tracking of indels by Decomposition (TIDE)16 hoch, um Indels am Zielstandort zu quantifizieren.
- Extrahieren Sie genomische DNA aus elektropolierten Zellen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Isolierung von plateablen primären Hepatozyten aus der Leber
Der Gesamtprozess der Leberperfusion und Hepatozytenisolierung ist in Abbildung 1 dargestellt. In diesem Experiment wurden Wildtyp-, 8-10 Wochen alte C57BL6/6J-Mäuse verwendet. Es wird erwartet, dass das Verfahren 20-50 × 10 6 Zellen pro Maus mit einer Lebensfähigkeit zwischen 85% und 95% liefert. Wenn die Lebensfähigkeit <70% beträgt, sollte die Percoll-Behandlung befolgt werden, um abgestorbene Z...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Die im Protokoll für die Hepatozytenisolierung beschriebenen Schritte sind eine Herausforderung und erfordern Übung für die Kenntnisse. Es gibt mehrere wichtige Schritte für die erfolgreiche Hepatozytenisolierung aus der Leber. Erstens ist die richtige Kanülierung der unteren Hohlvene für eine vollständige Leberdurchblutung unerlässlich. Das Fehlen einer Blanchierung in der Leber nach der Perfusion deutet auf eine Verschiebung des Katheters hin (Tabelle 1). Die Vena cava inferior (retrograde Perfusion) w...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine konkurrierenden Interessen offenzulegen.
Danksagungen
RNC erhielt Mittel vom South Carolina Bioengineering Center of Regeneration and Formation of Tissues Pilot Grant, unterstützt vom National Institute of General Medical Sciences (NIGMS) der National Institutes of Health, der American Association for the Study of Liver Diseases Foundation und der American Society of Gene & Cell Therapy unter den Fördernummern P30 GM131959, 2021000920, bzw. 2022000099. Der Inhalt liegt in der alleinigen Verantwortung der Autoren und stellt nicht notwendigerweise die offiziellen Ansichten der American Society of Gene & Cell Therapy oder der American Association for the Study of Liver Diseases Foundation dar. Der Schaltplan für Abbildung 1 wurde mit BioRender.com erstellt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Equipment0,2 | |||
| mL PCR 8-Tube FLEX-FREE Strip, aufgehängte durchsichtige Flat Caps, natur | USA Scientific | 1402-4700 | |
| 6-Well-Kollagenplatten | Advanced Biomatrix | 5073 | |
| accuSpin Micro 17R | Fisher Scientific | 13-100-675 | |
| All-in-One-Fluoreszenzmikroskop | Keyence | BZ-X810 | |
| Analoger Vortex-Mischer | VWR | 97043-562 | |
| ART Wide BORE gefilterte Spitzen 1.000 & Mikro; L | ThermoFisher Scientific | 2079GPK | |
| Automatisierter Zellzähler | Bio-Rad Laboratories | TC20 | |
| Dissektionstablett mit blauem Wachs | Braintree Scientific Inc. | DTW1 | 9" x 6,5" x 1/2"+F21 |
| Zellschaber/-heber | Argos Technologies | UX-04396-53 | Nicht-pyrogene, sterile |
| konische Röhrchen (15 mL) | Fisher Scientific | 339650 | |
| konische Röhrchen (50 mL) | Fisher Scientific | 14-432-22 | |
| Baumwollapplikatoren | Fisher Scientific | 22-363-170 | |
| gebogen Schere | Cooper Surgical | 62131 | |
| Einweg-Petrischalen | Falcon | 351029 | 100mm, sterile |
| Einweg-Petrischalen | VWR | 25373-100 | 35mm, steril |
| Epoch Microplate Spektralphotometer | BioTek Instruments | 250082 | |
| Falcon Cell Sieb (70 & Mikro; m) | Fisher Scientific | 08-771-2 | |
| Pinzette | Cooper Surgical | 61864 | Euro-Med Adson Gewebezange |
| IV Katheter | BD | 382612 | 24 G x 0,75 Zoll IV |
| Infusionsset | Baxter | 2C6401 | |
| MyFuge 12 Mini Centrifuge | Benchmark Scientific | 1220P38 | |
| Nadeln | Fisher Scientific | 05-561-20 | 25 G |
| Nucleofector 2b Gerät | Lonza | AAB-1001 | Programm T-028 wurde für die Elektroporation in Maus-Hepatozyten verwendet |
| Peristaltische Pumpe | Masterflex | HV-77120-42 | 10 bis 60 U/min; 90 bis 260 VAC |
| Präzisions-Pumpenschläuche | Masterflex | HV-96410-14 | 25 ft, Silikon |
| Primaria Kulturplatten | Corning Life Sciences | 353846 | Stickstoffhaltige Gewebekulturplatten |
| Serologische Pipets (25 mL) | Fisher Scientific | 12-567-604 | |
| Spritzen | BD | 329464 | 1 mL, steril |
| T100 Thermocycler | Bio-Rad Laboratories | 1861096 | |
| Wasserbad | ALT | 27577 | Thermo Scientific Präzisionsmikroprozessor gesteuert 280 Serie, 2,5 l |
| Reagenzien | |||
| Alt-R S.p. Cas9 Nuclease V3 | IDT | 1081058 | |
| Beckman Coulter AMPure XP, 5 mL | Fisher Scientific | NC9959336 | |
| CleanCap Cas9 mRNA | Trilink Biotechnologies | L-7606-100 | |
| CleanCap EGFP mRNA | Trilink Biotechnologies | L-7201-100 | |
| Corning Matrigel Matrix | Corning Life Sciences | 356234 | |
| DMEM ThermoFisher Scientific | 11885076 | Low Glucose, Pyruvat | |
| Ethanol 70% | VWR | 71001-652 | |
| Fötales Rinderserum | Thermoscientific | 26140-079 | |
| Hepatozyten-Wartung Medium (MM) | Lonza | MM250 | |
| Hepatozyten-Beschichtungsmedium (PM) | Lonza | MP100 | |
| Maus Albumin ELISA Kit | Fisher Scientific | NC0010653 | |
| Maus/Ratte Hepatozyten Nukleofector Kit | Lonza | VPL-1004 | |
| OneTaq HotStart DNA-Polymerase | New England Biolabs | M0481L | |
| PBS 10x pH 7,4 | Thermoscientific | 70011-044 | Ohne Calcium- oder Magnesiumchlorid |
| Percoll (PVP-Lösung) | Santa Cruz Biotechnology | sc-500790A | |
| Periodische Säure | Sigma-Aldrich | P7875-25G | |
| Permount Eindeckmedium | VWR | 100496-550 | |
| QuickExtract DNA-Extraktionslösung | Lucigen Corporation | QE05090 | |
| Schiff' s Fuchsin-Sulfit-Reagenz | Sigma-Aldrich | S5133 | |
| Trypsin-EDTA (0,25%) | ThermoFisher Scientific | 25200056 | Phenolrot |
| Vybrant MTT Zellviabilitätsassay | ThermoFisher Scientific | V13154 | |
| Perfusionslösung 1 (pH 7,4, Filter sterilisiert) | Stabil bei 4 Grad; C für 2 Monate | ||
| EBSS | Fisher Scientific | 14155063 | Complete auf 200 mL |
| EGTA (0,5 m) | Bioworld | 40520008-1 | 200 µ L |
| HEPES (pH 7,3, 1 m) | ThermoFisher Scientific | AAJ16924AE | 2 mL |
| Perfusionslösung 2 (pH 7,4, Filter sterilisiert) | Stabil bei 4 Grad; C für 2 Monate | ||
| CaCl2· 2H20 (1,8 mM) | Sigma | C7902-500G | 360 & Mikro; L von 1 M Lagerbestand |
| EBSS (kein Calcium, kein Magnesium, kein Phenolrot) | Fisher Scientific | 14-155-063 | Vollständig auf 200 mL |
| HEPES (1 m) | ThermoFisher Scientific | AAJ16924AE | 2 mL |
| MgSO4· 7H20 (0,8 mM) | Sigma | 30391-25G | 160 & Mikro; L von 1 M Lager |
| Perfusionslösung 3 | Vor Gebrauch frisch zubereitet | ||
| Lösung 2 | 50 mL | ||
| Liberase | Roche | 5401127001 | 0,094 Wunscheinheiten/ml |
| Maus Anästhesie-Cocktail | |||
| Acepromzin | 0,25 mg/ml Endkonzentration | ||
| Ketamin | 7,5 mg/ml Endkonzentration | ||
| Xylazin | 1,5 mg/ml Endkonzentration | ||
| Software | URL | ||
| Benchling | https://www.benchling.com/ | ||
| ImageJ | https://imagej.nih.gov/ij/ | ||
| TIDE: Verfolgung von Indels durch Zerlegung | https://tide.nki.nl/ |
Referenzen
- Pampols, T. Inherited metabolic rare disease. Advances in Experimental Medicine and Biology. 686, 397-431 (2010).
- Saudubray, J. M., Sedel, F., Walter, J. H. Clinical approach to treatable inborn metabolic diseases: an introduction. Journal of Inherited Metabolic Disease. 29 (2-3), 261-274 (2006).
- Arnon, R., et al. Liver transplantation in children with metabolic diseases: the studies of pediatric liver transplantation experience. Pediatric Transplantation. 14 (6), 796-805 (2010).
- Maiorana, A., et al. Preemptive liver transplantation in a child with familial hypercholesterolemia. Pediatric Transplantation. 15 (2), 25-29 (2011).
- OPTN/SRTR 2019 Annual Data Report: Liver. , Available from: https://srtr.transplant.hrsa.gov/annual_reports/2019/Liver.aspx (2019).
- Fabris, L., Strazzabosco, M. Rare and undiagnosed liver diseases: challenges and opportunities. Translational Gastroenterology and Hepatology. 6, (2020).
- Haugabook, S. J., Ferrer, M., Ottinger, E. A. In vitro and in vivo translational models for rare liver diseases. Biochimica et Biophysica Acta (BBA) - Molecular Basis of Disease. 1865 (5), 1003-1018 (2019).
- Xue, Y., et al. Embryonic lethality and vascular defects in mice lacking the notch ligand Jagged1. Human Molecular Genetics. 8 (5), 723-730 (1999).
- Lima, A., Maddalo, D. SEMMs: Somatically engineered mouse models. a new tool for in vivo disease modeling for basic and translational research. Frontiers in Oncology. 11, 1117(2021).
- Kim, S., Kim, D., Cho, S. W., Kim, J., Kim, J. S. Highly efficient RNA-guided genome editing in human cells via delivery of purified Cas9 ribonucleoproteins. Genome Research. 24 (6), 1012-1019 (2014).
- Ye, L., et al. Seamless modification of wild-type induced pluripotent stem cells to the natural CCR5Delta32 mutation confers resistance to HIV infection. Proceedings of the National Academy of Sciences. 111 (26), 9591-9596 (2014).
- Straub, C., Granger, A. J., Saulnier, J. L., Sabatini, B. L. CRISPR/Cas9-mediated gene knock-down in post-mitotic neurons. PLoS One. 9 (8), 105584(2014).
- Hoban, M. D., et al. CRISPR/Cas9-mediated correction of the sickle mutation in human CD34+ cells. Molecular Therapy. 24 (9), 1561-1569 (2016).
- Rathbone, T., et al. Electroporation-mediated delivery of Cas9 ribonucleoproteins results in high levels of gene editing in primary hepatocytes. The CRISPR Journal. , (2022).
- Benchling [Biology Software]. , Available from: https://benchling.com (2022).
- Brinkman, E. K., Chen, T., Amendola, M., van Steensel, B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Research. 42 (22), 168(2014).
- Cabral, F., et al. Purification of hepatocytes and sinusoidal endothelial cells from mouse liver perfusion. Journal of Visualized Experiments: JoVE. (132), e56993(2018).
- Huang, P., et al. Induction of functional hepatocyte-like cells from mouse fibroblasts by defined factors. Nature. 475 (7356), 386-389 (2011).
- Severgnini, M., et al. A rapid two-step method for isolation of functional primary mouse hepatocytes: cell characterization and asialoglycoprotein receptor based assay development. Cytotechnology. 64 (2), 187-195 (2012).
- Jung, Y., Zhao, M., Svensson, K. J. Isolation, culture, and functional analysis of hepatocytes from mice with fatty liver disease. STAR Protocols. 1 (3), 100222(2020).
- Kim, Y., et al. Three-dimensional (3D) printing of mouse primary hepatocytes to generate 3D hepatic structure. Annals of Surgical Treatment and Research. 92 (2), 67-72 (2017).
- Li, W. C., Ralphs, K. L., Tosh, D. Isolation and culture of adult mouse hepatocytes. Methods in Molecular Biology. 633, 185-196 (2010).
- Lattanzi, A., et al. Optimization of CRISPR/Cas9 delivery to human hematopoietic stem and progenitor cells for therapeutic genomic rearrangements. Molecular Therapy. 27 (1), 137-150 (2019).
- Dever, D. P., et al. CRISPR/Cas9 beta-globin gene targeting in human haematopoietic stem cells. Nature. 539 (7629), 384-389 (2016).
- Grompe, M. Hereditary Tyrosinemia: Pathogenesis, Screening and Management. Tanguay, R. M. , Springer International Publishing. 215-230 (2017).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
