In dieser Studie stellen wir einen in vitro Zellassay zur Identifizierung teratogener Chemikalien vor. Die Dynamik der Signalübertragung des Fibroblasten-Wachstumsfaktors (FGF)/Serum-Response-Faktors (SRF) wurde in humanen induzierten pluripotenten Stammzellen (iPS) gemessen, und das Risiko einer Teratogenität wurde durch Quantifizierung einer chemischen Störung dieses Signalwegs bewertet.
Methodenartikel
Entwicklungstoxizitäts-Assay basierend auf der Echtzeit-Überwachung der Signalstörung des Fibroblasten-Wachstumsfaktors in humanen induzierten pluripotenten Stammzellen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Entwicklungstoxizität (Devtox) wird typischerweise in Tiermodellen bewertet. Es gibt jedoch Herausforderungen bei der Gewährleistung der Genauigkeit, wie z. B. falsch negative Ergebnisse aufgrund von Unterschieden zwischen den Spezies und ethische Bedenken hinsichtlich des Tierschutzes. Daher besteht ein Bedarf an neuen Testsystemen, um menschliches Devtox zu bewerten und diese Probleme zu lösen. Wir stellten die Hypothese auf, dass Teratogene Devtox-bezogene Signalwege stören, die für die Morphogenese essentiell sind, unabhängig von ihren molekularen Zielen. Um diese Hypothese zu testen, haben wir ein Reportersystem für den Fibroblasten-Wachstumsfaktor (FGF) entwickelt, das humane induzierte pluripotente Stammzellen (iPS) verwendet. Dieses System ermöglicht die Quantifizierung von Signalstörungen, die durch Chemikalien verursacht werden, und erreicht eine Genauigkeitsrate von 83% für bekannte teratogene und nicht-teratogene Verbindungen. Da sich die Signalaktivität von Devtox im Laufe der Zeit ändert, ist es wichtig, ihre Dynamik kontinuierlich zu erfassen, anstatt sie an einem einzigen Endpunkt zu messen. Die Verwendung eines Echtzeit-Lumineszenzmesssystems ist optional, verbessert jedoch die zeitliche Auflösung mit weniger Arbeitsaufwand. Der gesamte Test kann innerhalb von 1 Woche abgeschlossen werden, von der Aussaat der Zellen in einer Kulturplatte bis zur Erfassung von Lumineszenzdaten.
Einleitung
Einige Chemikalien verursachen Entwicklungstoxizität (Devtox), einschließlich Wachstumsverzögerungen, Missbildungen, Funktionsdefizite und Tod1. Die Bewertung von Devtox ist unerlässlich, um die Sicherheit von Arzneimitteln und Pestiziden zu gewährleisten2. Aktuelle Devtox-Assays stützen sich in der Regel auf mehrere Tiermodelle. Aufgrund von Unterschieden zwischen den Spezies haben Tiermodelle jedoch inhärente Einschränkungen bei der Extrapolation der Ergebnisse auf den Menschen3. Thalidomid, ein bekanntes Entwicklungsgift, wurde schwangeren Frauen erstmals in den späten 1950er Jahren verschrieben, um die morgendliche Übelkeit zu lindern. Obwohl bei Nagetieren keine Teratogenität beobachtet wurde, wurden weltweit schwere Missbildungen der Gliedmaßen bei menschlichen Neugeborenen berichtet. Diese Tragödie verdeutlichte die Grenzen von Sicherheitstests an Tieren und veranlasste internationale Bemühungen zur Einführung und Überarbeitung der Devtox-Testrichtlinien4. Darüber hinaus gibt es Bedenken hinsichtlich des Tierschutzes sowie des erheblichen Zeit- und Kostenaufwands für Tierversuche. Daher sind alternative In-vitro-Assays erforderlich, die humanes Devtox genau vorhersagen können5.
In dieser Arbeit schlagen wir einen in vitro Assay vor, um Entwicklungstoxizitäten zu bewerten, die auf einer Störung der Signalwege basieren, die für die Embryonalentwicklung entscheidend sind 6,7,8. Der Assay wird unter Verwendung von humanen induzierten pluripotenten Stammzellen (iPSCs) durchgeführt, die gentechnisch so verändert wurden, dass sie NanoLuc Luciferase (Nluc), ein lumineszierendes Reportergen, unter der Kontrolle des Serum-Response-Elements (SRE) exprimieren. Der SRE ist die Bindungsstelle für den Serum-Response-Faktor (SRF), einen Transkriptionsfaktor im Signalweg des Fibroblasten-Wachstumsfaktors (FGF). SRF integriert Signale von mehreren Liganden und reguliert die Expression von mehr als 200 Genen, die eine wesentliche Rolle in verschiedenen biologischen Prozessen spielen, einschließlich der Embryonalentwicklung9.
In diesem Assay wurden Reporterzellen einer Testchemikalie ausgesetzt und mit FGF stimuliert, um die Signalübertragung zu aktivieren und jegliche Interferenz durch die Chemikalie zu verstärken. Ein Hauptmerkmal dieses Assays ist die Erfassung der Dynamik der Signalaktivität, wenn sich die Lumineszenzintensität ändert. Da die Signalaktivität im Laufe der Zeit variiert, können Endpunktmessungen zu einem einzelnen Zeitpunkt ungenau sein10. Tatsächlich zeigten Messungen zu sieben Zeitpunkten über einen Zeitraum von 24 Stunden eine verbesserte Vorhersagegenauigkeit mit einem Flächenwert unter der Kurve (AUC) von 0,837.
Prüfchemikalien können je nach Zytotoxizität und Löslichkeit in einem breiten Konzentrationsbereich von 0,01 ng/ml bis 1000 μg/ml angewendet werden. Ungefähr 1,4 × 10⁴ Zellen werden benötigt, um eine einzelne 96-Well-Platte zu säen. Eine Einschränkung dieses Assays besteht darin, dass teratogene Chemikalien möglicherweise nicht nachweisbar sind, wenn sie über Ziele wirken, die in undifferenzierten menschlichen iPS-Zellen nicht exprimiert werden. Darüber hinaus kann dieser Assay keine teratogenen Metaboliten erfassen. Darüber hinaus enthält sie keine Informationen über die detaillierten Mechanismen, die der teratogenen Toxizität zugrunde liegen, oder über ihre spezifischen Ergebnisse.
Der Einsatz eines Echtzeit-Lumineszenzüberwachungssystems verbessert die Zeitauflösung weiter, reduziert den Arbeitsaufwand für kontinuierliche Messungen und minimiert Artefakte durch wiederholte Handhabung von Kulturplatten. Hier stellen wir Ihnen ein detailliertes Protokoll für den signalstörungsbasierten Devtox-Assay vor. Der gesamte Eingriff kann innerhalb einer Woche abgeschlossen werden. Dieser Ansatz kann automatisiert werden, wodurch er sich für das chemische Screening eignet und zu einer Reduzierung von Tierversuchen beiträgt.
Protokoll
In dieser Studie wurden humane iPS-Zellen (201B7) verwendet, wobei das Nluc-Gen unter der Kontrolle eines Serum-Response-Elements (SRE) stand, das mit Hilfe des CRISPR-Cas9-Systems in den Adeno-Associated Virus Integration Site 1 (AAVS1)-Locus geschlagen wurde (Abbildung 1A). Über die Einzelheiten der Geneditierung von Reporterzellen (SRE-Nluc-knocked-in humane iPS-Zellen) wurde an anderer Stelle berichtet6. Das Protokoll gliedert sich hauptsächlich in drei Schritte: 1) einen Zytotoxizitätstest einer Chemikalie zur Bestimmung ihrer maximalen Expositionskonzentration, 2) einen Signalstörungstest und 3) eine Datenanalyse.
Um den Einfluss der Verdunstung des Mediums zu minimieren, führen Sie alle Zellkulturexperimente mit den zentralen 60 Vertiefungen einer 96-Well-Platte durch und geben Sie Wasser in die äußersten Vertiefungen und Zwischenräume. Decken Sie die Platte während der Inkubation mit einer gasdurchlässigen Siegelfolie ab, um die Verdunstung weiter zu reduzieren.
1. Vorbereitung der Zellen
- Kultur der Reporterzellen für mindestens 2 Wochen nach dem Auftauen von gefrorenem Material. Halten Sie die Zellen nach einem 7-Tage-Wiederholungsschema und verwenden Sie Tag-7-Zellen für den Assay. Optimieren Sie die Aussaatdichte auf ~80 % Konfluenz am Durchgangstag.
- Einzelzellen in einer Dosis von 2,0 ×10 5 Zellen/Well in einer EZM-beschichteten Sechs-Well-Platte mit 2 mL frischem Erhaltungsmedium, ergänzt mit 10 μM ROCK-Inhibitor, säen.
- Ersetzen Sie das Medium nach 24 Stunden durch 2 ml/Vertiefung frisches Erhaltungsmedium.
- Nach 72 Stunden werden die Zellen mit einem enzymbasierten Dissoziationsreagenz entnommen, um eine Einzelzellsuspension zu erhalten. Saatgut in einer Dosis von 1,0 ×10 5 Zellen/Well in einer EZM-beschichteten Sechs-Well-Platte mit 2 mL frischem Erhaltungsmedium, ergänzt mit 10 μM ROCK-Inhibitor.
- Ersetzen Sie das Medium nach 24 Stunden durch 4 ml/Vertiefung frisches Erhaltungsmedium.
- Nach 96 Stunden werden die Zellen als Einzelzellsuspension mit einem enzymbasierten Dissoziationsreagenz entnommen. Verwenden Sie diese Zellen für den Reporter-Assay.
2. Zytotoxizitäts-Test
- Vorversuch
- Einzelzellen in einer Dosis von 2,0 × 10⁴ Zellen/Well in einer EZM-beschichteten 96-Well-Platte mit 200 μl frischem Erhaltungsmedium, ergänzt mit 10 μM ROCK-Inhibitor, säen. Versiegeln Sie die Platte mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 24 Uhr durch 200 μl/Vertiefung frisches Pflegemedium und verschließen Sie die Platte wieder mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 72 h durch 100 μl/Vertiefung Testmedium und verschließen Sie die Platte wieder mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 96 h durch 100 μl/Vertiefung des Testmediums.
HINWEIS: Wenn keine 100%ige Konfluenz erreicht wird, brechen Sie den Test ab. Da die Wachstumsrate je nach Zelllinie variieren kann, optimieren Sie die Aussaatdichte, um eine vollständige Konfluenz am Assay-Tag zu gewährleisten. - Die Prüfchemikalie wird im Prüfmedium bis zu ihrer maximalen Löslichkeit gelöst.
HINWEIS: Wenn Dimethylsulfoxid (DMSO) als Lösungsmittel verwendet wird, darf die endgültige DMSO-Konzentration 0,1 % nicht überschreiten. - Bereiten Sie eine fünfstufige Reihenverdünnung der Prüfchemikalie im Prüfmedium unter Verwendung der Lösung aus Schritt 2.1.5 vor.
- 11 μl/Vertiefung der chemischen Lösungen aus Schritt 2.1.6 zugeben. Für die Vehikelkontrolle sind 11 μl/Vertiefung des Testmediums mit der gleichen DMSO-Konzentration zuzugeben.
- Nach 48 h die Platten bei 25 °C 30 min inkubieren.
- 111 μl/Vertiefung eines voräquilibrierten ATP-basierten Reagenzes für lumineszierende Zellviabilitätsassays bei 25 °C zugeben. Bereiten Sie für den Blindwert eine Vertiefung vor, die 111 μl Testmedium und 111 μl des Reagenzes enthält.
- Schütteln Sie die Platte 2 Minuten lang bei 300 U/min mit einem Mikroplattenschüttler.
- Übertragen Sie 200 μl des Gemisches zur Lumineszenzmessung auf eine schwarze Platte. Die Platten bei 25 °C 10 min inkubieren.
- Messen Sie die Lumineszenzintensität, um die Zellzahl zu schätzen.
- Berechnen Sie die Zellviabilität mit der folgenden Formel:
Zellviabilität (%) = (RLU_sample − RLU_blank) / (RLU_vehicle − RLU_blank) × 100
HINWEIS: Bestimmen Sie die nachfolgenden Schritte basierend auf der Lebensfähigkeit der Zelle. Wenn die Lebensfähigkeit bei allen geprüften Konzentrationen >50 % beträgt, fahren Sie mit Schritt 2.2 mit der maximalen Löslichkeitskonzentration fort. Wenn die Lebensfähigkeit 50 % innerhalb des getesteten Bereichs überschreitet, fahren Sie mit dem Bestimmungstest mit der höchsten Konzentration und einer Lebensfähigkeit von >50 % fort. Beträgt die Lebensfähigkeit bei allen Konzentrationen <50 %, ist der Vorversuch ab einer niedrigeren Konzentration zu wiederholen.
- Bestimmungstest
- Einzelzellen in einer Dosis von 2,0 × 10⁴ Zellen/Well in einer EZM-beschichteten 96-Well-Platte mit 200 μl frischem Erhaltungsmedium, ergänzt mit 10 μM ROCK-Inhibitor, säen. Versiegeln Sie die Platte mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 24 Uhr durch 200 μl/Vertiefung frisches Pflegemedium und verschließen Sie die Platte wieder mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 72 h durch 100 μl/Vertiefung Testmedium und verschließen Sie die Platte wieder mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 96 h durch 100 μl/Vertiefung des Testmediums.
HINWEIS: Wenn keine 100%ige Konfluenz erreicht wird, brechen Sie den Test ab. Optimieren Sie die Aussaatdichte, um einen vollständigen Zusammenfluss an Tag 4 zu gewährleisten. - Die Prüfchemikalie wird entsprechend den Ergebnissen des Vorversuchs (Schritt 2.1) im Untersuchungsmedium gelöst.
- Bereiten Sie eine zweifache Neun-Punkt-Reihenverdünnung der Prüfchemikalie im Prüfmedium unter Verwendung der Lösung aus Schritt 2.2.5 vor.
- 11 μl/Vertiefung der chemischen Lösungen aus Schritt 2.2.6 zugeben. Für die Vehikelkontrolle sind 11 μl/Vertiefung des Testmediums mit der gleichen DMSO-Konzentration zuzugeben.
- Nach 48 h die Platten bei 25 °C 30 min inkubieren.
- 111 μl/Vertiefung eines voräquilibrierten ATP-basierten Reagenzes für lumineszierende Zellviabilitätsassays bei 25 °C zugeben. Bereiten Sie für den Blindwert eine Vertiefung vor, die 111 μl Testmedium und 111 μl des Reagenzes enthält.
- Schütteln Sie die Platte 2 Minuten lang bei 300 U/min mit einem Mikroplattenschüttler.
- Übertragen Sie 200 μl des Gemisches zur Lumineszenzmessung auf eine schwarze Platte. Die Platten bei 25 °C 10 min inkubieren.
- Messen Sie die Lumineszenzintensität, um die Zellzahl zu schätzen.
- Berechnen Sie die Zellviabilität mit der folgenden Formel:
Zellviabilität (%) = (RLU_sample − RLU_blank) / (RLU_vehicle − RLU_blank) × 100 - Generieren Sie eine Dosis-Wirkungs-Kurve mit Daten von neun Konzentrationen und berechnen Sie den IC50 aus der Kurve.
3. Echtzeit-Reporter-Assay (Abbildung 1B)
- Einzelzellen in einer Dosis von 2,0 × 10⁴ Zellen/Well in einer EZM-beschichteten 96-Well-Platte mit 200 μl frischem Erhaltungsmedium, ergänzt mit 10 μM ROCK-Inhibitor, säen. Versiegeln Sie die Platte mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 24 Uhr durch 200 μl/Vertiefung frisches Pflegemedium und verschließen Sie die Platte wieder mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 72 h durch 100 μl/Vertiefung Testmedium und verschließen Sie die Platte wieder mit einer gasdurchlässigen Folie.
- Ersetzen Sie das Medium nach 96 h durch 100 μl/Vertiefung Assay-Medium mit 1 % lumineszierendem Substrat.
HINWEIS: Wenn keine 100%ige Konfluenz erreicht wird, brechen Sie den Test ab. Da die Wachstumsrate je nach Zelllinie variieren kann, optimieren Sie die Aussaatdichte, um eine vollständige Konfluenz an Tag 4 zu gewährleisten. - Die Prüfchemikalie wird im Prüfmedium in der in Abschnitt 2 ermittelten Konzentration gelöst.
- Ausgehend von der in Schritt 3.5 hergestellten Lösung wird eine zweifache Acht-Punkt-Reihenverdünnung der Prüfchemikalie im Prüfmedium hergestellt.
- Zwei Stunden nach dem Medienaustausch in Schritt 3.4 fügen Sie 11 μl/Vertiefung der chemischen Lösungen aus Schritt 3.6 hinzu. Für die Vehikelkontrolle sind 11 μl/Vertiefung des Testmediums mit der gleichen DMSO-Konzentration zuzugeben.
- Eine Stunde nach Beginn der chemischen Exposition (Schritt 3.7) werden 12 μl/Vertiefung des bFGF-haltigen Testmediums bis zu einer Endkonzentration von 2 ng/ml zugegeben.
- Messen Sie die Lumineszenz kontinuierlich für 48 Stunden mit einem Echtzeit-Lumineszenzmesssystem unter einer befeuchteten Atmosphäre, 5 % CO2 bei 37 °C.
HINWEIS: Stellen Sie die Zeit 0 an der Stelle der FGF-Addition ein (siehe Abbildung 1B).
4. Datenanalyse (Abbildung 1C)
- Berechnen Sie die log2-fache Änderung (LogFC) der Lumineszenzintensität, indem Sie die Testgruppe auf die Fahrzeugsteuerung normieren:
LogFC = Protokoll2(Luc_sample / Luc_vehicle) - Integrieren Sie LogFC über die 48-Stunden-Zeitreihe, um den Bereich zwischen den Kurven (ABC) für die Test- und Fahrzeugkontrollgruppen zu schätzen.
- Summe der ABC-Werte über alle Konzentrationen hinweg, um das Gesamtausmaß der durch die Prüfchemikalie verursachten Signalstörung zu quantifizieren.
- Führen Sie eine ROC-Kurvenanalyse (Receiver Operating Characteristic) durch, um den Schwellenwert für die Devtox-Klassifizierung zu bestimmen.
Ergebnisse
Unserer Erfahrung nach ist die Zellmorphologie nützlich, um festzustellen, ob ein Assay korrekt durchgeführt wurde. Abbildung 2A zeigt typische konfokale Mikroskopiebilder von Zellen unmittelbar vor und nach der chemischen Exposition. Am Ende des Assays ist fast die gesamte Oberfläche der Wells von Zellen bedeckt. Abbildung 2B zeigt Bilder von Färbungen lebender/toter Zellen. Die Anzahl der abgestorbenen Zellen, die mit Propidiumiodid (PI) gefärbt werden, nimmt nach chemischer Exposition zu; die Zellviabilität liegt jedoch bei mindestens 50%, und fast alle Zellen werden mit Calcein-AM gefärbt.
Tabelle 1 listet die Prüfchemikalien auf, die in unseren früheren Studien verwendet wurden 7,8. Diese Studien zeigen, dass Devtox-Chemikalien mit verbesserter Genauigkeit auf der Grundlage der Störung des FGF-Signals in menschlichen iPS-Zellen unterschieden werden können. Eine wichtige Erkenntnis ist, dass eine kontinuierliche Überwachung der Signalaktivität von entscheidender Bedeutung ist, da sie sich im Laufe der Zeit dynamisch ändert. Der Einsatz eines Echtzeit-Lumineszenzmesssystems bietet eine deutlich höhere Zeitauflösung bei geringerem Messaufwand. Hier beschreiben wir ein Protokoll, das ein Echtzeit-Überwachungssystem verwendet.
Abbildung 3A zeigt Änderungen der Lumineszenzintensität über einen Zeitraum von 48 Stunden in sechs Replikatvertiefungen unter gleichen Bedingungen ohne die Testchemikalie. Die sechs Kurven sind nahezu ausgerichtet, was auf eine gute Well-to-Well-Reproduzierbarkeit hinweist. Obwohl in unseren früheren Studien in manuellen 24-Stunden-Messungen nicht eindeutig identifiziert, treten in 48-Stunden-Echtzeitmessungen zwei unterschiedliche Peaks auf - ein anfänglicher Peak unmittelbar nach der Zugabe des FGF-Liganden und ein zweiter Peak nach etwa 24 Stunden. Abbildung 3B zeigt die Veränderungen der Lumineszenzintensität bei Exposition gegenüber Valproinsäure (VPA), einem bekannten Entwicklungsgift. VPA ist ein Histon-Deacetylase-Hemmer, der Defekte im Neuralrohr, im Herzen und in den Gliedmaßen verursacht¹¹. VPA unterbricht die FGF-Signalübertragung konzentrationsabhängig. Das automatisierte Echtzeit-Messsystem erfasste die Signaldynamik genauer als manuelle Messungen.
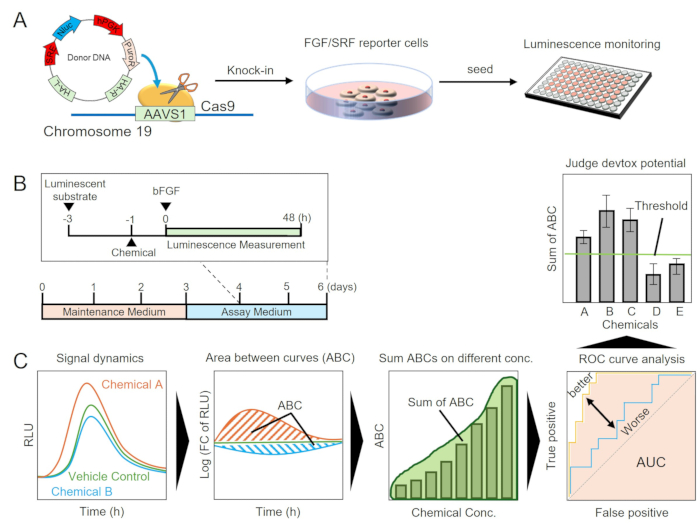
Abbildung 1: FGF/SRF-Signalstörungs-Assay. (A) Gentechnik von humanen iPS-Zellen zur Erzeugung von FGF/SRF-Signalreporterzellen. Es wurde ein Plasmid konstruiert, das Nluc stromabwärts des Serumreaktionselements, homologe Arme für den gezielten Knock-in und das Puromycin-Resistenzgen unter der Kontrolle des humanen Phosphoglyceratkinase-Promotors enthält. Nach der Puromycin-Selektion wurden SRE-Nluc-Reporterzellen etabliert. (B) Zeitplan für die Analyse. Die Reporterzellen wurden in eine 96-Well-Platte gesät und 4 Tage lang gezüchtet, um die gesamte Oberfläche zu bedecken. Das lumineszierende Substrat und die Prüfchemikalie wurden 3 bzw. 1 h vor Beginn der Messung zugegeben. Die Zeit der Hinzugabe des FGF-Liganden wurde auf 0 h festgelegt, und die Lumineszenzintensität wurde über die folgenden 48 Stunden kontinuierlich gemessen. (C) Datenanalyse. Die Signaldynamik wurde in Zellen aufgezeichnet, die Testchemikalien ausgesetzt und nicht exponiert waren, und auf die Fahrzeugsteuerung normiert, um den Bereich zwischen den Kurven als Maß für die durch eine Chemikalie verursachte Signalstörung zu schätzen. Für jede Chemikalie wurden ABC-Werte in unterschiedlichen Konzentrationen ermittelt und deren Summe berechnet. Zur Bestimmung des Schwellenwerts wurde eine Analyse der Betriebskennlinie des Empfängers unter Verwendung aller bekannten getesteten Entwicklungsgifte durchgeführt. Abkürzungen: iPS = induzierte pluripotente Stammzellen; RLU = Relative Lichteinheit; AUC = Fläche unter der Kurve; FGF = Wachstumsfaktor der Fibroblasten; SRF = Serum-Response-Faktor; SRE = Serum-Response-Element; HA = homologer Arm; L = links; R = rechts; PuroR = Puromycin-Resistenz-Gen; hPGK = humane Phosphoglyceratkinase; Nluc = NanoLuc Luziferase; ROC = Betriebskennlinie des Empfängers; ABC = Fläche zwischen den Kurven. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
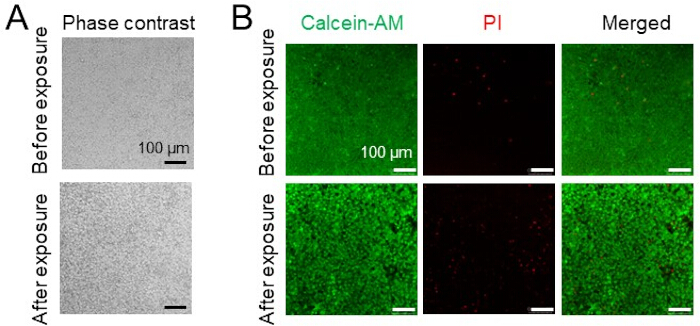
Abbildung 2: Zellmorphologie und Färbung lebender/toter Zellen. (A) Konfokalmikroskopische Aufnahmen von Zellen vor (Tag 4) und nach (Tag 6) Exposition gegenüber einer Prüfchemikalie. Verbleibende Zellen, die nach dem Test fast die gesamte Oberfläche der Wells bedecken, sind ein Indikator für einen erfolgreichen Testlauf. Eine nahezu vollständige Bohrlochabdeckung am Ende des Assays deutet auf einen erfolgreichen Lauf hin. (B) Färbung lebender/toter Zellen vor und nach der Exposition gegenüber einer Prüfchemikalie. Lebende Zellen wurden mit Calcein-AM grün gefärbt, und tote Zellen wurden mit Propidiumiodid (PI) rot gefärbt. wurden mit Calcein-AM (grün) und tote Zellen mit Propidiumiodid (PI, rot) gefärbt. Der Anteil abgestorbener Zellen sollte geringer sein als < 50% der Gesamtzellen. Maßstabsbalken = 100 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
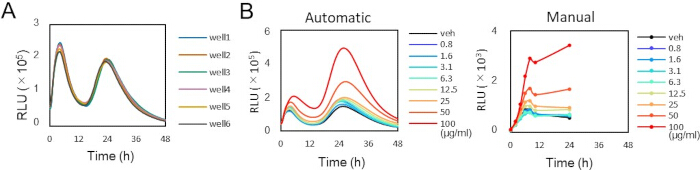
Abbildung 3: Typische Beispiele für die Dynamik der Lumineszenzintensität. (A) Die Zeitverlaufslumineszenz ändert den Zeitverlauf der Lumineszenz nach der Stimulation durch FGF-Liganden, gemessen mit einem Echtzeit-Lumineszenzmesssystem. Die Lumineszenzintensität wurde alle 22 Minuten für 48 Stunden überwacht. Die sechs farbigen Linien stellen Signale aus verschiedenen Bohrlöchern dar. (B) Vergleich von manuellen und Echtzeit-Lumineszenzmessungen mit Valproinsäure. Bei beiden Messmethoden wurde eine Signalstörung beobachtet, während das Echtzeit-Monitoring das verstärkte Signal beim zweiten Peak deutlicher erfasste. Abkürzungen: RLU = Relative Light Unit; VPA = Valproinsäure; FGF = Fibroblasten-Wachstumsfaktor. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
| Prüfchemikalie | Abkürzung | Cas NO. | Tierversuche (vorherige Studie) | In-vitro-Studie (diese Studie) | Summe der ABC-Werte | Maximale Konzentration (μg/ml) |
| all-trans-Retinsäure | ATRA | 302-79-4 | P | P | 65.9 | 0.0100 |
| Hydroxyharnstoff | HU | 127-07-1 | P | P | 63.3 | 149 |
| Methoxyessigsäure | MAA | 625-45-6 | P | P | 225 | 683 |
| Methylquecksilberchlorid | MeHg | 115-09-3 | P | P | 77.7 | 1.20 |
| Methotrexat-Hydrat | MTX | 133073-73-1 | P | P | 80.5 | 5.00 |
| Natriumsalicylat | SA | 54-21-7 | P | P | 38.7 | 666 |
| Valproinsäure | Freiwilliger Wirtschaftszweig | 99-66-1 | P | P | 63.3 | 100 |
| 6-Aminonicotinamid | 6-EIN | 329-89-5 | P | N | 24.9 | 1.00 |
| Borsäure | BA | 10043-35-3 | P | N | 24.2 | 250 |
| 5-Brom-2'-Desoxyuridin | BrdU | 59-14-3 | P | P | 83.9 | 50.0 |
| 5,5-Dimethyl-2,4-oxazolidindion | DMO (Englisch) | 695-53-4 | P | P | 50.3 | 840 |
| Lithium-Clorid | LiCl | 7447-41-8 | P | N | 29.8 | 250 |
| 5-Fluorouracil | 5-FU | 51-21-8 | P | P | 92.4 | 2.65 |
| Cyclophosphamid-Monohydrat | CPA | 6055-19-2 | P | N | 19.1 | 400 |
| Imatinib-Mesylat | IMA | 220127-57-1 | P | P | 42.4 | 12.5 |
| Lenalidomid | LEN | 191732-72-6 | P | P | 94.7 | 35.0 |
| Pomalidomid | POM | 19171-19-8 | P | P | 50.9 | 2.50 |
| Thalidomid | THA | 50-35-1 | P | P | 53.3 | 12.0 |
| Acrylamid | AcA | 79-06-01 | N | N | 37.1 | 454 |
| D-Kampfer | NOCKE | 464-49-3 | N | N | 27.5 | 50.0 |
| Diphenhydraminhydrochlorid | DHM | 147-24-0 | N | P | 68.2 | 262 |
| Dimethylpthalat | DMP (Englisch) | 131-11-3 | N | N | 24.4 | 100 |
| Penicillin G Natriumsalz | Peng | 69-57-8 | N | N | 22.1 | 1000 |
| Natriumsaccharin | BEUTEL | 82385-42-0 | N | N | 34.0 | 1000 |
| Acetaminophen | APAP | 103-90-2 | N | N | 22.3 | 20.0 |
| Amoxicillin-Trihydrat | AMX | 61336-70-7 | N | N | 28.4 | 25.0 |
| Cimetidin | ZENTIMETER | 51481-61-9 | N | N | 25.3 | 30.0 |
| Erythromycin | ERY | 114-07-8 | N | N | 20.0 | 15.0 |
| Hydrochlorothiazid | HCTZ | 58-93-5 | N | N | 21.9 | 20.0 |
| Sulfasalazin | SSZ | 599-79-1 | N | N | 30.8 | 100 |
| Chemisch | AUC | Schwelle | Empfindlichkeit | Spezifität | Genauigkeit | |
| 30 Substanzen | 0.819 | 37.9 | 0.778 | 0.917 | 0.833 |
Tabelle 1: Devtox- und Nicht-Devtox-Chemikalien, die in Tierversuchen klassifiziert wurden, und Ergebnisse, die mit und ohne FGF-Signalstörung geschätzt wurden. Abkürzungen: P = positiv (Devtox); N = negativ (nicht-Devtox).
Diskussion
Die embryonal-fetale Entwicklung wird durch Signalnetzwerke streng reguliert12. Während die Rückkopplung innerhalb dieser Netzwerke für Robustheit gegenüber internem und externem Rauschen sorgt, stellten wir die Hypothese auf, dass Devtox-Chemikalien Wirkungen ausüben können, die über eine solche Pufferung hinausgehen. Hier stellen wir ein Protokoll zur Schätzung von Devtox-Chemikalien vor, das auf einer übermäßigen Störung des FGF/SRF-Signalwegs basiert. Dieser Ansatz liefert keine Informationen über die molekularen Mechanismen, die für Devtox verantwortlich sind, wie z.B. die Zielproteine einer Chemikalie, und konzentriert sich nur auf den FGF/SRF-Signalweg. Dennoch war es möglich, Devtox-Chemikalien effizient zu klassifizieren, mit einer Genauigkeit von 83 % und einer AUC von 0,819 (Tabelle 1). Dies liegt wahrscheinlich daran, dass jeder Signalweg eng mit anderen verbunden ist und dichte Signalnetzwerke bildet, und eine Störung innerhalb dieser Netzwerke führt zu einer Störung des FGF/SRF-Signals.
Bei der Generierung von Reporterzellen müssen mehrere technische Herausforderungen bewältigt werden. Nluc ist etwa 100-mal heller als herkömmliche Luciferasen, die von Glühwürmchen oder Renilla stammen, was eine kontinuierliche Langzeitüberwachung von Signaländerungen ermöglicht13. Nluc, das die PEST-Sequenz enthält, wurde verwendet, um die Dynamik der Signalaktivität genauer zu erfassen. Die PEST-Sequenz fördert den Proteinabbau. Während das Nluc-Protein mit einer Halbwertszeit von mehr als 6 h stabil ist, beschleunigt der PEST-Tag den Abbau über den Ubiquitin-Proteasom-Signalweg und reduziert seine Halbwertszeit auf 10-30 min. Darüber hinaus wurde das Reportergen in den AAVS1-Locus eingebracht, einen genomischen "sicheren Hafen", der sicherstellt, dass die Expression nicht zum Schweigen gebracht wird und essentielle Gene nicht versehentlich gestört werden14.
Bei der Bewertung von Testmethoden ist es entscheidend, Referenzchemikalien für Devtox und Nicht-Devtox auszuwählen. Der Hof wählte Referenzchemikalien aus Listen der internationalen Validierungsstudie des ECVAM, den ICH S5-Leitlinien (einschließlich Thalidomid) und Tierversuchen7 aus. Wir haben 30 Devtox- und Nicht-Devtox-Chemikalien aufgelistet, aber es müssen noch mehr Chemikalien aus zuverlässigen Quellen hinzugefügt und getestet werden. Daher sollte der hier angegebene ROC-Schwellenwert (Summe ABC = 37,9) als vorläufig betrachtet werden und erfordert eine Validierung mit einem größeren, unabhängigen Satz von Verbindungen, um die statistische Robustheit zu gewährleisten. Cyclophosphamid (CPA) war eine von drei Chemikalien mit falsch-negativen Ergebnissen. CPA wird in der Leber zu 4-Hydroperoxycyclophosphamid hydroxyliert, und CPA und seine Abbauprodukte sind teratogen15. In-vitro-Assays, einschließlich unseres Ansatzes, berücksichtigen in der Regel nicht den Metabolismus und können keine Chemikalien nachweisen, die Devtox über den Metabolismus induzieren. Dies ist eine Einschränkung des vorgeschlagenen Ansatzes. Zusätzlich zu stoffwechselabhängigen falsch negativen Ergebnissen (z.B. CPA) beobachteten wir auch ein falsch positives Ergebnis bei Diphenhydraminhydrochlorid (DHM). Epidemiologische Beweise stützen einen kausalen Zusammenhang zwischen DHM und angeborenen Fehlbildungen nicht stark, dennoch haben mehrere In-vitro-Studien es als entwicklungstoxisch eingestuft; Dies trug wahrscheinlich zu seiner Fehlklassifizierung in unserem Assay bei. Umgekehrt störte 6-Aminonicotinamid (6-AN) die FGF/SRF-Signalgebung nicht und wurde daher falsch klassifiziert, was darauf hindeutet, dass sein Mechanismus der Entwicklungstoxizität über Wege ablaufen könnte, die von diesem Reporter nicht erfasst wurden. Zusammengenommen unterstützen diese Beispiele die Erweiterung des Assay-Panels um zusätzliche Entwicklungssignalwege, um sowohl falsch positive als auch falsch negative Ergebnisse zu reduzieren.
Mehrere Faktoren haben einen großen Einfluss auf diesen Assay. Einer dieser Faktoren ist die Zellvorbereitung vor dem Assay. Um dies zu minimieren, wurden die Zellen nach einem 7-Tage-Wiederholungsschema gehalten, um sicherzustellen, dass die im Assay verwendeten Zellen unter den gleichen Wachstumsbedingungen entnommen wurden. Die Zellen werden am Montag ausgesät, am Donnerstag durchgelassen, und ein Teil wird für den Assay verwendet und für die nächste Passage ausgesät. Ein weiterer Faktor ist die Zelldichte zum Zeitpunkt der Exposition gegenüber einer Prüfchemikalie. Der Assay wurde nur durchgeführt, wenn die Zellen am Tag der chemischen Exposition eine Konfluenz von 100 % erreichten. Kanteneffekte in 96-Well-Platten sind gut bekannt. In diesem Assay wurden nur die inneren 60 Wells der 96-Well-Platte verwendet, um Kanteneffekte zu vermeiden. Zusätzlich zu allgemeinen Überlegungen kann es während eines Assays zu technischen Schwankungen kommen. Ein häufiges Problem war die inkonsistente Lumineszenzintensität zwischen den Vertiefungen in der Vehikelkontrollgruppe, die möglicherweise auf eine ungleichmäßige Zellaussaat oder eine suboptimale Zellqualität zurückzuführen war. Wir empfehlen, die Zellen bei etwa 80 % Konfluenz zu halten, um diese Variabilität zu minimieren und ein gleichmäßiges Wachstum in den Vertiefungen am Tag nach der Aussaat zu überprüfen. Die Anpassung der iPSC-Seeding-Dichte kann auch die Reproduzierbarkeit des Assays verbessern. Darüber hinaus kann ein übermäßiger Zelltod zu unspezifischen Lumineszenzschwankungen führen, die nichts mit dem experimentellen Signal zu tun haben. Beurteilen Sie daher die Zellmorphologie am Ende des Assays, um sicherzustellen, dass sich die Zellen während der Messung in einem angemessenen Zustand befinden. Bei manuellen Assays werden die Zellen durch Entfernen der Platte aus dem Inkubator zu jedem Zeitpunkt kurzen Änderungen der Temperatur und des CO2 -Gehalts ausgesetzt. Um diese Schwankungen in der Umgebung zu begrenzen, sollten Messungen schnell und konsistent durchgeführt werden.
Dieser Assay kann manuell oder mit einem Echtzeit-Messsystem durchgeführt werden. Der manuelle Ansatz erfordert keine spezielle Ausrüstung, aber ein Echtzeit-Messsystem ermöglicht eine genauere Erfassung der Signaldynamik. Obwohl in den manuellen Messungen nicht identifiziert, erfasste das Echtzeit-Messsystem eindeutig zwei Spitzen des Lumineszenzsignals. Bei den manuellen Messungen trat eine Lücke von 12 h in der Datenerfassung während der Nacht auf, was zu einer Unterschätzung oder einem Verlust des zweiten Peaks geführt haben könnte. Diese beiden Peaks können durch eine negative Rückkopplung des FGF-Signalwegs und das Vorhandensein eines thermisch stabilen FGF-Liganden verursacht werden. Bemerkenswert ist, dass die Störung des FGF-Signals durch eine Chemikalie im zweiten Peak manchmal größer zu sein schien als im ersten Peak (Abbildung 3B).
Dieses Protokoll stellt einen vielversprechenden Ansatz für das chemische Devtox-Screening unter Verwendung eines humanen iPSC-basierten Reporterassays dar, um die Störung von FGF-Signalen quantitativ zu bewerten. In den letzten Jahrzehnten wurden mehrere alternative In-vitro-Assays für Entwicklungstoxizität entwickelt, darunter der Maus-Test für embryonale Stammzellen (mEST)16, der Hand1-basierte embryonale Stammzelltest (Hand1-EST)17 und ReProGlo18. Im Vergleich zu diesen herkömmlichen Assays zeigte diese Methode eine überlegene Vorhersagegenauigkeit. In den letzten Jahren wurden im Rahmen der internationalen Bemühungen um die Etablierung von tierversuchsfreien Testsystemen alternative Strategien wie die Verwendung menschlicher embryonaler Stammzellen oder Zebrafischembryonen eingeführt. Diese Ansätze haben auch eine hohe Vorhersagegenauigkeit für die Bewertung der Entwicklungstoxizität gezeigt. Um die Leistung dieses Assays weiter zu verbessern, kann die Einbeziehung zusätzlicher Signalwege, die an der Embryonalentwicklung beteiligt sind, von Vorteil sein. Es gibt mehrere andere wichtige Signalwege in der Entwicklungsmorphogenese, wie z. B. Wnt/β-Catenin, BMP/SMAD und Hedgehog/GLI-Signalweg19. Verschiedene Kombinationen von Reporterzellen, die zur Bewertung dieser Signalwege verwendet werden, können eine umfassendere Bewertung verschiedener Chemikalien ermöglichen. Der Einfluss des Differenzierungsstadiums von iPS-Zellen, also dem frühesten Stadium, in dem die drei Keimblätter gebildet werden, auf die Nachweisempfindlichkeit dieses Assays wird unser zukünftiges Forschungsthema sein. Zukünftige Studien könnten auch die speziesübergreifende Validierung mit Nagetier- oder Kaninchenstammzellsystemen untersuchen, um einen direkten Vergleich mit In-vivo-Datensätzen bei diesen Spezies zu ermöglichen, während unser Hauptaugenmerk weiterhin auf menschlichen iPS-Zellen liegt, um die Relevanz für den Menschen zu maximieren.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Diese Arbeit wurde unterstützt von JSPS, Japan [KAKENHI-Fördernummern 23K25021 und 25K03278]; MHLW, Japan [Programmzuschussnummern 23KD1003 und 24KD1003]; KISTEC, Japan; und AMED, Japan [Fördernummern JP23mk0101252 und 25mk0121314].
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1,5 mL Mikrozentrifugenröhre | FastGene | FG-MCT015C | Chemische Testvorbereitung |
| 15-mL Zentrifugenröhre | VIOLAMO | 1-3500-21 | Zellkultur |
| 8-Streifen-PCR-Röhre | Watson | 137-333C | Chemische Testvorbereitung |
| 96 Brunnen weiße/klare Bodenplatte, TC-Oberfläche | Thermo Fisher Scientific | 165306 | Zellkultur- und Lumineszenzmessungen |
| Schwarzer Mikroplatten mit flachem Boden 96Well | ASONE | 3-3321-04 | Zur Lumineszenzmessung in Zytotoxizitätstests |
| Atme – LEICHTER | TOHO | BERM-2000 | Gasdurchlässiger Dichtungsfilm |
| CellTiter-Glo Lumineszente Zell-Viabilitätstest | Promega | G7572 | Zytotoxizitätstest |
| Zentrifuge 5702 R | Eppendorf | Zentrifugation | |
| ClipTip 300, gefiltert, steril, Rack | Thermo Fisher Scientific | 94420513 | |
| ClipTip 50, gefiltert, steril, Rack | Thermo Fisher Scientific | 94420253 | |
| Countess 3 FL Automatisierter Zellenzähler | Invitrogen | Zellzählung | |
| Countess Cell Counting Chamber Slides | Invitrogen | C10312 | Zellzählung |
| Culture Sure DMSO | FUJIFILM Wako | 031-24051 | Lösungsmittel für Chemikalien |
| CultureSure Y-27632 | FUJIFILM Wako | 036-24023 | ROCK-Inhibitor für iPSC-Seeding |
| DMEM/F12 HEPES, kein Phenolrot | Thermo Fisher Scientific | 11039-021 | Beschichtung für iPS-Zellkultur |
| F1-ClipTip Mehrkanalpipetten, 30 bis 300 & Mikro; L | Thermo Fisher Scientific | 4661180N | |
| F1-ClipTip Mehrkanalpipetten, 5 bis 50 & Mikro; L | Thermo Fisher Scientific | 4661160N | |
| Filterchip | Watson | ||
| Geltrex LDEV-freie Basementmembranmatrix mit reduziertem Wachstumsfaktor | Thermo Fisher Scientific | A1413202 | Beschichtung für iPS-Zellkultur |
| HIENAI Mat 01R | COSMO-BIOGRAFIE | HMAT01R | Zur Aufrechterhaltung der Plattentemperaturstabilität während der Zellkulturbehandlung |
| HIENAI Röhrenwärmer GX01 | COSMO-BIOGRAFIE | TWGX013 | Zur Erwärmung mittlerer Wärme während experimenteller Handhabung |
| Menschliches wärmestabiles bFGF-rekombinantes Protein | Thermo Fisher Scientific | PHG0367 | FGF-Stimulation für den Reporter-Assay |
| Menschlich induzierte pluripotente Stammzellen (iPS) | 201B7 (RCB Cat# HPS0063, RRID: CVCL_A324) | RIKEN BRC Zellenbank | |
| Mikroplattenschüttler | TAITEC | 0089532-000 | Plattenschütteln für den Zytotozitätstest |
| Multiplate-Leser | PerkinElmer | ARVO X4 | Lumineszenzmessung |
| Nano-Glo-Endurazin Lebendzell-Substrat | Promega | N2571 | Lumineszenzsubstrat |
| PBS (-) | FUJIFILM Wako | 166-23555 | Zellkuluter |
| Parafilim | ALS EINS | 65-1681-93 | Lagerung für Beschichtungsplatten |
| Pipetto | Eppendorf | ||
| WSL-1563 KronosHT | ATTO | 3510140 | Echtzeit-Lumineszenzmesssystem |
| Stausee | BMBio | BM-0850-1 | |
| STEMdif APEL2 Medium | STEMCELL-Technologien | ST-05275 | Prüfmedium |
| StemFlex Medium | Thermo Fisher Scientific | A3349401 | Wartungsmedium |
| Steriles Wasser, frei von Endotoxinen | FUJIFILM Wako | 196-15645 | Feuchtigkeitskontrolle für iPS-Zellkulturen |
| Gewebekulturplatte VTC-P6 | VIOLAMO | 2-8588-01 | Zellkultur |
| TrypL Select Enzyme (1X), kein rotes Phenol | Thermo Fisher Scientific | 12563011 | Zellkultur |
| Valproinsäure | FUJIFILM Wako | 227-01071 | Testmittel |
Referenzen
- Gilbert-Barness, E. Teratogenic causes of malformations. Ann Clin Lab Sci. 40 (2), 99-114 (2010).
- DeSesso, J. M. Future of developmental toxicity testing. Curr Opin Toxicol. 3, 1-5 (2017).
- Teixidó, E., Krupp, E., Amberg, A., Czich, A., Scholz, S. Species-specific developmental toxicity in rats and rabbits: Generation of a reference compound list for development of alternative testing approaches. Reprod Toxicol. 76, 93-102 (2018).
- Vargesson, N. Thalidomide-induced teratogenesis: History and mechanisms. Birth Defects Res C Embryo Today. 105 (2), 140-156 (2015).
- van der Laan, J. W., Chapin, R. E., Haenen, B., Jacobs, A. C., Piersma, A. Testing strategies for embryo-fetal toxicity of human pharmaceuticals. Animal models vs. in vitro approaches: A workshop report. Regul Toxicol Pharmacol. 63 (1), 115-123 (2012).
- Kanno, S., et al. Luciferase assay system to monitor fibroblast growth factor signal disruption in human iPSCs. STAR Protoc. 3 (2), 101439(2022).
- Kanno, S., Okubo, Y., Kageyama, T., Yan, L., Fukuda, J. Integrated fibroblast growth factor signal disruptions in human iPS cells for prediction of teratogenic toxicity of chemicals. J Biosci Bioeng. 133 (3), 291-299 (2022).
- Kanno, S., et al. Establishment of a developmental toxicity assay based on human iPSC reporter to detect FGF signal disruption. iScience. 25 (2), 103770(2022).
- Miano, J. M. Role of serum response factor in the pathogenesis of disease. Lab Invest. 90 (9), 1274-1284 (2010).
- Purvis, J. E., Lahav, G. Encoding and decoding cellular information through signaling dynamics. Cell. 152 (5), 945-956 (2013).
- Paradis, F. -H., Hales, B. F. Exposure to valproic acid inhibits chondrogenesis and osteogenesis in mid-organogenesis mouse limbs. Toxicol Sci. 131 (1), 234-241 (2013).
- Bosman, S. L., Sonnen, K. F. Signaling oscillations in embryonic development. Curr Top Dev Biol. 149, 341-372 (2022).
- Hall, M. P., et al. Engineered luciferase reporter from a deep sea shrimp utilizing a novel imidazopyrazinone substrate. ACS Chem Biol. 7 (11), 1848-1857 (2012).
- DeKelver, R. C., et al. Functional genomics, proteomics, and regulatory DNA analysis in isogenic settings using zinc finger nuclease-driven transgenesis into a safe harbor locus in the human genome. Genome Res. 20 (8), 1133-1142 (2010).
- Hales, B. F. Comparison of the mutagenicity and teratogenicity of cyclophosphamide and its active metabolites, 4-hydroxycyclophosphamide, phosphoramide mustard, and acrolein. Cancer Res. 42 (8), 3016-3021 (1982).
- Genschow, E., et al. The ECVAM international validation study on in vitro embryotoxicity tests: Results of the definitive phase and evaluation of prediction models. Altern Lab Anim. 30 (2), 151-176 (2002).
- Suzuki, N., Ando, S., Yamashita, N., Horie, N., Saito, K. Evaluation of novel high-throughput embryonic stem cell tests with new molecular markers for screening embryotoxic chemicals in vitro. Toxicol Sci. 124 (2), 460-471 (2011).
- Uibel, F., et al. ReProGlo: A new stem cell-based reporter assay aimed to predict embryotoxic potential of drugs and chemicals. Reprod Toxicol. 30 (1), 103-112 (2010).
- Sanz-Ezquerro, J. J., Münsterberg, A. E., Stricker, S. Editorial: Signaling pathways in embryonic development. Front Cell Dev Biol. 5, 76(2017).
Nachdrucke und Genehmigungen
