Multiplexierte Immunfluoreszenz ermöglicht die sequentielle Markierung mehrerer Antikörpermarker innerhalb eines einzelnen Gewebeschnitts, um die räumliche Analyse der Gewebearchitektur und Zellpopulationen zu unterstützen. Hier wird ein Arbeitsablauf zur Multiplexerkennung von seneszenzassoziierten, strukturellen und immunen Markern präsentiert, einschließlich manueller und automatisierter Objektträgervorbereitung, iterativer Bildgebung und Einzelzellanalyse mit digitaler Pathologiesoftware.
Methodenartikel
Multiplexierter Immunfluoreszenz-Assay zur räumlichen Bewertung von Altersmarkern in vivo
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Multiplex-Immunfluoreszenz-(IF)-Färbung stellt einen Wandel in der Raffinesse gegenüber der herkömmlichen IF-Bildgebung dar und ermöglicht die sequentielle Detektion mehrerer Antikörpermarker innerhalb eines einzelnen Gewebeschnitts. Dies erleichtert die Profilierung einer größeren Bandbreite an Zelltypen und Gewebestrukturen und ermöglicht die Bewertung der räumlichen Beziehung zwischen diesen auf eine Weise, die mit sequentiellen Schnitten nicht möglich ist. Es gibt keinen einzigen universellen Marker für die Senezenz, und es wird heute allgemein anerkannt, dass Senezenzsignaturen je nach Zelltyp, Senezenzauslöser und Zeit seit der Induktion variieren. Daher bieten die kombinatorischen Ansätze, die Multiplex-IF bietet, ein leistungsstarkes Werkzeug, um eine unvoreingenommene Detektion von seneszenten Zellen innerhalb eines einzelnen Gewebeschnitts zu ermöglichen.
Hier wurden Gewebe-Mikroarrays mit Kernen von 34 menschlichen Gewebetypen eingesetzt. Diese wurden in einem 10-Plex-Test mit einer Kombination aus strukturellen, immunen und seneszenzenten Biomarkern gefärbt, wobei die Bilder mit einem Multiplex-Objektträger aufgenommen wurden. Diese Methode ermöglicht die Bewertung der Häufigkeit und räumlichen Verteilung seneszenter Zellen im Gewebe. Sequentielle Färbe-, Bildgebungs- und Farbinaktivierungszyklen wurden verwendet, um Multiplex-Datensätze zu erzeugen, wobei die Bilder mit einem multiplexen Fluoreszenz-Objektträger-Scansystem aufgenommen wurden. Protokolle für die manuelle Vorbereitung von Objektträgern und die automatisierte Verarbeitung mit einem Objektträger werden beschrieben, zusammen mit Einzelzellsegmentierung und räumlicher Analyse mittels digitaler Pathologiesoftware. Insgesamt bieten diese Methoden einen umfassenden Leitfaden für die Färbung, Bildgebung und räumliche Analyse von seneszenzassoziierten Biomarkern in Gewebeproben sowie einen allgemeineren Leitfaden für multiplexierte Bildgebung.
Einleitung
Seneszenz ist ein komplexes terminales Zellschicksal, das nachweislich zu einer Vielzahl von Prozessen beiträgt, darunter Alterung, Krebs und Immunfunktion sowie normale Gewebehomöostase1. Allerdings wurde kein universeller Biomarker der Seneszenz beschrieben, und die Identifikation beruht auf der Bewertung einer Reihe sogenannter Hallmarks2. Die IF-Bildgebung von Gewebe wurde auf die Beurteilung eines oder zweier Biomarker innerhalb eines einzigen Abschnitts beschränkt, wodurch die Bewertung von Kombinationen von Markern innerhalb derselben Probeschwierig ist. Dieses Problem wird durch das sich aufzeichnende Bild der seneszenten Zellheterogenität auf Einzelzellebene4 und einen Mangel an in vivo Seneszenz-Merkmalen2 verschärft, was die Auswahl schmaler Detektionspanels in neuen Kontexten oder bei wertvollen Probenerschwert.
Die Multiplex-IF-Bildgebung zielt darauf ab, diese Einschränkung zu überwinden, indem sie die sequentielle Detektion mehrerer Biomarker innerhalb eines einzelnen Gewebeabschnitts3 erleichtert. Dies ist entweder durch die Verwendung fluoreszierend markierter Oligonukleotid-Reporter oder durch den Einsatz markierter primärer Antikörper möglich, deren fluoreszierendes Signal durch einen Farbstoffinaktivierungsprozess7 abgeschreckt wird. In beiden Fällen wird sequentielle Bildgebung verwendet, um ein räumlich aufgelöstes Panel von Biomarkern aufzubauen, was Vorteile gegenüber traditionellem IF bei sequentieller Gewebefärbung bietet. Durch die Erzeugung dieser komplexen Profile innerhalb einer einzigen Gewebeprobe können mehr seneszente Phänotypen, Zelltypen und Gewebestrukturen nachgewiesen werden, was eine komplexe Bewertung ihrer räumlichen Beziehungen und Verbreitungen ermöglicht.
Während die Komplexität multiplexierter IF-Bildabbildungsprofile jedoch deutlich über der traditionellen IF-Panels liegt, sind Markerpanels aufgrund praktischer Einschränkungen in der Regel auf <100 Biomarker begrenzt. Dazu gehören sowohl der potenzielle Verlust der Epitope-Antigenität, der Signalintensität oder der Gewebeintegrität bei jeder weiteren Runde als auch die Herausforderung, große Antikörperkombinationen zu optimieren, die notwendigerweise keine Kreuzreaktivitätenthalten dürfen. Daher ist die Bestimmung der optimalen Zusammensetzung jeder Antikörperrunde ein wichtiger Aspekt beim Design von Multiplex-Panels. Folglich ist das Gesamt-"Plex" geringer als das, was durch Techniken wie die räumliche Transkriptomik erreicht wird. Da multiplex IF jedoch Proteine quantifiziert und nicht Transkriptniveaus anbietet, können die beiden Techniken als komplementär betrachtet werden und in groß angelegten "Multi-Omics"-Pipelines kombiniert werden.
Hier wurden menschliche Gewebe-Mikroarrays mit Kerne von 34 Gewebetypen abgebildet. Diese wurden in einem 10-Plex-Test mit einer Kombination aus strukturellen, immunen und Senezenz-Biomarkern gefärbt: Pan-Cytokeratin (PANCK), CD31, Alpha-Glattmuskelaktin (aSMA), Keratin 15 (K15), Vimentin, FOXP3, CD8, Ki67, p16 und Lamin B1. Detaillierte Schritt-für-Schritt-Protokolle sowohl für die manuelle Vorbereitung von Objektträgern als auch für eine Anpassung zur Integration von Automatisierung durch einen automatisierten Objektträger werden bereitgestellt. Repräsentative experimentelle Vergleiche zeigen, dass letzterer sowohl die Gewebeintegrität als auch für die Mehrheit der Marker das Fluoreszenzsignal11 verbessert. Abschließend wird ein Schritt-für-Schritt-Leitfaden zur Analyse multiplexierter Gewebe-Mikroarray-Bilder mittels HALO Digital Pathology Software bereitgestellt, einschließlich Einzelzellsegmentierung und räumlicher Analyse der Biomarker-Expression. Repräsentative Ergebnisse zeigen die technische Machbarkeit der Nachweis und Quantifizierung von seneszenten Zellen basierend auf dem Biomarker-Panel (im Gegensatz zu einer umfassenden biologischen Validierung der Senezenzklassifikation).
Insgesamt wird diese Methodik als Leitfaden für die Multiplex-Bewertung von Senezenzbiomarkern in vivo sowie als allgemeinere Leitfaden für multiplexierte Bildgebung präsentiert (Abbildung 1).
Protokoll
Ethikerklärung
Die in dieser Arbeit enthaltenen Gewebeproben waren im Archiv des Barts Health NHS nicht mehr diagnostisch erforderlich, die Proben wurden in Übereinstimmung mit allen relevanten institutionellen und regulatorischen Richtlinien entnommen und gemäß den Ethikprotokollen 10/H0704/65 und 05/QO605/140 genehmigt.
1. Präparation, Antigenentnahme und Blockierung
Hinweis: Sofern nicht anders angegeben, werden alle Schritte bei Raumtemperatur (~20–25 °C) unter Standardlaborbedingungen durchgeführt.
- Anfängliche Sample-Montage
- Um eine optimale Geweberetention zu gewährleisten, werden Formalin-Fixparaffin-eingebettete (FFPE) Gewebeproben auf hochwertige Mikroskopieobjektträger (positiv geladen) montiert, die aus einem neuen Paket hergestellt werden, um einen minimalen Ladungsverlust zu gewährleisten.
- Stellen Sie sicher, dass die Abschnitte nicht dicker als 5 μm sind, mit einer maximalen Größe von 4 x 2 cm2 zentral montiert, um die Sicht innerhalb des Sichtfensters des Coverslipless Slide Holder zu gewährleisten.
- Führen Sie die Probenvorbereitung entweder manuell über eine Enttarnungskammer oder automatisiert über einen automatischen Färbemittel durch.
- Enttarnungskammer
- Backe bis zu 24 Objektträger über Nacht bei 60 °C mit dem Gewebe nach oben.
- Entwachsen und rehydrieren Sie die Proben mit sequentiellen 5-minütigen Inkubationen in Xylen (Schritt zweimal) und verringern Sie die Ethanolkonzentrationen (100 %, 100 %, 90 %, 70 %) durch vollständiges Eintauchen der Objektträger in jedes Reagenz.
- Waschen Sie die Folien, indem Sie sie 5 Minuten in PBS tauchen (Schritt zweimal ausführen).
- Permeabilise-Folien werden durch Eintauchen in 0,3 % Triton X 100, verdünnt in PBS für 10 Minuten.
- Waschen Sie die Folien, indem Sie sie 5 Minuten lang in PBS tauchen.
- Bereiten Sie die Enttarnungskammer vor, indem Sie den einzelnen Abschnitten die folgenden Reagenzien hinzufügen:
- 500 mL ddH2O in die Hauptkammer.
- 250 mL ddH2O in die zentrale Reservoirposition auf dem Metallrack-Korb.
- 250 mL pH 6 Antigen-Entmaskierungslösung 1 (ARS1) in der linken Reservoirposition auf dem Metallrack-Korb.
- 250 mL pH 9 Antigen-Entmaskungslösung 1 (ARS2) in der rechten Reservoirposition auf dem Metallrack-Korb (verdünnen in ddH2O aus 10x Lager).
- Proben in ARS1-Lösung untertauchen und einen Dampfstreifen über alle drei Reservoirs legen.
- Setzen Sie den Deckel auf die Enttarnungskammer und drehen Sie sie, um sie in die geschlossene Position zu verriegeln, wobei der Druckentlastungswert flach auf dem Druckstängel liegt.
- Wählen und starten Sie ein Protokoll, das auf einen vorprogrammierten Settemperaturpunkt von 110 °C ansteigt und 4 Minuten hält.
- Während der Heizphase, wenn das Temperaturmessgerät 70 °C anzeigt, starten Sie einen Timer für 20 Minuten. Das System erreicht in dieser Zeit die Temperatur, hält und beginnt, den Druck zu reduzieren.
- Entlasten Sie das System vollständig, indem Sie das Druckentlüftungsventil vorsichtig mit einer Pinzette kippen und den Deckel öffnen. Überprüfen Sie den Stromstreifen, um sicherzustellen, dass die Temperatur erreicht wurde.
- Übertragen Sie die Proben von der ARS1-Lösung in die ARS2-Lösung. Setzen Sie den Deckel der Kammer wieder auf (aber nicht verriegeln oder repressurisieren) und starten Sie einen Timer für 20 Minuten.
- Entfernen Sie den Behälterkorb mit den Rutschen auf die Arbeitsfläche.
- Lass den Korb 10 Minuten auf der Arbeitsplatte bei Zimmertemperatur stehen.
- Waschen Sie Proben, indem Sie sie 5 Minuten lang in PBS tauchen (diesen Schritt viermal ausführen).
- Blockieren Sie die Proben, indem Sie sie in PBS eintauchen, das 10 % Eselserum und 0,3 % BSA für 1 Stunde enthält.
- Waschen Sie die Proben, indem Sie sie für 5 Minuten in PBS tauchen.
- Gegenfärbungsproben wurden 15 Minuten lang in DAPI (1 μg·mL-1) verdünnt in PBS untergetaucht.
- Waschen Sie die Proben, indem Sie sie für 5 Minuten in PBS tauchen.
- Montiere die Rutschen in Coverslipless Slide Holders.
- Auto-Slide-Stainer (z. B. Bond RXm)
- Lege Wasch-, ER1- und ER2-Reagenzien in die untere Schublade.
- Schalte das System ein, um zu initialisieren.
- Stellen Sie sicher, dass Abfallbehälter leer sind und alle anderen Reagenzien über dem Mindestwert liegen.
- Bereiten Sie den Reagenzarm vor, indem Sie die Topfpositionen mit den folgenden Reagenzien in den vom System angegebenen erforderlichen Volumina für die Gesamtzahl der Objektträger füllen:
- Lege den mit PBS gefüllten Reagenzbehälter in den Reagenzarm.
- Führe ein Reagenztopf mit 0,3 % Triton X-100, verdünnt in PBS, in den Reagenzarm.
- Führe den Reagenztopf mit Blockierpuffer – 10 % Donkey Serum in 0,3 % BSA in PBS in den Reagenzarm ein.
- Führe einen Reagenzpot, der DAPI (1 μg·mL-1), verdünnt in PBS, in den Reagenzarm ein.
- Führe den ganzen Reagenzienarm (mit vorbereiteten Behältern) in das System ein.
- Folgen Sie den Anweisungen auf dem Bildschirm und erstellen Sie ein automatisiertes Färbungsprotokoll, das folgende Schritte enthält, die über Nacht ausgeführt werden:
- Backen Sie bei 60 °C für 10 Stunden.
- Inkubieren Sie mit 0,3 % Triton X-100, verdünnt in PBS (10 Min).
- Waschen Sie mit einem Bulk-Waschmittel (vorprogrammierte Routine).
- Inkubieren mit Epitope Retrieval 1 (ER1) Bulk-Reagenz (20 Min, 100 °C).
- Waschen Sie mit einem Bulk-Waschmittel (vorprogrammierte Routine).
- Inkubieren mit Epitope Retrieval 2 (ER2) Bulk-Reagenz (20 Min, 100 °C).
- Waschen Sie dreimal mit einem Bulk-Wasch-Reagenz (vorprogrammierte Routine).
- Inkubieren mit Blocking Buffer – 10 % Donkey Serum und 0,3 % BSA in PBS (1 Stunde).
- DAPI (1 μg·mL-1 in PBS) jeweils viermal für 5 Minuten.
- Waschen (vorprogrammierte Routine).
- Stellen Sie sicher, dass alle Zusatzvolumina auf 150 μL eingestellt sind und der Vorbereitungsschritt über das Dropdown-Menü auf Entwachsen eingestellt wird.
- Fügen Sie Details für bis zu 30 Dias hinzu und drucken Sie Barcode-Etiketten aus.
- Entferne das Schlittenfach und setze die Objektträger nach oben ein. Fügen Sie Deckplatten über jede Rutsche nach oben gerichtet. Platziere die Barcode-Etiketten so, dass sie von oben nach unten auf der Folie lesen.
- Setze das Schlittenfach zurück in den Autostainer und verriegele es über den vorderen Knopf.
- Drücken Sie den Startknopf für jeden derzeit mit Schlitten beladenen Schiebearm.
Hinweis: Das vollständige Protokoll dauert ~15 Stunden (einschließlich 10 Stunden Backen). Die Anfangszeit kann verzögert werden, um Rehydrierungswäschen zu sparen. - Nach Abschluss des Zyklus werden die Folien in Coverslipless-Slide-Halter montiert.
- Ladehalter für den deckungsfreien Schlittenhalter
- Setze die Rutschen in den Coverslipless-Slide Holder und achte darauf, dass die obere und rechte Kante an den Metallanschlägen ausgerichtet sind.
- Verriege den Schlitten mit den Kunststoffwellen (beide gleichzeitig benutzt), indem du dich in die geschlossene Vorhängeschlossposition drehst.
- Überprüfe, ob der Schlitten komplett flach sitzt und nicht im Halter schwankt.
- Setzen Sie die Coverslipless-Slide Holder-Kammer über den Schlitten, indem Sie mit beiden Händen die Seitenstangen einklemmen, um den Druck zu begrenzen und Brüche zu vermeiden.
- Füllen Sie den Coverslipless-Slide Holder über den Einlassanschluss mit 2 mL Montagemedium, das aus 50 % Glycerol in PBS besteht.
- Fügen Sie auf der linken Seite des Objektträgers in beiden Richtungen ein Barcode-Etikett hinzu.
- Fahren Sie mit der Bildgebung fort.
2. Multiplexbildgebung
- Regionsauswahl und Autofluoreszenzbildgebung
- Öffnen Sie die Multiplex-Bildaufnahmesoftware (z. B. Mx Workflow (4.2.0.4)) und erstellen Sie ein Protokoll mit den erforderlichen Runden/Biomarkern und Belichtungszeiten mit dem Protocol Publisher Wizard.
Hinweis: Bestimmen Sie im Voraus die Zuordnung jedes Antikörpers an die verfügbaren Kanäle. Beschränke schwache Marker (also solche, die längere Belichtungszeiten erfordern) auf Cy5- und Cy7-Kanäle, die am wenigsten Autofluoreszenz aufweisen. Im multiplexen Fluoreszenzbildgebungssystem können maximal 4 Antikörper pro Runde verwendet werden. - Wenn virtuelle H&E-Bilder benötigt werden, stellen Sie sicher, dass der Cy3-Kanal aufgenommen wird.
- Füge die Dias über das Batch-Editor-Tool zu einem Protokoll hinzu (unter Verwendung der Barcode-Nummer), um einen Multiplex-Experiment-Workflow zu erstellen.
- Laden Sie den Objektträger über die Erfassungssoftware (4.2.0.4) ins Mikroskop und folgen Sie dem Ablauf, indem Sie interessierende Bereiche mit den 2x- und 10x-Bildschritten pro Objektträger zeichnen. Bei der Auswahl der Regionen sollten Sie sicherstellen, dass jedes Sichtfeld mindestens zwei Nachbarn hat, um Nahtprobleme zu vermeiden.
- Minimiere die Menge an leerem Glas, um Stitching-Probleme zu vermeiden, und verkürze die Laufzeiten, indem du leere Felder nicht auswählst.
- Führen Sie die 20-fache Autofluoreszenz-Bildgebung mit den in Schritt 2.1.1 festgelegten Belichtungszeiten durch und folgen Sie dem Qualitätskontroll-(QC)-Assistenten. Bestätigen Sie visuell, dass keine unscharfen Bereiche oder Artefakte vorhanden sind. Wenn diese identifiziert werden, scheitere die Qualitätskontrolle und bilde neu ab.
Hinweis: Es gibt kein einheitliches Maß für akzeptable QC-Strenge, und der Erfolg hängt von den erforderlichen experimentellen Auswertungen und der Wertbarkeit der Probe ab. Im Fokus sollte Gewebe mit ausreichender Färbungsintensität idealerweise optisch klar und klar erscheinen. Es werden oft kleine Bereiche mit Gewebeablösung oder -abbau beobachtet, die sich mit zusätzlicher Bildabbildung nicht verbessern und toleriert werden können, wenn der Rest der Probe gut abgebildet wurde. Wenn große, helle Artefakte (z. B. Staub) beobachtet werden, ist es am besten, diese durch Reinigung des Objektträgers und Neubildaufnahmen zu entfernen. - Erzeugen Sie Hintergrundbilder, die vom finalen Biomarker-Signal subtrahiert werden, in einem Prozess, der für jede Multiplex-Runde wiederholt wird.
Hinweis: Alle Multiplex-Geschosse werden automatisch über die Erfassungssoftware ausgerichtet.
- Öffnen Sie die Multiplex-Bildaufnahmesoftware (z. B. Mx Workflow (4.2.0.4)) und erstellen Sie ein Protokoll mit den erforderlichen Runden/Biomarkern und Belichtungszeiten mit dem Protocol Publisher Wizard.
- Verwendung eines robotischen Plattenhandhabers
- Stellen Sie sicher, dass die Akquisitionssoftware geschlossen ist.
- Öffnen Sie die Robotic-Integrationssoftware und klicken Sie auf Start.
- Platziere den gestapelten Coverslipless-Slide Holder in den Eingabestapel.
- Stellen Sie sicher, dass der Ausgabestapel leer ist.
- Öffnen Sie die Robotic Plate Handler Control Software (z. B. Harmony Robotics Software (3.2.0)) und folgen Sie dem Assistenten, wobei der korrekte Kennzeichentyp und die richtige Nummer ausgewählt werden.
- Klick auf Start und der Plattenhalter lädt das Mikroskop, das automatisch die richtige Workflow-Phase aufgrund des Dia-Barcodes erkennt.
HINWEIS: Wenn Sie den robotischen Loader für die untenstehenden Biomarker-Bildaufnahmeschritte verwenden, ist es unerlässlich, die Option "dynamisch eingestellte Belichtungszeiten" in der Software deaktiviert zu haben und voreingestellte Belichtungszeiten zu verwenden.
- Sequentielle Biomarkerfärbung, Farbstoffinaktivierung und Multiplexbildgebung
- Zentrifugiere Antikörper mit 13.000 x g für 1 Minute bei Raumtemperatur, um Artefakte zu begrenzen.
- Bereiten Sie die Antikörperlösung in PBS mit 0,3 % BSA vor.
Hinweis: Die endgültigen Antikörperkonzentrationen variieren, aber eine Verdünnung von 1:200 ist ein guter Ausgangspunkt für die Optimierung eines neuen Antikörpers. - Entferne das Montagemedium, indem du das Coverslipless-Slide Holder-Port auspeitsche, und wasche, indem du 2 mL PBS mit 0,01 % Tween für 5 Minuten einfügst (diesen Schritt dreimal wiederholen).
- Entfernen Sie PBS und führen Sie eine Antikörperfärbung durch, indem Sie 350 μL Antikörperlösung, die in PBS verdünnt ist, in den Port pipettiert. Dieses Volumen wurde optimiert, um eine vollständige Probenabdeckung innerhalb der Färbekammer sicherzustellen.
- Tränen Sie 1 Stunde bei Zimmertemperatur auf der Arbeitsplatte.
- Entferne die Antikörperlösung, indem du den Coverslipless Slide Holder-Port auspeitsche, und wasche, indem du 2 ml PBS mit 0,01 % Tween für 5 Minuten hinzufügst (diesen Schritt dreimal wiederholen).
- Entferne PBS und füge 2 mL Befestigungsmedium hinzu.
- Führen Sie den deckungsfreien Objektträger ins Mikroskop ein, um einen automatischen, rundenspezifischen Bildgebungsschritt einzuleiten.
- Nach Abschluss wird der Workflow durch das Übergeben von QC-Schritten wie vorgeschrieben auf dem Bildschirm weitergeführt.
- Entferne das Montagemedium, indem du das Coverslipless-Slide Holder-Port auspeitsche, und wasche, indem du 2 mL PBS mit 0,01 % Tween für 5 Minuten einfügst (diesen Schritt dreimal wiederholen).
- Frisch wird die Farbinaktivierungslösung vorbereitet, die 7 mL ddH2O, 2 mL 0,5M NaHCO3 und 1 mL 30 % H2O2 enthält. Bereiten Sie diese Lösung unmittelbar vor der Anwendung vor und tragen Sie sie sofort auf die Objektträger auf.
Vorsicht: Wasserstoffperoxid sollte mit geeigneter Labor-PSA behandelt werden. - Entfernen Sie PBS und fügen Sie pro Objektträger unmittelbar nach dem Hinzufügen von H2O2 zur Arbeitslösung 2 ml Farbstoffinaktivierung hinzu.
- Inkubiere 15 Minuten auf der Arbeitsplatte im Rutschenhalter.
- Entfernen Sie die Farbinaktivierungslösung, indem Sie sie aus dem Coverslipless-Slide Holder-Port pipettieren und 5 Minuten in 2 mL PBS mit 0,01 % Tween waschen.
- Entferne PBS und füge 2 mL Befestigungsmedium hinzu.
- Führen Sie den Halter für den Deckungsrutscher ohne Objektträger ins Mikroskop ein, um eine automatische rundenspezifische 20x-Autofluoreszenzbildgebung einzuleiten.
- Nach Abschluss wird der Workflow durch das Übergeben von QC-Schritten wie vorgeschrieben auf dem Bildschirm weitergeführt.
- Wiederholen Sie die Schritte 2.3.1 bis 2.3.17 für so viele Runden/Markierungen wie erforderlich. (Das Verfahren wurde vom Hersteller bis zu 10 Runden validiert, wobei die Gewebeintegrität der Hauptfaktor für dieses Limit sein wird.)
3. Automatisierte HighPlex-Analyse über digitale Pathologiesoftware
- Daten laden und TMA segmentieren
- Ziehe multiplexierte IF-Bilder per Drag & Drop in den Tab "Studien" in der Digital Pathology Software.
- Virtuelle H&E-Bilder müssen separat importiert werden.
- Für Gewebe-Mikroarray-(TMA)-Proben verwenden Sie das "TMA-Modul". Dies ermöglicht eine Kennzeichnung von Kern zu Kern, was die Nachverfolgung der Daten deutlich einfacher macht als die gesamte Folie.
- Um einen TMA-Block zu erstellen, navigiere zuerst zu Blockaktionen und erstelle eine neue TMA-Karte.
- Dies kann manuell oder mit einer Excel-Tabelle über den Import-Assistenten eingegeben werden.
- Segmentieren Sie die TMA, indem Sie mit der rechten Maustaste auf die Probe im Studientab klicken und "Segment TMA" auswählen.
- Wählen Sie die Größe der Kerne aus und richten Sie sie mit der Karte aus, indem Sie die roten Felder verschieben. Klicke auf Speichern, sobald du fertig bist.
- Analyse und Datenexport können nun kernweise durchgeführt werden.
Hinweis: Die folgende Pipeline kann auch auf vollständigen Gewebeschnitten ohne Verwendung des TMA-Moduls durchgeführt werden.
- Ziehe multiplexierte IF-Bilder per Drag & Drop in den Tab "Studien" in der Digital Pathology Software.
- Einzelzielsegmentierung
- Navigiere zum Analyse-Reiter.
- Im Dropdown-Menü "Einstellungsaktionen" klicke auf Laden und wähle das HighPlex Fluoreszenzanalysemodul aus.
- Für diese Ergebnisse wurde Version 5.2.2 verwendet.
- Bei der Farbauswahl füllen Sie die zu bewertenden Marker entweder manuell oder über die Funktion "Autofill Deyes" aus.
- Bei der nuklearen Detektion wählen Sie einen Segmentierungstyp, der der HALO-Version entspricht (hier wird die traditionelle, nicht-KI-Version beschrieben).
- Stellen Sie die Kernkontrastschwelle so ein, dass sie Kerne erkennt (meist im Bereich von 0,4 bis 0,6).
- Stellen Sie die minimale Kernintensität ein, um Kerne aufzunehmen (meist nicht niedriger als 0,05).
- Reduzieren Sie die maximale Bildhelligkeit auf etwa 0,4, abhängig von der Intensität des DAPI-Signals (reduziert von 1 aufgrund des Dynamikumfangs von 16-Bit-Bildern).
- Passen Sie weitere Parameter an, wie z. B. Segmentierungsaggressivität, Fülllöcher und Filtergröße, je nach Gewebetyp.
- Wiederholen Sie diesen Vorgang zur Membran- und Zytoplasmadetektion.
- Für die traditionelle Zytoplasmadetektion ist ein Kragenradius zwischen 2 und 5 oft ein guter Ausgangspunkt.
- Biomarker-positive Schwellenauswahl
- Jeder Biomarker, der in der Farbstoffauswahlphase ausgewählt wird, wird auf Rohintensitätswerte gemessen.
- Setzen Sie entweder binäre (positiv vs. negativ) oder mehrere (hohe, mittel, niedrige, negative) Schwellenklassifikationen für jeden Marker ein und passen Sie die Werte mit den Schiebern in den nuklearen, zytoplasmatischen oder Membrankompartimenten je nach Färbungsmuster an.
- Um eine binäre Schwelle festzulegen, passen Sie nur den unteren Schieberegler an, um den Cutoff-Wert zu bestimmen.
- Beurteile die Leistung mit dem Echtzeit-Tuning-Fenster im Menü "Analysieren" und schalte die Analysemaske an/aus, um mit den Rohfärbungswerten zu vergleichen.
- Erstellen Sie Kombinationen von Markern mit der Funktion "Phänotypen".
- Logic Gating umfasst AND/OR positiv/negativ für alle Marker, was es ermöglicht, eine unbegrenzte Matrix über alle Färbungen hinweg zu konstruieren.
- Setze Store-Objekt-Daten auf wahr, wenn einzelne Zieldaten benötigt werden (erforderlich für räumliche Analyse).
- Speichere das Protokoll und markiere im Studien-Tab alle Folien zur Analyse, klicke mit der rechten Maustaste und analysiere mit dem gewünschten Protokoll.
4. Überprüfung der Ergebnisse
- Räumliche Bewertung in digitaler Pathologiesoftware
- Sehen Sie alle Ergebnisse im Reiter "Ergebnisse" der digitalen Pathologie-Software an.
- Die Zusammenfassungstabelle oben zeigt Durchschnitte aller Merkmale im aktuellen Bild.
- Das gilt für einen einzelnen Kern, wenn es separat geöffnet wird.
- Die untere Tabelle zeigt die einzelnen Zieldaten für jedes Merkmal an.
- Abfragen Sie einzelne Datenpunkte, indem Sie entweder aus der Tabelle auswählen oder auf das Bild klicken.
- Filtern Sie Phänotypen, Marker-Positivität oder Intensitätsschwellenwerte in den entsprechenden Spalten. Diese können dann aufgezeichnet werden, indem man zu: "Objektaktion" > "Diagramm" > "räumliches Diagramm" navigiert.
- Sobald dies für verschiedene Gruppen durchgeführt wurde, kann eine räumliche Analyse durchgeführt werden.
- Wählen Sie den Button "räumliche Analyse" und wählen Sie die gewünschten Optionen aus:
- Nächster Nachbar: Findet die Entfernung zur nächstgelegenen Beobachtung eines bestimmten Zelltyps von einem anderen Typ.
- Nähe Analyse: Misst in Bändern um einen ausgewählten Zelltyp und quantifiziert sowohl die Anzahl als auch den Abstand eines anderen Zelltyps.
- Infiltrationsanalyse: Misst in Bändern den Abstand zu einer bestimmten Annotationsschicht (im Bild mit dem Annotationstool markiert), auf der ein bestimmter Zelltyp gefunden wird.
- Dichte-Heatmap: Erzeugt eine Visualisierung der Verteilung eines Zelltyps im gesamten Bild.
- Die räumliche Analyse kann über alle TMA-Kerne über den Button "Spots Result" unter Dia-Aktionen und das Dropdown-Menü "Results Actions" durchgeführt werden.
- Exportieren von Ergebnissen aus Digitale Pathologie-Software
- Ergebnisse können vom TMA-Tab exportiert werden, indem man zu den "Slide actions" > "export" navigiert.
- Nur zusammenfassende Daten oder vollständige Einzelzielanalyse können über den erweiterten Tab exportiert werden.
- Erzeugen Sie Daten als .csv Dateien, die dann in Software wie R analysiert werden können, um eine Analyse der Biomarkerintensität auf Populationsebene über alle Zellen hinweg zu erstellen. Einzelne Objektmerkmale umfassen: Beispiel-ID, eindeutige Objekt-ID (pro Zelle), rohe Intensitätswerte für jeden Marker, Phänotypklassifikationen und räumliche Koordinaten.
Ergebnisse
10-Plex IF und gekoppelte virtuelle H& E-Bilder wurden für 136 Gewebe-Mikroarray-Kerne erzeugt, die 34 menschliche Gewebetypen über zwei mit unterschiedlichen Methoden erstellte Objektträger abdeckten (Abbildung 2). Diese repräsentativen Bilder zeigen eine erfolgreiche Multiplex-Färbung mit erhaltener Gewebemorphologie und den klaren Nachweis mehrerer Biomarker über Gewebemikroarray-Kerne. Ein Objektträger nutzte den automatischen Folienfärber, der andere den manuellen Vorbereitungsprozess. Eine höhere Häufigkeit von Gewebeartefakten wurde mit der manuellen, enttarnungsbasierten Kammermethode beobachtet, einschließlich Gewebeablösung sowie verlorener oder verrutschter Kerne (Abbildung 3). Diese Artefakte reduzieren den analysierbaren Gewebebereich pro Probe oder Kern und beeinflussen so die nachgelagerte Multiplex-Bildanalyse. Diese Beobachtungen bestätigen, dass das Protokoll eine zuverlässige Multiplex-Färbung und Bildgebung über verschiedene Gewebetypen hinweg ermöglicht.
Eine erfolgreiche Multiplexbildgebung zeigt sich durch erhaltene Gewebemorphologie, konsistente Ausrichtung über Färberundungen hinweg und klare, spezifische Biomarkersignalerkennung. Im Gegensatz dazu sind suboptimale Ergebnisse durch Gewebeablösung, Signalverlust oder bildgebende Artefakte gekennzeichnet, die analysierbare Bereiche reduzieren und die nachgelagerte Analyse beeinträchtigen.
Anschließend wurden das Färbungsprofil von Markern wie PANCK (Epithelgewebe), CD31 (Endothelgewebe), aSMA (stromales Gewebe), Keratin 15 (K15; basale Epithelle), Vimentin (mesenchymale Zellen), Ki67 (Proliferationsmarker), CD8 (zytotoxische T-Zellen) und FOXP3 (TREGs) über beide Objektträger-Vorbereitungstechniken verglichen, wobei mit der manuellen Methode (Abbildung 4A) eine geringe Reduktion des Signals qualitativ (visuell) beobachtet wurde (Abbildung 4A) (Abbildung 4A) beobachtet). Durch die Verwendung von Biomarker-Klassifikationsschwellenwerten in Digital Pathology Software wurden die Proben für jede der ~630K Zellen im Datensatz in positive und negative Populationen eingeteilt (Abbildung 4B). Die quantitative Bewertung des Markersignals wurde mittels Intensitätsmessungen durchgeführt, die aus dem digitalen Pathologieanalyse-Workflow abgeleitet wurden. Schätzungen der Populationsdichte (wobei die Fläche unter der Kurve 100 % der Population ausmacht) und mediane Intensitätswerte zeigten moderate Zunahmen der 5/8 Biomarker innerhalb positiver Populationen bei Verwendung des automatisierten Objektfärbe-Tests im Vergleich zum manuellen Prozess (Abbildung 4C).
Nach Abschluss des Panels wurden die oben beschriebenen Marker mit weiteren Biomarkern für Lamin B1 (Kernmembran) und p16 (cyclinabhängiger Kinaseinhibitor) kombiniert, wodurch die relative Gewebehäufigkeit und Verteilung aller 10 Marker in einer einzelnen Probe sichtbar werden konnten (Abbildung 5). Die Fähigkeit, eine große Anzahl von Biomarkern zu profilieren, ist besonders nützlich im Bereich der Alterung, die auf der Bewertung mehrerer orthogonaler Marker basiert, um eine gültige Klassifikation2 sicherzustellen. Hier konnten wir die Veränderungen der Lamin-B1-Intensität innerhalb von P16-High- und Lowpopulationen profilieren. Wichtig ist, dass diese Zellen, da es sich um eine Multiplexprobe handelte, in einen räumlichen Kontext eingeordnet werden konnten, indem sie mit der Verteilung anderer Zelltypen im selben Gewebe verglichen wurden (Abbildung 6A). Anhand der Digital Pathology Software Klassifikationsschwelle wurde diese Färbung quantifiziert, um zu zeigen, dass die p16-positiven Zellen mit niedrigeren Lamin-B1-Spiegeln assoziiert waren als ihre negativen Gegenstücke (Abbildung 6B), ein Profil, das mit zuvor beschriebenen seneszenzassoziierten Markermustern12 übereinstimmt. Wir beobachteten außerdem, dass Lamin-B1-negative Zellen höhere p16-Werte aufwiesen (Abbildung 6C). Mit der Phänotypfunktion in der Digital Pathology Software (die Zellen basierend auf Einzelzellsegmentierung und Schwellenwertung mehrerer Marker klassifiziert) wurde die Kombination dieser Marker verwendet, um eine Zellpopulation als seneszent zu definieren, also sowohl p16-positiv als auch Lamin-B1-negativ. Anschließend wurde der Anteil dieser Zellen über alle Kerne hinweg nach Gewebetyp quantifiziert, zusammen mit jedem der 10 Marker einzeln (Abbildung 6D). Dieses Ergebnis ermöglicht den quantitativen Vergleich von biomarkerdefinierten Zellpopulationen über mehrere Gewebetypen innerhalb des Multiplex-Datensatzes. Obwohl die Analysepipeline auf Einzelzellebene arbeitet, wird der aktuelle Datensatz hauptsächlich mit Populationsverteilungen präsentiert. Die relativ geringe Häufigkeit von p16-positiven Zellen in diesem Datensatz könnte die statistische Stärke für eine robuste Zell-für-Zell-Korrelationsanalyse zwischen p16 und Lamin B1 einschränken, weshalb solche Beziehungen vorsichtig interpretiert werden sollten.
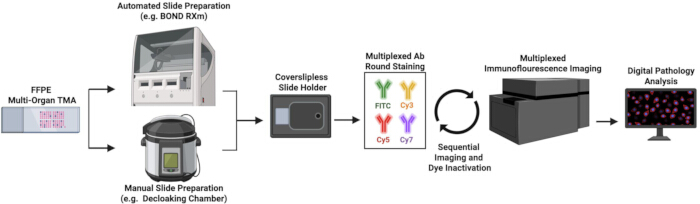
Abbildung 1: Schaltplan, der den vollständigen Multiplex-Immunfluoreszenz-Workflow zeigt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
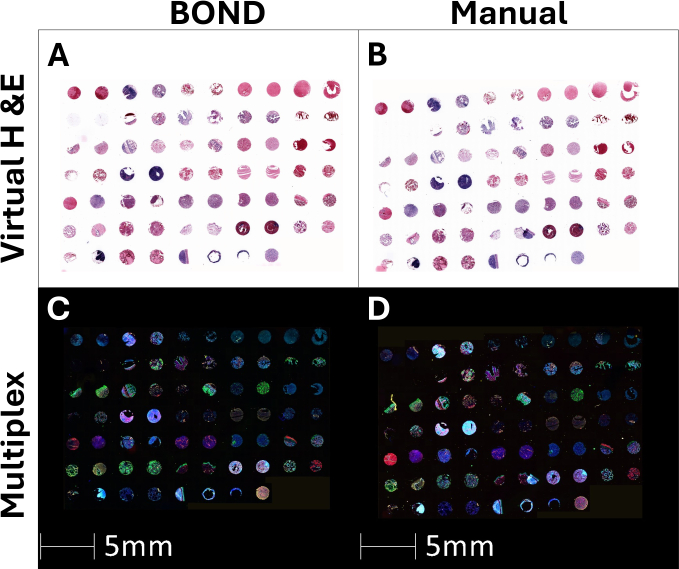
Abbildung 2: Überblick über die Multiplexbildgebung: (A-B): Virtual H& E-Bilder, die durch die DAPI-Färbung und Cy3-Autofluoreszenz von Runde 1 erzeugt werden, um die Gewebeintegrität der Objektträger mit automatisierten Objektträger- oder manuellen Präparatverfahren zu visualisieren. (C-D): Multiplex-IF-Färbung aller Biomarker. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
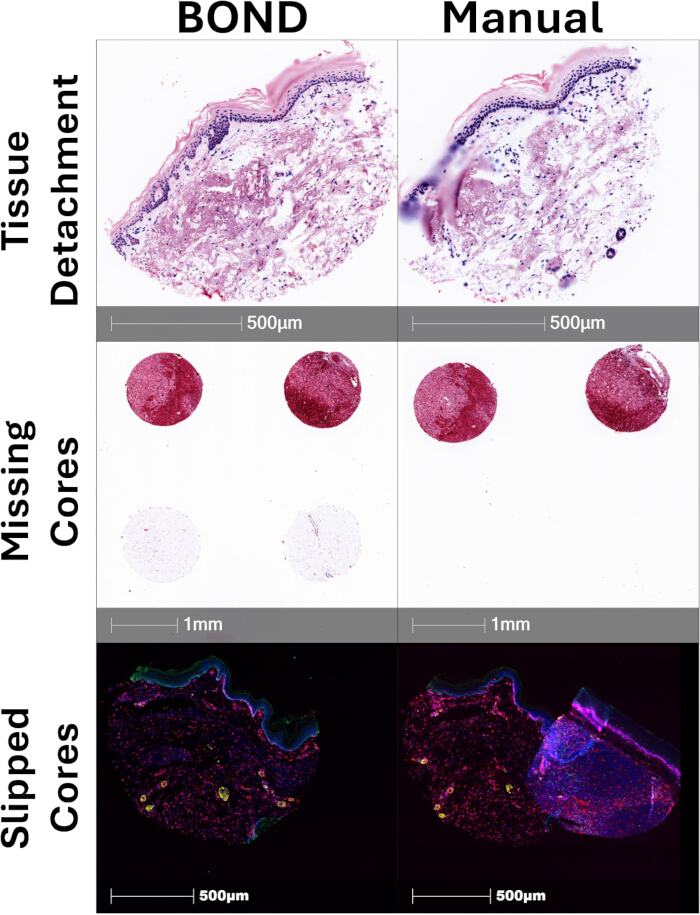
Abbildung 3: Beispiele für Artefakttypen: Repräsentative Beispiele für verschiedene Artefaktetypen, die hauptsächlich während der Objektträgervorbereitung erzeugt werden können. Eine partielle Gewebeablösung kann als unscharfe Bereiche beobachtet werden und kann bei nachfolgenden Runden Probleme mit der Gewebeausrichtung verursachen. Fehlende Kerne verringern die experimentelle Leistung und treten oft unverhältnismäßig häufig bei empfindlichen Gewebetypen auf. Verrutschte oder überlappende Kerne treten auf, wenn ein Kern sich von seiner Position auf der TMA löst, aber an einer anderen Region haftet, was den Verlust der Probe verschärft, indem er die Analyse des versteckten Kerns erschwert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
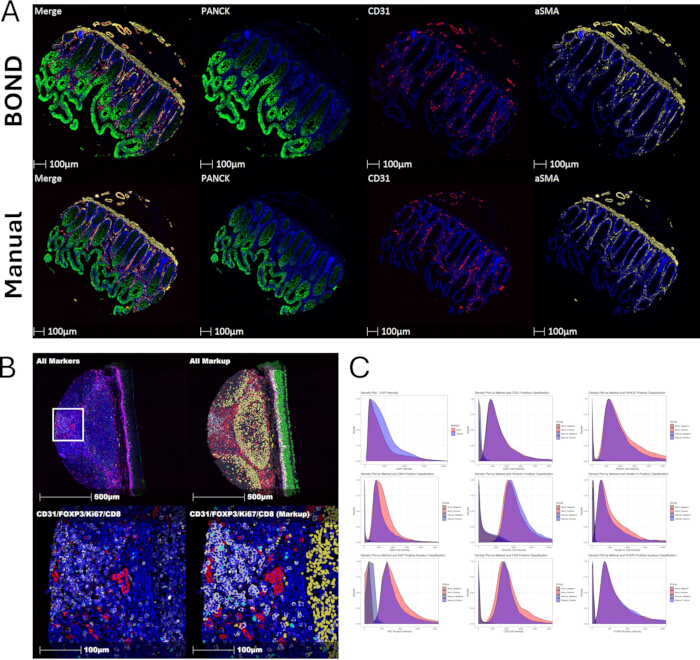
Abbildung 4: Vergleich des BOND-Autostainers und des manuellen Objektträger-Vorbereitungsfluoreszenzsignals: (A): Repräsentative IF-Färbung für strukturelle Marker Pan-Cytokeratin (PANCK), CD31 und Alpha-Glattmuskel-Aktin (aSMA). Eine Zusammenführung dieser drei Bilder ist in der ersten Spalte dargestellt. (B): Digital Pathology Software binäre Klassifikationsanalysemasken, die positive Markererkennung über verschiedene Zelltypen hinweg anzeigen: CD31 (rot), FOXP3 (türkis), Ki67 (gelb), CD8 (weiß), PANCK (grün). Das weiße Feld zeigt den digitalen Zoombereich in den unteren Panels an. (C): Quantifizierung der Biomarkerintensität in Zellpopulationen, gruppiert nach Gewebevorbereitungsmethode (ein automatisierter Objektträger = rot, manuell = blau) und Markerpositivität (dunkel = negativ, hell = positiv). Die Fläche unter jedem Dichteplot entspricht 100 % der analysierten Zellpopulation. AF = Autofluoreszenz. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
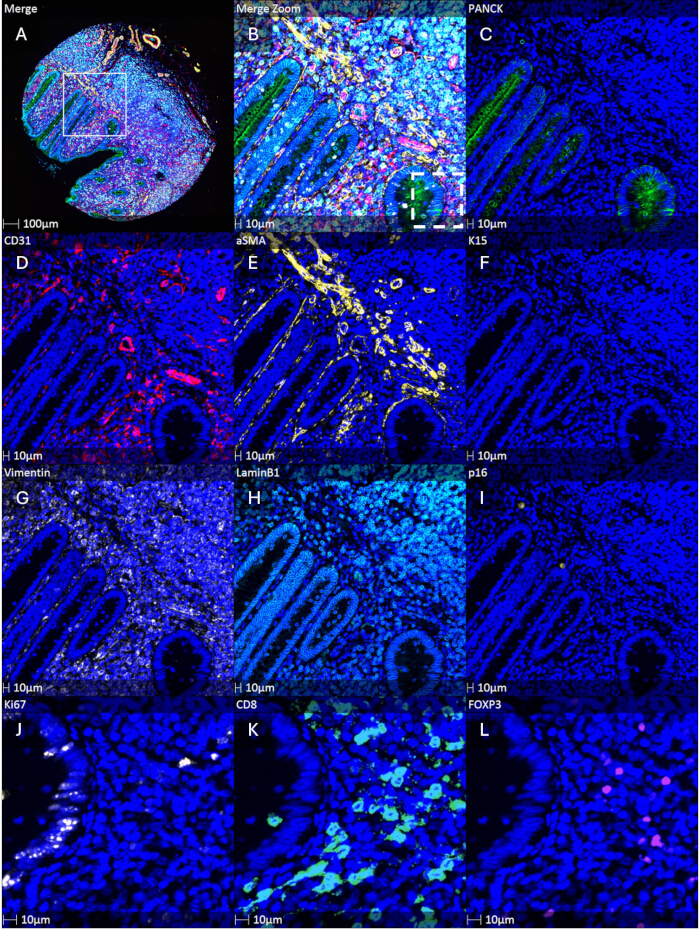
Abbildung 5: Vollständiges Multiplex-Panel: Repräsentative Bilder aus dem Appendixgewebe, die A-B zeigen: vollständiges 10-Plex IF-Panel C: PANCK (grün), D: CD31 (rot), E:aSMA (gelb), F: K15 (pink), G: Vimentin (weiß), H: Lamin B1 (türkis), I:p16 (gold), J: Ki67 (leuchtend gelb), K: CD8 (leuchtend grün) und L: FOXP3 (lila). White Box = digitaler Zoom (Merge, CD31, aSMA, K15, Vim, LB1, p16), gestrichelter Block = digitaler Zoom (Ki67, CD8, FOXP3). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
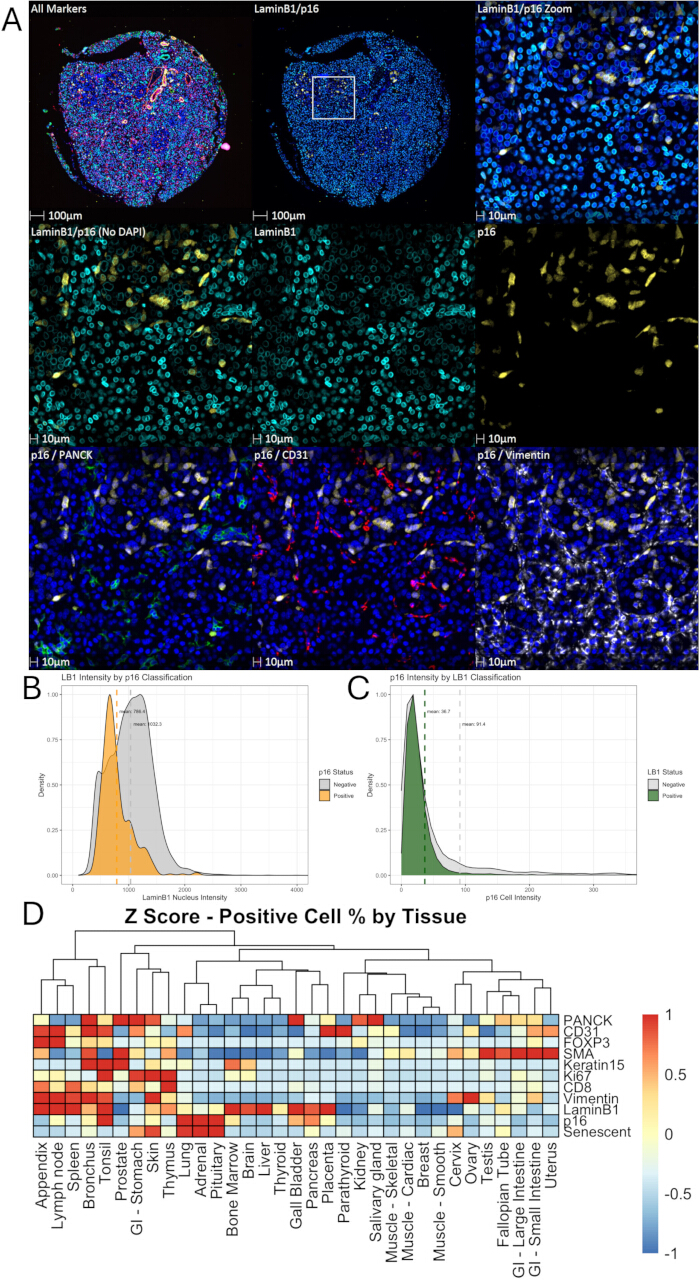
Abbildung 6: Detektion von Altersmarkern: (A): Repräsentatives IF aus Gewebebildern der Bauchspeicheldrüse, die kontrastierende Färbungsmuster von Lamin B1 (türkis) und p16 (Gold) sowie räumliche Beziehung zu anderen Markern PANCK (grün), CD31 (rot) und Vimentin (weiß) zeigen. (B): Quantifizierung der Kernintensität von Lamin B1 (LB1) in p16-positiven und negativen Zellpopulationen. (C): Quantifizierung der p16-Zellintensität in Lamin B1 (LB1) positiven und negativen Zellpopulationen. Die Dichtefläche unter der Kurve entspricht 100 % der Bevölkerung. (D): Z-Score-normalisierte Heatmap der durchschnittlichen Kern-Positivität für jeden Biomarker oder Senezenz-Phänotyp (p16+/LB1-ve) über Gewebetypen hinweg. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diskussion
Multiplexierte IF-Bildgebung über automatisierte Plattformen ermöglicht die Generierung nuancierter Profile eines großen Panels von Biomarkern innerhalb einzelner Gewebeabschnitte13. In Kombination mit digitaler Pathologiesoftware wie HALO ermöglicht dies die Untersuchung sowohl der Häufigkeit als auch der räumlichen Beziehungen von Zelltypen zueinander sowie ihrer Verteilung über verschiedene Gewebestrukturen3. Dies hat das Potenzial, dem Gebiet der Seneszenz einen erheblichen Nutzen zu bringen, das auf Profiling-Kombinationen von Merkmalen für eine robuste Klassifikation von seneszenten Zellen angewiesen ist, die wiederum mit erheblicher Heterogenität nachweisbar sind und daher eine Einzelzielzell-Profilierung erfordern, die mit sequentiellen Gewebeschnitten14 nicht möglich ist. Darüber hinaus variiert die seneszente Zellbelastung zwischen den Geweben, kann sich während des Alterns unterschiedlich schnell anreichern, und es gibt einen etablierten Mangel an zuverlässigen in vivo Aldersmarkern, sodass die Nutzung eines größeren Panels an Biomarkern in neuen Kontexten, in denen größere Flexibilität erforderlich sein könnte,wünschenswert ist 5,15,16. Wichtig ist, dass frühere Studien gezeigt haben, dass die Akkumulation und zeitliche Dynamik von seneszenten Zellen stark gewebeabhängig sind, mit erheblichen Unterschieden sowohl in Häufigkeit als auch in Auftreten zwischen den Organsystemen, was zeigt, dass die Seneszenz nicht synchron zwischen den Geweben stattfindet. Alternative räumliche Profilierungstechniken, wie räumliche Transkriptomik oder bildgebende Massenzytometrie, können komplementäre molekulare Informationen liefern; Multiplex-Immunfluoreszenz misst jedoch direkt die Proteinexpression und ermöglicht eine hochauflösende räumliche Analyse von Zellphänotypen innerhalb intakter Gewebeschnitte. Die sequentielle Natur des Multiplex-IF eignet sich ebenfalls für eine iterative Entdeckungspipeline.
Multiplex-IF-Bildgebung kann in Hochdurchsatz-Arbeitsabläufen durchgeführt werden, indem sie mit einem automatisierten Objektträger integriert werden. Neben erheblichen Vorteilen in Bezug auf die Standardisierung scheint die automatisierte Präparation auch zu weniger Artefakten zu führen als ein manueller, enttarnungskammerbasierter Ansatz, da weniger Gewebeablösung und verlorene Kerne festgestellt wurden. Diese Beobachtungen basieren jedoch auf qualitativen Vergleichen, und eine weitere quantitative Untersuchung wäre erforderlich, um Unterschiede bei prozessbedingten Gewebeschäden formell festzustellen. Dies ist ein besonderes Problem bei Fettgewebetypen wie Haut und Brust. Darüber hinaus ermöglicht das Coverslipless-Slide Holder-System die Integration mit robotischen Plattenhandlern, was einen höheren Durchsatz ermöglicht und die Bedienerzeit durch Workflow-Verbesserungen wie nächtliche Bildaufnahmen reduziert. Obwohl die Automatisierung voraussichtlich den Durchsatz und die Standardisierung verbessert, wurde quantitative Benchmarking dieser Verbesserungen in dieser Studie nicht formell bewertet und sollte eher als praktische Beobachtung denn als gemessenes Ergebnis interpretiert werden. Mit Proben, die als Gewebemikroarrays vorbereitet werden, wird es möglich, diese umfassenden Analysen für Hunderte von Patientenproben über eine relativ geringe Anzahl von Objektträgern zu erstellen, was zukünftige Studien zur Untersuchung seneszenter Zellen in klinischen Gewebeproben 5,11 erleichtern könnte.
Obwohl leichte Anstiege der Markierintensitäten mit dem automatisierten Objektträger im Vergleich zum manuellen Vorbereitungsprozess beobachtet wurden, ist dieser Vorteil in der Praxis gering, da niedrige Signale meist entweder durch längere Belichtungszeiten oder Anpassungen der Analyseschwellenwerte überwunden werden können. Mehrere wichtige Schritte beeinflussen den Erfolg des Assays kritisch, darunter die Optimierung von Antikörpern, das Design von Multiplex-Panels und die Auswahl von Bildgebungsparametern. Eine sorgfältige Validierung der Antikörperkompatibilität, Signalintensität und Widerstand gegen wiederholte Färbezyklen ist unerlässlich, um reproduzierbare und hochwertige Multiplexdaten sicherzustellen. Viel wichtiger ist die Rundenoptimierung und Kanalauswahl der Biomarker. Diese werden an Testproben einzeln und in Kombination bewertet, um das Fehlen einer Kreuzreaktivität zwischen den Antikörpern sicherzustellen und zu zeigen, dass die Farbstoffinaktivierung und Epitope-Detektion in den gewünschten Runden möglich sind. Es wird empfohlen, schwache oder weniger häufige Marker in den Cy5- und Cy7-Kanälen zu verwenden, die typischerweise eine geringere Autofluoreszenz aufweisen. Das endgültige Panel wird auf die gewünschte Gewebeart getestet, da einige weit verbreitete Optimierungsgewebe (z. B. Mandeln) oft niedrigere Konzentrationen und Belichtungszeiten benötigen als experimentelle Settings, die sich auch in Eigenschaften wie Autofluoreszenz unterscheiden können. Solche positiven Kontrollgewebe können jedoch nützlich sein, wenn die Präsenz des Zelltyps in experimentellen Geweben unsicher ist, da ein Signalmangel nicht leicht von dem Fehlen von Zielzellen unterschieden werden kann. Die sorgfältige Sorgfalt bei diesen Panel-Optimierungen innerhalb des Zielgewebetyps ist der wichtigste experimentelle Schritt, um einen erfolgreichen Test zu gewährleisten und den Verlust von Biomarkern bei finalen Versuchsläufen zu minimieren. Die meisten Probleme entstehen durch Kreuzreaktionen von Antikörpern, unzureichendes Signal aufgrund niedriger Antikörperkonzentrationen oder niedrigem Signal-Rausch-Verhältnis in FITC/Cy3-Kanälen. Darüber hinaus ist die Antigenkonservierung unter wiederholten Farbstoffinaktivierungsschritten sowohl antikörper- als auch gewebeabhängig, was den Einsatz umfassender Optimierungsschritte erforderlich macht, um die Auswahl geeigneter Panel-/Rundzusammensetzungen für die experimentellen Proben sicherzustellen. Eine wesentliche Einschränkung multiplexer Immunfluoreszenz-Arbeitsabläufe ist die Abhängigkeit von hochwertigen Antikörpern sowie die Stabilität der Epitope über wiederholte Färbungs- und Farbstoffinaktivierungszyklen.
Insgesamt stellt die multiplexierte Bildgebung, gekoppelt mit Automatisierungsplattformen, einen Wandel in der Raffinesse bei der IF-Bewertung von Gewebeproben in vivo dar und ermöglicht eine umfassende räumliche Analyse komplexer Biomarkerpanels auf Einzelzellebene. Zukünftige Anwendungen dieses Workflows umfassen großflächige Profilierung von senezenzassoziierten Biomarkern über verschiedene Gewebetypen hinweg sowie die Integration mit aufkommenden räumlichen Omics-Ansätzen, um die zelluläre Heterogenität in komplexen Gewebeumgebungen weiter aufzulösen.
Offenlegungen
CLB war als Berater für Senisca, StarkAge und AKLRD tätig. Das Labor des CLB erhielt eine Finanzierung von ValiRx.
Beitrag des Autors:
RW LG und CLB entwickelten das ursprüngliche Konzept. RW, FM, MGC, LG und CLB finalisierten das Konzept und entwickelten und entwarfen Experimente. RW, FM, MGC und LG führten alle Experimente durch. RW und CLB verfassten den ersten Manuskriptentwurf, wobei alle Autoren vor der Einreichung zu den Überarbeitungen des Manuskripts beitrugen. Alle Autoren haben das endgültige Manuskript gelesen und genehmigt.
Danksagungen
CLB erkennt die Finanzierung von FM und MGC durch das BBSRC (BB/T008709/1 bzw. BB/W510427/1) sowie für den Kauf der Cell DIVE vom Wellcome Trust (223803/Z/21/Z) an.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 30% Wasserstoffperoxid (H2O2) | Merck | H1009 | |
| Antigenfreilegungslösung 1 (H3300) (ARS1) | Vector Labs. | H-3300 | Zubereitung mit 12,5 ml Antigenfreilegungslösung + 237,5 ml ddH2O |
| Antigenfreilegungslösung 2 (ARS2) | Sigma | T6066 / E5134 | 10x Stammlösung zubereiten (12,9 g Trizma Base, 3,7 g EDTA, 5 mL Tween 20, 995 mL ddH2O). |
| Bovines Serumalbumin (BSA) | Merck | A2153 | |
| Große Entwachsungslösung | Leica | AR9222 | |
| Große Epitopfreilegung 1 (ER1) | Leica | AR9961 | |
| Große Epitopfreilegung (ER2) | Leica | AR9640 | |
| Große Waschlösung | Leica | AR9590 | |
| DAPI | Merck | D3571 | |
| Doppelt destilliertes Wasser (ddH20) | N/A | N/A | |
| DMSO | Merck | 472301 | |
| Eselseren | Merck | D9663 | |
| EDTA | Merck | E5134 | |
| Glycerol | Merck | G5516 | |
| NaHCO3 | Merck | S5761 | |
| Phosphat-gepufferte Saline (PBS) | Merck | BP399 | |
| Propylgallat | Merck | P3130 | |
| Natriumbicarbonat | Merck | S5761 | |
| Triton X 100 | Merck | H5141 | |
| Trizma Base | Merck | T6066 | |
| Tween20 | Merck | P1379 | |
| Weitere Verbrauchsmaterialien oder Geräte | |||
| Decloaking-Kammer | BioCare | DC2012 | |
| Dampfstreifen | BioCare | 613QC | |
| Bond RXm Auto Slide Stainer | Leica | HIS2330 | Bezeichnet als automatisierter Objektträger-Färbeständer |
| Cell DIVE | Leica | 29429159 | Bezeichnet als Multiplex-Fluoreszenz-Imaging-System |
| Click Well Objektträgerhalter | Leica | 29463259 | Bezeichnet als Objektträgerhalter ohne Abdeckglas |
| Antikörperliste | |||
| CD31 (Pecam-1) | Cell Signalling | 61255 | Klon: 89C2 Fluorophor: AF555 Verdünnung: 1 zu 50 |
| CD8a | BioLegend | 372906 | Klon: C8/144B Fluorophor: Alexa 647 Verdünnung: 1 zu 100 |
| CDKN2A/p16 | Santa Cruz | sc-56330 AF647 | Klon: jc8 Fluorophor: Alexa 647 Verdünnung: 1 zu 200 |
| FOXP3 | BioLegend | 320114 | Klon: 206D Fluorophor: Alexa 647 Verdünnung: 1 zu 50 |
| Keratin 15 | Abcam | ab194065 | Klon: EPR1614Y Fluorophor: AF_488 Verdünnung: 1 zu 200 |
| Ki67 | Abcam | ab215226 | Klon: EPR3610 Fluorophor: AF555 Verdünnung: 1 zu 50 |
| Lamin B1 | Abcam | ab194106 | Klon: EPR8985(B) Fluorophor: AF_488 Verdünnung: 1 zu 100 |
| PanCK_AE1/AE3 | Thermofisher | 53-9003-82 | Klon: AE1/AE3 Fluorophor: AF_488 Verdünnung: 1 zu 100 |
| SMA | R&D Systems | IC1420S | Klon: 1A4 Fluorophor: Alexa 750 Verdünnung: 1 zu 100 |
| Vimentin | Cell Signalling | 69227 | Klon: D21H3 Fluorophor: Alexa 750 Verdünnung: 1 zu 100 |
Referenzen
- Gorgoulis, V., et al. Cellular senescence: Defining a Path Forward. Cell. 179 (4), 813-827 (2019).
- Hernandez-Segura, A., Nehme, J., Demaria, M. Hallmarks of cellular senescence. Trends Cell Biol. 28 (6), 436-453 (2018).
- De Souza, N., Zhao, S., Bodenmiller, B. Multiplex protein imaging in tumour biology. Nat Rev Cancer. 24 (3), 171-191 (2024).
- Teo, Y. V., et al. Notch signaling mediates secondary senescence. Cell Rep. 27 (3), 997-1007 (2019).
- Ogrodnik, M., et al. Guidelines for minimal information on cellular senescence experimentation in vivo. Cell. 187 (16), 4150-4175 (2024).
- Sharpless, N. E., Sherr, C. J. Forging a signature of in vivo senescence. Nat Rev Cancer. 15 (7), 397-408 (2015).
- Schürch, C. M., et al. Coordinated cellular neighborhoods orchestrate antitumoral immunity at the colorectal cancer invasive front. Cell. 182 (5), 1341-1359.e19 (2020).
- Lin, J. R., et al. Highly multiplexed immunofluorescence imaging of human tissues and tumors using t-CyCIF and conventional optical microscopes. eLife. 7, e31657(2018).
- Tomimatsu, K., et al. Precise immunofluorescence cancelling for highly multiplexed imaging to capture specific cell states. Nat Commun. 15, 3657(2024).
- Kiessling, P., Kuppe, C. Spatial multi-omics: novel tools to study the complexity of cardiovascular diseases. Genome Med. 16 (1), 14(2024).
- Chaib, S., Tchkonia, T., Kirkland, J. L. Cellular senescence and senolytics: the path to the clinic. Nat Med. 28, 1556(2022).
- Freund, A., Laberge, R. M., Demaria, M., Campisi, J. Lamin B1 loss is a senescence-associated biomarker. Mol Biol Cell. 23 (11), 2066-2075 (2012).
- Eng, J., et al. A framework for multiplex imaging optimization and reproducible analysis. Commun Biol. 5 (1), 1-11 (2022).
- Wallis, R., et al. Senescence-associated morphological profiles (SAMPs): an image-based phenotypic profiling method for evaluating inter- and intra-model heterogeneity of senescence. Aging (Albany NY). 14, 1-27 (2022).
- González-Gualda, E., Baker, A. G., Fruk, L., Muñoz-Espín, D. A guide to assessing cellular senescence in vitro and in vivo. FEBS J. 288 (1), 56-80 (2021).
- O’Sullivan, E. A., Wallis, R., Mossa, F., Bishop, C. L. The paradox of senescent-marker positive cancer cells: challenges and opportunities. NPJ Aging. 10 (1), 1-11 (2024).
Nachdrucke und Genehmigungen
