Dieses Protokoll beschreibt einen justierbaren Aktin-Kometenschweif-Bead-Beweglichkeitsassay zur quantitativen Untersuchung, wie die Myosin-Motoraktivität die verzweigte Aktin-Assembly und die Netzwerkarchitektur an einer membranähnlichen Grenzfläche beeinflusst.
Methodenartikel
Rekonstitution der Myosin-I-vermittelten verzweigten Aktin-Assemblierung in einem Bead-basierten Assay zur Motilität von Aktin-Kometenschweifen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die durch den Aktin-verwandten Protein-2/3-(Arp2/3-)Komplex vermittelte verzweigte Aktinpolymerisation liefert die primären Vorwärtskräfte für eine Vielzahl zellulärer Prozesse, darunter Zellmigration, Endozytose und Phagozytose. Myosin-I-Motoren, die häufig gemeinsam mit verzweigten Aktinnetzwerken an der Zellvorderkante auftreten, sind ebenfalls an diesen Prozessen beteiligt und sollen die Organisation und mechanische Leistung der Aktinnetzwerke regulieren. Die molekularen Mechanismen, durch die Myosin-I mit dem Arp2/3-Komplex interagiert, um die verzweigte Aktinpolymerisation und Kraftentfaltung zu modulieren, sind jedoch weitgehend unbekannt. Hier beschreiben wir einen hochgradig einstellbaren in vitro-Aktin-Komet-Schwanz-Beweglichkeitsassay, der das Zusammenspiel zwischen Myosin-I, Aktin und dem Arp2/3-Komplex an der Zellvorderkante auf der Oberfläche mikrometergroßer Kügelchen rekonstituiert. Diese Methode leitet sich von etablierten Aktin-Komet-Schwanz-Assays ab und immobilisiert Myosin-I gemeinsam mit nukleationsfördernden Faktoren (NPFs) auf der Oberfläche der Kügelchen, wodurch eine membranähnliche Aktinpolymerisationsgrenzfläche entsteht. Der Assay ermöglicht die Visualisierung und quantitative Analyse der Aktinnetzwerkformation, Netzwerkdichte, Kügelchenbeweglichkeit und Wachstumseffizienz. Er liefert zudem indirekte, qualitative Hinweise auf die durch Myosin-I vermittelte Kraftverstärkung in verzweigten Aktinnetzwerken. Dieses Protokoll umfasst die Funktionalisierung der Kügelchen, die Reaktionszubereitung, Fluoreszenzbildgebung, quantitative Bildanalyse sowie Strategien zur Fehlerbehebung und bietet damit eine reproduzierbare Plattform zur Untersuchung der Myosin-I-regulierten Aktinpolymerisation an membranähnlichen Grenzflächen.
Einleitung
Die durch den Aktin-ähnlichen Protein-2/3-(Arp2/3-)Komplex vermittelte verzweigte Aktinpolymerisation erzeugt die primären vorantreibenden Kräfte, die eine Vielzahl zellulärer Prozesse antreiben, darunter Zellmotilität, Endozytose, Phagozytose und die Bildung von Zelladhärenzkomplexen1,2,3,4,5,6. An der führenden Kante wandernder Zellen aktivieren Nukleationsfördernde Faktoren (NPFs) den Arp2/3-Komplex an der Plasmamembran und initiieren so die Assembly dendritischer Aktinnetzwerke, die die Membran vorwärts schieben. Myosin-I-Motoren kolokalisieren häufig mit diesen verzweigten Aktinnetzwerken an Membrangrenzflächen und sind in die Regulierung der Aktinorganisation sowie die Modulation der Kraftentfaltung eingebunden7,8,9,10,11,12,13. Trotz zunehmender Hinweise darauf, dass Myosin-I an aktinabhängigen mechanischen Prozessen beteiligt ist, sind die molekularen Mechanismen, durch die Myosin-I mit der Arp2/3-vermittelten verzweigten Aktinassembly interagiert, um die Netzwerkarchitektur und mechanische Leistung zu modulieren, weiterhin unzureichend verstanden.
Um diese Lücke zu schließen, integrierten wir Myosin-I in das etablierte Aktin-Komet-Schwanz-Perlen-Beweglichkeits-System14,15,16,17, um die Wechselwirkungen zwischen Myosin-I, Aktin und dem Arp2/3-Komplex auf der Oberfläche von mikrometergroßen Perlen neu zu rekonstituieren. Das übergeordnete Ziel dieser Methode besteht darin, quantitativ zu untersuchen, wie die Kopplung von Myosin und Aktin die verzweigte Aktin-Assembly, die Netzwerkarchitektur, das Brechen der Symmetrie und die Perlenbeweglichkeit an einer membranähnlichen Grenzfläche beeinflusst. In diesem Test werden Myosin-I und NPFs gemeinsam auf mikroskaligen Perlen beschichtet, um ihre Kolokalisation an der Plasmamembran zu imitieren18. Nach Einleitung der Polymerisation stimulieren an der Oberfläche gebundene NPFs die Arp2/3-abhängige, verzweigte Aktin-Assembly, was zur Bildung einer Aktinschale, zum Brechen der Symmetrie und zur Entwicklung eines polarisierten Kometenschwanzes führt, der die Perlenpropulsion antreibt14,19,20,21,22,23. Durch systematische Variation der Myosin-Oberflächendichte18 und gezielte Modulation der Aktinnetzwerkdichte über die Konzentration des Capping-Proteins (CP)15,19,24 ermöglicht diese Methode eine quantitative Analyse der Aktin-Assembly-Kinetik, Wachstumseffizienz, Netzwerkarchitektur und Perlenbeweglichkeit und liefert indirekte Messgrößen, die mit myosin-I-abhängigen Veränderungen der mechanischen Leistung assoziiert sind.
Der Assay bietet zudem deutliche Vorteile gegenüber komplementären Ansätzen. Im Vergleich zu Bulk-Polymerisationsassays, wie beispielsweise Pyren-Aktin-Assays, ermöglicht dieses Kugelbeweglichkeits-System die direkte Visualisierung der verzweigten Aktin-Assembly sowie der durch Aktinpolymerisation angetriebenen Bewegung der Kugeln. Im Gegensatz zu zellulären Studien, bei denen überlappende Proteinfunktionen und komplexe zelluläre Umgebungen individuelle Beiträge verschleiern und die Interpretation erschweren können, bietet dieser Assay präzise Kontrolle über die Proteinzusammensetzung, -konzentration und -anordnung an der Oberfläche und ermöglicht somit eine systematische Untersuchung, wie Myosin-I unter definierten biochemischen Bedingungen mit der Arp2/3-vermittelten Aktin-Assembly interagiert.
Diese Methode eignet sich am besten dafür, zu untersuchen, wie zytoskelettale Bestandteile an einer membranähnlichen Grenzfläche koordiniert werden, um die Architektur des Aktinnetzwerks und die mechanische Leistung zu regulieren. Obwohl das vorliegende Protokoll für die myosin-I-vermittelte verzweigte Aktin-Assembly optimiert ist, könnte sein modulares Design in Zukunft angepasst werden, um andere membranassoziierte Myosin-Klassen (z. B. Myosin VI, VII, X, XV und XIX) und/oder Aktin-bindende Proteine (z. B. Formine, vasodilatator-stimuliertes Phosphoprotein (VASP), Cortactin, Coronin oder Tropomyosin) zu untersuchen. Solche Anpassungen würden eine Validierung der Proteinimmobilisierung, Aktivität und Oberflächendichte erfordern. Außerdem ist das Assay für Puls-Chase-Markierungsstrategien geeignet. Die Einbindung von photokonvertierbarem oder photoaktivierbarem Aktin oder markierten Arp2/3-Untereinheiten könnte die Messung der Filamentumwandlungs- und Verzweigungsdissociationsraten innerhalb des wachsenden Netzwerks ermöglichen25. Insgesamt bietet dieses Assay eine vielseitige Plattform, um das molekulare Zusammenspiel zwischen membranassoziierten Motoren, Aktinfilamenten und Aktin-bindenden Proteinen zu untersuchen sowie zu erforschen, wie Motoren und Aktin-bindende Proteine die Umgestaltung des Netzwerks und die Kraftentwicklung an membranähnlichen Grenzflächen regulieren14,15,26,27,28,29,30,31,32,33,34. Allgemeiner dient es zudem als minimale, justierbare Plattform aus aktiver Materie, um die physikalischen Prinzipien motorgetriebener Nichtgleichgewichtsdynamiken zu untersuchen, wie z. B. Symmetriebrechung, Selbstorganisation, mechanochemische Rückkopplung und andere emergente Verhaltensweisen in aktiven Aktomyosin-Netzwerken18,19,20,21,22,23,35,36, mit möglicher Relevanz für die Physik aktiver Materie und die Werkstofftechnik.
Protokoll
Dieses Protokoll wurde entwickelt, indem Myosin-I in das etablierte Aktin-Komet-Schwanz-Bead-Beweglichkeitsystem14,15,16,17 integriert wurde, um die Rolle von Myosin-I bei der Modulation der verzweigten Aktin-Assembly und Kraftentfaltung an der führenden Kante nachzuahmen und zu untersuchen. Es soll die ursprüngliche Primärforschungsarbeit (Xu et al.18) ergänzen, indem es die experimentellen Details, den Analyseworkflow, Strategien zur Fehlerbehebung sowie die erforderlichen Einschränkungen zur Reproduktion und Anpassung des Assays bereitstellt. Dieses Protokoll verwendet vollständiges, biotinyliertes Drosophila-Myo1d, da es bei 20 °C–22 °C37,38 optimal funktioniert, einer Temperatur, die bei den meisten in vitro-Rekonstitutionsassays üblich ist. Eine detaillierte Beschreibung der Biotinylierungs- und Reinigungsverfahren für Myosin findet sich in früheren Studien18,38,39,40.
1. Pufferherstellung
- Stellen Sie Puffer X zur Beschichtung der Kügelchen mit Neutravidin und NPF her, bestehend aus 10 mM 4-(2-Hydroxyethyl)-1-piperazinethansulfonsäure (HEPES; pH 7,5), 100 mM KCl, 1 mM MgCl₂, 100 µM CaCl₂ und 1 mM Adenosintriphosphat (ATP).
- Stellen Sie Puffer M zur Myosin-Beschichtung der Kügelchen her, bestehend aus 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM Ethylenglycol-bis(β-aminoethyläther)-N,N,N′,N′-tetraessigsäure (EGTA) und 2 mM ATP.
- Zur Herstellung von Puffer X oder Puffer M bereiten Sie zunächst eine HEPES-Grundlösung vor, die bei Raumtemperatur auf pH 7,5 eingestellt ist. Fügen Sie KCl, MgCl₂, CaCl₂ (für Puffer X) bzw. EGTA (für Puffer M) hinzu, danach ATP, und stellen Sie das Endvolumen mit doppelt destilliertem Wasser ein.
- Filtrieren Sie den Puffer vor der Verwendung durch einen 0,22 µm Spritzenfilter. Eine Entgasung ist bei routinemäßigen Kügelchen-Beschichtungsversuchen nicht erforderlich. Bewahren Sie den filtrierten Puffer bis zur Verwendung auf Eis auf.
HINWEIS: Bereiten Sie Puffer, die ATP oder Dithiothreitol (DTT) enthalten, stets frisch zu, um optimale Ergebnisse zu erzielen. Lagern Sie frisch hergestellten Puffer X und Puffer M bis zu 3–4 Tage auf Eis.
- Stellen Sie eine 100 mg/mL Stammlösung aus Rinderserumalbumin (BSA) in doppelt destilliertem Wasser zur Blockierung her. Filtrieren Sie die Lösung durch einen 0,22 µm Spritzenfilter, portionieren Sie 50 µL pro Röhrchen und lagern Sie die Aliquots bei −80 °C. Verwenden Sie die Aliquots innerhalb von 3–6 Monaten und vermeiden Sie wiederholte Einfrier- und Auftauzyklen.
- Bereiten Sie die Kügelchen-Lagerungspuffer vor.
- Stellen Sie den Kontroll-Kügelchen-Lagerungspuffer her, indem Sie die 100 mg/mL BSA-Stammlösung 100-fach mit Puffer X verdünnen, um 1 mg/mL BSA in Puffer X zu erhalten.
- Stellen Sie den Myosin-Kügelchen-Lagerungspuffer her, indem Sie die 100 mg/mL BSA-Stammlösung 100-fach mit Puffer M verdünnen, um 1 mg/mL BSA in Puffer M zu erhalten.
- Stellen Sie 2× Motilitätspuffer her, der 40 mM HEPES (pH 7,5), 200 mM KCl, 2 mM MgCl₂, 2 mM EGTA und 0,4 % Methylcellulose (Viskosität: 1500 cP) enthält. Lagern Sie den Puffer bis zu einem Monat bei 4 °C. Mischen Sie ihn vor der Verwendung vorsichtig, um eine gleichmäßige Verteilung sicherzustellen, und vermeiden Sie die Bildung von Blasen.
ACHTUNG: Handhaben Sie alle Chemikalien gemäß den Sicherheitsvorschriften des Instituts. Tragen Sie während der Pufferherstellung geeignete persönliche Schutzausrüstung.
2. Vorbereitung der Kügelchen
HINWEIS: Beschichten Sie Carboxylat-Polystyrol-Perlen (2,0-µm-Durchmesser) mit NPFs und Neutravidin gemäß zuvor veröffentlichter Protokolle14,15,16,17, mit Modifikationen für die Myosin-Beschichtung18. Verwenden Sie die mit Glutathion-S-Transferase (GST) markierte WCA-Domäne des menschlichen neuronalen Wiskott-Aldrich-Syndrom-Proteins (N-WASP) als NPF (GST-VCA). Das unten beschriebene Protokoll dient der Herstellung von 50 µL Perlensuspension und kann bei Bedarf auf 100–200 µL skaliert werden.
- Neutravidin- und NPF-Beschichtung
- Stellen Sie eine 50 µL große NPF- und Neutravidin-Beschichtungslösung her, indem Sie 5 µL GST-VCA (1 mg/mL), 10 µL Neutravidin in der gewünschten Konzentration und 35 µL X-Puffer mischen. Vorsichtig 5–10 Mal auf- und abpipettieren, um die Lösung zu homogenisieren, dabei jedoch die Bildung von Blasen vermeiden.
HINWEIS: Verwenden Sie die folgenden Referenzkonzentrationen von Neutravidin, um unterschiedliche Myosin-zu-NPF-Beschichtungsverhältnisse zu erhalten18: 8,3 µM (0,5 mg/mL) für ein molares Verhältnis von Myosin:NPF von 0,28:1; 16,7 µM (1 mg/mL) für ein molares Verhältnis von Myosin:NPF von 0,35:1; 33,3 µM (2 mg/mL) für ein molares Verhältnis von Myosin:NPF von 0,43:1; und 83,3 µM (5 mg/mL) für ein molares Verhältnis von Myosin:NPF von 0,80:1. Wählen Sie die Neutravidin-Konzentration entsprechend dem gewünschten Myosin-zu-NPF-Beschichtungsverhältnis. Für Standard-Comet-Tail-Motilitätsexperimente verwenden Sie das Verhältnis von 0,43:1, da es eine robuste Myosin-Beschichtung ermöglicht und gleichzeitig eine ausreichende NPF-Dichte für die Arp2/3-abhängige Aktinpolymerisation aufrechterhält. Niedrigere Verhältnisse (0,28:1 oder 0,35:1) können verwendet werden, um geringere Myosin-Oberflächendichten zu untersuchen, während das Verhältnis von 0,80:1 zur Untersuchung einer höheren Myosin-Beladung dient. Da eine Erhöhung der Neutravidin-Konzentration sowohl die Myosin-Rekrutierung als auch die effektive NPF-Oberflächendichte beeinflussen kann, validieren Sie das Beschichtungsverhältnis mittels Natriumdodecylsulfat-Polyacrylamid-Gelelektrophorese (SDS-PAGE) (siehe Abschnitt 2.3) oder fluorometrischer Oberflächendichtemessungen, wenn Sie den Assay an neue Proteinpräparationen oder experimentelle Bedingungen anpassen. - Überführen Sie 5 µL der Perlsuspension in ein Mikrozentrifugenröhrchen. Waschen Sie die Perlen durch mindestens fünfmaliges Auf- und Abpipettieren mit 10 µL X-Puffer. Zentrifugieren Sie die Perlen 2 min bei 4 °C mit 16.000 × g, um sie zu pelletieren. Entfernen Sie vorsichtig den Überstand, indem Sie das Röhrchen kippen und von der Seite gegenüber dem Perlenpellet absaugen.
- Suspendieren Sie die gewaschenen Perlen in 50 µL der Beschichtungslösung. Mischen Sie die Suspension vorsichtig durch Pipettieren und lassen Sie eine kleine Luftblase in der Suspension, um die Durchmischung während der Inkubation zu erleichtern. Inkubieren Sie die Perlen 2 h bei 4 °C auf einem Laborrotator mit 20 U/min. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C und entfernen Sie vorsichtig den Überstand, der überschüssiges Neutravidin und GST-VCA enthält.
- Suspendieren Sie die beschichteten Perlen in 200–400 µL einer 10 mg/mL BSA-Lösung, die durch Verdünnen der 100 mg/mL BSA-Stammlösung in X-Puffer hergestellt wurde. Inkubieren Sie die Suspension 30 min auf Eis, um unbesetzte Bindungsstellen auf der Perlenoberfläche zu blockieren. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C und entfernen Sie vorsichtig den Überstand.
- Suspendieren Sie die Perlen in 50 µL einer 1 mg/mL BSA-Lösung in X-Puffer. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C, entfernen Sie vorsichtig den Überstand und wiederholen Sie den Waschschritt zweimal.
HINWEIS: Nach der Beschichtungsreaktion die Perlen vorsichtig durch 5–7-maliges Auf- und Abpipettieren resuspendieren, wobei die Bildung von Blasen vermieden werden sollte. Die Perlsuspension sollte gleichmäßig dispergiert erscheinen, ohne sichtbare Aggregate oder Klumpen. Verwenden Sie keine Perlenpräparationen mit starker Aggregation, schlechter Resuspension oder offensichtlichem Perlenverlust, da diese Bedingungen zu einer ungleichmäßigen Beschichtung und verminderten Reproduzierbarkeit des Assays führen können. - Bewahren Sie die beschichteten Perlen in 1 mg/mL BSA in X-Puffer auf Eis auf. Verwenden Sie die beschichteten Perlen innerhalb einer Woche.
HINWEIS: Lagern Sie die beschichteten Perlen bis zu einer Woche lang auf Eis in 1 mg/mL BSA in X-Puffer, bevor Sie mit der fluoreszenzmarkierten Markierung oder der Myosin-Beschichtung fortfahren. Vor der Verwendung die Perlen vorsichtig durch Pipettieren resuspendieren und die Suspension visuell auf Aggregation, schlechte Resuspension oder offensichtlichen Perlenverlust überprüfen. Verwenden Sie keine Perlenpräparationen, die nach der Lagerung starke Aggregation oder schlechte Rückgewinnung aufweisen.
- Stellen Sie eine 50 µL große NPF- und Neutravidin-Beschichtungslösung her, indem Sie 5 µL GST-VCA (1 mg/mL), 10 µL Neutravidin in der gewünschten Konzentration und 35 µL X-Puffer mischen. Vorsichtig 5–10 Mal auf- und abpipettieren, um die Lösung zu homogenisieren, dabei jedoch die Bildung von Blasen vermeiden.
- Fluoreszenzmarkierung und Biotin-Myosin-Beschichtung
- Tauschen Sie den Lagerungspuffer X gegen M-Puffer vor der Myosin-Beschichtung aus.
- Teilen Sie 50 µL der mit Neutravidin-NPF beschichteten Perlen gleichmäßig auf zwei Mikrozentrifugenröhrchen auf (je 25 µL pro Röhrchen).
- Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C und entfernen Sie vorsichtig den Überstand. Waschen Sie die Perlen mit 25 µL einer 1 mg/mL BSA-Lösung in M-Puffer. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C, entfernen Sie vorsichtig den Überstand und wiederholen Sie den Waschschritt zweimal.
- Suspendieren Sie die Kontrollperlen in 25 µL einer 1 µM biotinylierten CF640-Fluoreszenzfarbstofflösung, die aus der Stammlösung in M-Puffer verdünnt wurde.
- Suspendieren Sie die Myosin-Perlen in 25 µL einer 500 nM – 1 µM biotinylierten Myosinlösung, ergänzt um 1–5 µM Calmodulin.
- Bedecken Sie die Röhrchen mit Aluminiumfolie und inkubieren Sie die Perlsuspension mindestens 30 min auf Eis. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C und entfernen Sie vorsichtig den Überstand, der überschüssiges biotinyliertes Myosin oder Fluoreszenzfarbstoff enthält.
- Waschen Sie die beschichteten Perlen mit 25 µL einer 1 mg/mL BSA-Lösung in M-Puffer. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C, entfernen Sie vorsichtig den Überstand und wiederholen Sie den Waschschritt zweimal.
- Lagern Sie die mit dem weitroten Fluoreszenzfarbstoff beschichteten Perlen oder die mit Myosin beschichteten Perlen in 1 mg/mL BSA in M-Puffer auf Eis. Ergänzen Sie die mit Myosin beschichteten Perlen mit 1–5 µM Calmodulin und schützen Sie alle beschichteten Perlen vor Licht, indem Sie die Röhrchen mit Aluminiumfolie abdecken. Verwenden Sie die mit dem weitroten Fluoreszenzfarbstoff beschichteten Perlen innerhalb einer Woche und die mit Myosin beschichteten Perlen innerhalb von 2–3 Tagen.
HINWEIS: Verwenden Sie 500 nM – 1 µM biotinyliertes Myosin zur Perlenbeschichtung. Wählen Sie die Arbeitskonzentration entsprechend dem gewünschten Myosin-Oberflächenverhältnis und der Aktivität der Myosinpräparation. Für Standard-Perlenmotilitätsexperimente verwenden Sie 1 µM biotinyliertes Myosin, um unter den oben beschriebenen Beschichtungsbedingungen eine robuste Myosin-Beschichtung zu fördern. Niedrigere Konzentrationen, wie 500 nM, können verwendet werden, um die Myosin-Oberflächendichte zu verringern oder neue Proteinpräparationen zu testen. Überprüfen Sie die endgültige Myosin-Oberflächendichte mittels SDS-PAGE (siehe Abschnitt 2.3), fluorometrischer Messungen oder Vergleich mit zuvor kalibrierten Beschichtungsbedingungen, wenn Sie den Assay anpassen. Fügen Sie Calmodulin im molaren Überschuss gegenüber Myosin hinzu, um die Besetzung des Myosin-I-Hebelarms während der Perlenbeschichtung aufrechtzuerhalten. Verwenden Sie für Standardexperimente 1–5 µM Calmodulin zusammen mit 500 nM – 1 µM Myosin. Verwenden Sie den höheren Bereich dieser Spanne bei höheren Myosin-Konzentrationen. Die optimale Calmodulin-Konzentration muss möglicherweise für verschiedene Myosin-I-Isoformen oder Proteinpräparationen angepasst werden. Die nutzbare Lagerdauer der mit Myosin beschichteten Perlen kann je nach erhaltener Aktivität der immobilisierten Myosinmoleküle variieren. Die beste Leistung wird in der Regel erzielt, wenn die Perlen unmittelbar nach der Beschichtung verwendet werden. Lagern Sie die beschichteten Perlen bis zur Verwendung auf Eis und schützen Sie sie vor Licht. Vor der Verwendung gelagerter beschichteter Perlen suspendieren Sie die Perlsuspension vorsichtig durch 5–7-maliges Auf- und Abpipettieren und überprüfen Sie eine kleine Aliquotprobe mittels Licht- oder Fluoreszenzmikroskopie. Geeignete Perlenpräparationen sollten gut dispergiert bleiben, minimale Aggregation aufweisen und bei Vorhandensein fluoreszierender Markierungen nachweisbare, relativ gleichmäßige Fluoreszenz beibehalten. Kleine Cluster mit drei bis fünf Perlen sind akzeptabel; Präparationen mit starker Aggregation, schlechter Resuspension, schwacher Fluoreszenz, offensichtlichem Perlenverlust oder übermäßiger Perlenadhäsion an den Röhrchenwänden sollten jedoch nicht verwendet werden. Überprüfen Sie bei mit Myosin beschichteten Perlen die Assay-Leistung durch Vergleich mit einer zuvor validierten Perlenpräparation, da die Lagerung die Aktivität der immobilisierten Myosinmoleküle verringern kann. Perlenpräparationen, die nicht mehr die erwarteten Unterschiede zwischen Myosin-beschichteten und Kontrollperlen zeigen, sollten nicht verwendet werden.
- Tauschen Sie den Lagerungspuffer X gegen M-Puffer vor der Myosin-Beschichtung aus.
- Bestimmung des Myosin-zu-NPF-Beschichtungsverhältnisses
- Überführen Sie 20 µL der Perlsuspension jeder Perlenart (Kontroll- und Myosin-Perlen) in separate Mikrozentrifugenröhrchen. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C und entfernen Sie vorsichtig den Überstand. Waschen Sie die Perlen mit 25 µL M-Puffer. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C, entfernen Sie vorsichtig den Überstand und wiederholen Sie den Waschschritt einmal, um BSA aus dem Lagerungspuffer zu entfernen.
HINWEIS: Eine ausreichende Entfernung von BSA wird durch zwei aufeinanderfolgende Waschschritte mit M-Puffer erreicht, wobei nach jedem Zentrifugationsschritt der Überstand sorgfältig entfernt wird, ohne das Perlenpellet zu stören. Falls eine Restkontamination mit BSA vermutet wird, führen Sie vor dem Zusatz des SDS-Probenpuffers einen zusätzlichen Waschschritt mit M-Puffer durch. Vermeiden Sie Perlenpräparationen mit schlechter Pellet-Rückgewinnung oder übermäßigem Perlenverlust, da inkonsistente Rückgewinnung die Genauigkeit des mittels SDS-PAGE bestimmten Myosin-Beschichtungsverhältnisses beeinträchtigen kann. - Suspendieren Sie die gewaschenen Perlen in 20 µL 1× Laemmli-Probenpuffer. Kochen Sie die Proben 5 min. Pelletieren Sie die Perlen durch 15 s Zentrifugation in einer Labor-Mikrozentrifuge. Lagern Sie die Proben bis zur Gelelektrophorese bei −20 °C.
HINWEIS: Lagern Sie die vorbereiteten Perlenproben bei −20 °C, bis sie für die Elektrophorese bereit sind. - Stellen Sie die BSA-Standardreihe her, indem Sie 5 µL einer 2 mg/mL BSA-Standardlösung mit 5 µL 2× Probenpuffer mischen. Kochen Sie die Mischung 5 min. Verdünnen Sie die Mischung 20-fach mit 1× Probenpuffer, um eine Endkonzentration von 50 ng/µL zu erhalten.
- Laden Sie 1 µL des verdünnten BSA-Standards, um 50 ng Gesamtprotein zu erhalten.
- Laden Sie 2 µL des verdünnten BSA-Standards, um 100 ng Gesamtprotein zu erhalten.
- Laden Sie 5 µL des verdünnten BSA-Standards, um 250 ng Gesamtprotein zu erhalten.
- Laden Sie 10 µL des verdünnten BSA-Standards, um 500 ng Gesamtprotein zu erhalten.
- Laden Sie 20 µL des verdünnten BSA-Standards, um 1.000 ng Gesamtprotein zu erhalten.
- Stellen Sie die Neutravidin-, GST-VCA- und Myosin-Standards her, indem Sie jeweils 5 µL der 1 mg/mL Proteinlösung mit 5 µL 2× Probenpuffer mischen, um eine Endkonzentration von 0,5 mg/mL zu erhalten. Kochen Sie die Proben 5 min und laden Sie jeweils 2 µL, um 1 µg Protein pro Bande zu erhalten.
- Laden Sie die Proben auf ein 4 %–20 %iges Gradienten-Polyacrylamidgel.
- Laden Sie 5 µL der prägefärbten Proteinleiter.
- Laden Sie 2 µL des 0,5 mg/mL Neutravidin-Standards.
- Laden Sie 2 µL des 0,5 mg/mL GST-VCA-Standards.
- Laden Sie 2 µL des 0,5 mg/mL Myosin-Standards.
- Laden Sie jeweils 20 µL der einzelnen Perlenproben in separate Gellöcher.
- Laden Sie die in den Schritten 2.3.3.1–2.3.3.5 vorbereiteten BSA-Standards.
- Führen Sie das Gel bei 110 V in 1× SDS-PAGE-Laufpuffer 30 min lang durch.
ACHTUNG: Methanol und Essigsäure, die in der Entfärbungslösung verwendet werden, sind entzündlich und ätzend. Handhaben Sie diese Reagenzien unter Verwendung geeigneter persönlicher Schutzausrüstung und gemäß den Sicherheitsvorschriften des Instituts. - Färben Sie das Gel 10 min bei leichtem Schütteln mit Coomassie-Brilliant-Blue. Entfärben Sie das Gel über Nacht in einer Lösung mit 10 % Methanol und 7,5 % Essigsäure. Erstellen Sie Bilddokumentationen des Gels mit einem Gel-Imaging-System.
HINWEIS: Erstellen Sie für die dichtometrische Analyse Bilder mit Belichtungseinstellungen, bei denen alle Proteinbänder im linearen Detektionsbereich liegen. Vermeiden Sie überbelichtete Bilder, bei denen die Myosin-, NPF- oder Standardproteinbänder gesättigt erscheinen. Verwenden Sie nach Möglichkeit einen automatischen Belichtungsmodus, der Sättigung vermeidet, oder erstellen Sie mehrere Belichtungszeiten und verwenden Sie die kürzeste Belichtung, bei der alle relevanten Bänder klar erkennbar sind, ohne dass Pixel gesättigt sind. Verwenden Sie dieselben Bildaufnahme-Einstellungen für alle Gels, die quantitativ verglichen werden sollen. - Quantifizieren Sie die Bandenintensitäten mit einer Bildanalyse-Software (Fiji/ImageJ) und dem Gel-Analyse-Tool.
- Öffnen Sie das Gelbild in Fiji. Falls erforderlich, konvertieren Sie das Bild in ein 8-Bit-Graustufenbild, indem Sie Bild > Typ > 8-Bit auswählen.
- Falls erforderlich, invertieren Sie das Bild, sodass die Proteinbänder als Peaks erscheinen, indem Sie Bearbeiten > Invertieren auswählen.
- Verwenden Sie das Rechteck-Auswahlwerkzeug, um eine Messregion (ROI) um die erste Gellane zu zeichnen, wobei sichergestellt werden muss, dass die ROI den gesamten vertikalen Bereich mit den relevanten Banden einschließt. Wählen Sie Analyse > Gele > Erste Spur auswählen.
- Verschieben Sie dieselbe rechteckige ROI in die nächste Spur und wählen Sie Analyse > Gele > Nächste Spur auswählen. Wiederholen Sie diesen Vorgang für alle BSA-Standards, gereinigten Proteinstandards und Perlenproben unter Verwendung derselben ROI-Größe.
- Nachdem alle Spuren ausgewählt wurden, erzeugen Sie Intensitätsprofile durch Auswahl von Analyse > Gele > Spuren plotten.
- Verwenden Sie das Linienwerkzeug, um die Basislinie für jeden Peak zu definieren, und anschließend das Zauberstab-Werkzeug, um den Flächenbereich des jeweiligen interessierenden Bandes auszuwählen. Notieren Sie die integrierte Peakfläche für jedes Band.
- Führen Sie eine Hintergrundkorrektur durch, indem Sie die Basislinie für jede Spur konsistent festlegen, wobei der lokale Hintergrund direkt neben dem Peak verwendet wird, ohne benachbarte Bänder oder ungleichmäßige Gelbereiche einzubeziehen. Wenden Sie dieselben Kriterien für Basislinie und Peak-Auswahl auf alle Standards und Perlenproben an.
- Erstellen Sie eine Standardkurve mit den BSA-Standards, die 50, 100, 250, 500 und 1.000 ng Gesamtprotein pro Gellane entsprechen.
- Tragen Sie die hintergrundkorrigierte integrierte Peakfläche gegen die Gesamtmasse an BSA auf und führen Sie eine lineare Regression mit einer Tabellenkalkulations- oder Diagrammsoftware durch.
- Stellen Sie sicher, dass die Standardkurve eine starke Linearität (R2 > 0,98) aufweist, ohne offensichtliche Sättigung oder Plateaubildung der intensivsten Bänder.
- Falls die Standardkurve nichtlinear ist oder quantifizierte Bänder gesättigt sind, erstellen Sie das Gelbild mit kürzerer Belichtung erneut oder wiederholen Sie das Gel mit geringerer Probenmenge.
- Verwenden Sie die Kalibrationskurve, um das Myosin-zu-NPF-Beschichtungsverhältnis zu bestimmen.
- Bestimmen Sie die Gesamtproteinmenge in den Perlenproben und den gereinigten Proteinstandards durch Interpolation innerhalb des linearen Detektionsbereichs.
- Berechnen Sie das entsprechende Myosin-zu-NPF-Beschichtungsverhältnis für jede Perlenart.
- Wenn Sie neue Beschichtungsbedingungen etablieren oder das Protokoll modifizieren, führen Sie Messungen mit replikativen Perlenpräparationen oder replikativen Gels durch.
- Verwenden Sie für Routineexperimente den gemessenen Beschichtungsgrad im Vergleich zu zuvor validierten Präparationen.
- Wiederholen Sie die Beschichtung oder Quantifizierung, falls das gemessene Verhältnis außerhalb des erwarteten Bereichs liegt oder die Wiederholungsmessungen inkonsistent sind.
- Überführen Sie 20 µL der Perlsuspension jeder Perlenart (Kontroll- und Myosin-Perlen) in separate Mikrozentrifugenröhrchen. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C und entfernen Sie vorsichtig den Überstand. Waschen Sie die Perlen mit 25 µL M-Puffer. Pelletieren Sie die Perlen durch Zentrifugation bei 16.000 × g für 2 min bei 4 °C, entfernen Sie vorsichtig den Überstand und wiederholen Sie den Waschschritt einmal, um BSA aus dem Lagerungspuffer zu entfernen.
3. Aktin-Komet-Schwanz-Bead-Motilitäts-Assay
- Standard-Perlenmotilitätsassay
- Bereiten Sie Aktin aus Acetonpulver von Kaninchen-Skelettmuskel gemäß dem veröffentlichten Reinigungsprotokoll41 vor. Reinigen Sie monomeres globuläres Aktin (G-Aktin) mittels Größenausschlusschromatographie unter Verwendung einer mit G-Puffer gepufferten Sephacryl-S-300-Säule, der 2 mM Tris-HCl (pH 8,0), 0,2 mM ATP, 0,1 mM CaCl₂, 1 mM NaN₃ und 0,5 mM DTT enthält. Lagern Sie das gereinigte G-Aktin auf Eis bei 4 °C und verwenden Sie es innerhalb von 2–3 Wochen.
- Reinigen Sie den Arp2/3-Komplex aus Rinderhirn gemäß dem veröffentlichten Protokoll42. Teilen Sie das gereinigte Protein in Einmalportionen auf, schockgefrieren Sie diese und lagern Sie sie bei −80 °C.
- Expressieren und reinigen Sie humanes CapZ gemäß dem veröffentlichten Protokoll43. Teilen Sie das gereinigte Protein in Einmalportionen auf, schockgefrieren Sie diese und lagern Sie sie bei −80 °C.
- Reinigen Sie Kalmodulin gemäß dem veröffentlichten Protokoll44. Portionieren Sie das gereinigte Protein und lagern Sie die Aliquots bei −20 °C.
HINWEIS: Beurteilen Sie die Qualität der gereinigten Arp2/3-Komplexe, CP (CapZ) und Kalmodulin vor der Verwendung. Bewerten Sie die Proteinreinheit mittels Coomassie-gefärbter SDS-PAGE. Akzeptable Präparationen sollten die erwarteten Hauptproteinbanden mit minimaler Degradation oder Verunreinigungen aufweisen. Bestimmen Sie die Protein-Konzentration durch Messung der Absorption bei 280 nm oder mittels eines standardmäßigen farbmetrischen Proteinassays (z. B. Bradford-Assay) unter Verwendung frisch aufgetauter Aliquots. Verwenden Sie keine Protein-Aliquots, die sichtbare Präzipitation, mehrfache Einfrier-Tau-Zyklen oder erhebliche Degradation in der SDS-PAGE aufweisen. Zur Aktivitätsbestimmung kann die Aktivität des Arp2/3-Komplexes durch seine Fähigkeit verifiziert werden, NPF-abhängige Aktin-Assemblierung in einem Pyren-Aktin-Polymerisationsassay zu fördern oder robuste verzweigte Aktin-Kometenschweif-Bildung im Perlenmotilitätsassay zu erzeugen. Die CapZ-Aktivität kann durch seine Fähigkeit bewertet werden, das Wachstum von Aktinfilamenten und die Morphologie der Kometenschweife im Perlenassay zu modulieren, oder bei Bedarf durch einen barbed-end-Capping-Assay. Die Qualität von Kalmodulin wird mittels SDS-PAGE und durch seine Fähigkeit beurteilt, die Myosin-I-Aktivität in Motilitätsassays zu unterstützen. Bei Verwendung einer neuen Proteinpräparation vergleichen Sie die Assay-Leistung mit einer zuvor validierten Präparation, bevor Sie sie für quantitative Experimente verwenden. - Bereiten Sie ein 50 µL großes Motilitätsgemisch vor, das 4 µM G-Aktin (einschließlich 5–10 % fluoreszenzmarkiertes G-Aktin), 200 nM Arp2/3-Komplex, 6,5–200 nM CP, 2 µM Kalmodulin und 3 µL Perlensuspension (1,5 µL Myosin-beschichtete Perlen und 1,5 µL Kontrollperlen) in einem Endpuffer enthält, der 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM EGTA, 1 mM MgATP, 40 mM DTT, 10 mg/mL BSA und 0,2 % Methylcellulose enthält.
- Geben Sie 25 µL 2× Motilitätspuffer hinzu.
- Geben Sie 6 µL zweifach destilliertes Wasser hinzu.
- Geben Sie 2 µL 1 M DTT hinzu.
- Geben Sie 1 µL 50 mM ATP hinzu.
- Geben Sie 1 µL 50 mM MgCl₂ hinzu.
- Geben Sie 5 µL 100 mg/mL BSA hinzu.
- Geben Sie 1 µL 100 µM Kalmodulin hinzu.
- Geben Sie 1 µL 10 µM Arp2/3-Komplex hinzu.
- Geben Sie 1 µL 325 nM–10 µM CP hinzu.
- Geben Sie 3 µL Perlensuspension hinzu, die 1,5 µL Myosin-beschichtete Perlen und 1,5 µL Kontrollperlen enthält.
HINWEIS: Mischen Sie das Motilitätsgemisch vorsichtig durch langsames Auf- und Abpipettieren 3–5 Mal. Vermeiden Sie Vortexen, schnelles Pipettieren oder das Einführen von Blasen, da dies Protein-Komplexe stören und die Aktinpolymerisation beeinträchtigen kann. - Starten Sie die Reaktion durch Zugabe von 4 µL 50 µM G-Aktin, das 5–10 % fluoreszenzmarkiertes G-Aktin enthält. Mischen Sie sofort und definieren Sie diesen Zeitpunkt als t = 0.
HINWEIS: Laden Sie nach der Zugabe und dem Mischen von G-Aktin die Reaktionskammer so schnell wie möglich und beginnen Sie unverzüglich mit der Bildaufnahme. Für reproduzierbare kinetische Messungen sollte die Aufnahme innerhalb von 1–2 Minuten nach t = 0 beginnen, spätestens jedoch 3 Minuten nach Reaktionsstart. Notieren Sie die tatsächliche Verzögerung zwischen der Zugabe von G-Aktin und dem Beginn der Bildaufnahme und berücksichtigen Sie diese Verzögerung bei der Darstellung des zeitabhängigen Wachstums der Kometenschweife.
- Kammervorbereitung
- Reinigen Sie Objektträger und Deckgläser mit 70 % Ethanol, gefolgt von deionisiertem Wasser. Reinigen Sie die Glasoberflächen mittels Plasma mit Umgebungsluftplasma für 10 Minuten.
- Unmittelbar nach der Herstellung des Motilitätsgemischs geben Sie 2,3 µL der Reaktionsmischung auf einen Objektträger. Legen Sie ein 22 mm × 22 mm großes Deckglas über die Probe, um eine Druckkammer mit einer ungefähren Kammerhöhe von 4,3 µm zu bilden. Versiegeln Sie die Kammer mit Vakuumfett und beginnen Sie sofort mit der Bildaufnahme.
HINWEIS: Die Kammerhöhe wird durch die Verwendung eines festen Probenvolumens und eines 22 mm × 22 mm großen Deckglases gesteuert, wodurch eine reproduzierbare dünne Kammer entsteht, wenn sich die Probe gleichmäßig über die Deckglasfläche ausbreitet. Die ungefähre Kammerhöhe kann aus dem Probenvolumen dividiert durch die Deckglasfläche geschätzt werden und kann auch empirisch verifiziert werden, indem der z-Abstand zwischen Objektträger- und Deckglasoberfläche mittels fluoreszierender Perlen oder oberflächengebundener fluoreszierender Marker gemessen wird. Verwenden Sie für alle Experimente dasselbe Probenvolumen, dieselbe Deckglasgröße und dasselbe Kammeraufbauprotokoll, um eine konsistente Kammergeometrie zu gewährleisten. Prüfen Sie die Kammer vor der Bildaufnahme visuell und unter dem Mikroskop. Die Probe sollte den zentralen Bildgebungsabschnitt gleichmäßig füllen, ohne große Luftblasen, unvollständige Ausbreitung oder offensichtliche Leckagen. Bilden Sie keine Bereiche in der Nähe von Luftblasen, Vakuumfett-Rändern oder Stellen, an denen das Deckglas ungleichmäßig sitzt. Bereiten Sie eine neue Kammer vor, wenn sich die Probe nicht gleichmäßig ausbreitet, große Luftblasen enthält oder erhebliche Drift aufgrund von Leckagen oder schlechter Versiegelung aufweist.
ACHTUNG: Handhaben Sie die Plasma-Reinigungsgeräte gemäß den Sicherheitsvorschriften des Instituts. Beachten Sie die entsprechenden Vorsichtsmaßnahmen bei der Handhabung von Objektträgern und Deckgläsern, um Verletzungsrisiken zu minimieren.
- Perlenmotilitätsassay mit unterbrochenem Myosin-Kraftschlag
- Präinkubieren Sie in G-Puffer gelagertes G-Aktin, der 2 mM Tris-Cl (pH 8,0), 0,2 mM ATP, 0,5 mM DTT, 0,1 mM CaCl₂ und 1 mM NaN₃ enthält, für 5 Minuten auf Eis mit 200 µM EGTA und 50 µM MgCl₂, um G-Aktin vor der Verwendung in Mg-G-Aktin umzuwandeln.
- Bereiten Sie ein 50 µL großes Motilitätsgemisch für Kalziumexperimente vor, indem Sie Kalmodulin durch 1,1 mM CaCl₂ ersetzen, um den Myosin-Kraftschlag zu unterbrechen.
- Geben Sie 25 µL 2× Motilitätspuffer hinzu.
- Geben Sie 6 µL zweifach destilliertes Wasser hinzu.
- Geben Sie 2 µL 1 M DTT hinzu.
- Geben Sie 1 µL 50 mM ATP hinzu.
- Geben Sie 1 µL 50 mM MgCl₂ hinzu.
- Geben Sie 5 µL 100 mg/mL BSA hinzu.
- Geben Sie 1 µL 55 mM CaCl₂ hinzu.
- Geben Sie 1 µL 10 µM Arp2/3-Komplex hinzu.
- Geben Sie 1 µL 325 nM–10 µM CP hinzu.
- Geben Sie 3 µL Perlensuspension hinzu, die 1,5 µL Myosin-beschichtete Perlen und 1,5 µL Kontrollperlen enthält.
HINWEIS: Rühren Sie die Reaktion vorsichtig um, bis alle Komponenten gleichmäßig verteilt sind, bevor Sie die Aktinpolymerisation einleiten.
HINWEIS: Die endgültige Reaktion enthält 1,1 mM gesamt CaCl2 und etwa 1,0 mM EGTA, was einer geschätzten freien Ca2+-Konzentration in der Größenordnung von 10−4 M entspricht. Aufgrund des Überschusses an CaCl2 gegenüber EGTA liegt die freie Ca2+-Konzentration bei etwa 100 µM. Präzisere Kalziumpuffer-Berechnungen unter Verwendung von MaxChelator oder einem ähnlichen Tool, das EGTA, Mg2+, ATP, pH und Temperatur berücksichtigt, schätzen die freie Ca2+-Konzentration auf etwa 80–100 µM. - Starten Sie die Reaktion durch Zugabe von 4 µL 50 µM Mg-G-Aktin, das 5–10 % fluoreszenzmarkiertes G-Aktin enthält. Mischen Sie sofort und definieren Sie diesen Zeitpunkt als t = 0.
- Bereiten Sie die Bildgebungskammer wie in Schritt 3.1.6 beschrieben vor.
- Mikroskopische Bildgebung
- Nehmen Sie Fluoreszenzbilder bei 25 °C mittels eines Epifluoreszenzmikroskops auf, das mit einem 100× Öl-Immersion-Objektiv (numerische Apertur 1,4), einer externen Metalldampflampe, einer CCD-Kamera (charge-coupled device) und einer Bildaufnahmesoftware ausgestattet ist.
- Bilden Sie fluoreszierendes Aktin mittels eines Rhodamin/TRITC-Filtersets ab und nehmen Sie Perlen, die mit einem Farbrot-nahinfraroten Farbstoff markiert sind, mittels eines Cy5/Farbrot-Fluoreszenz Filtersets auf.
- Nehmen Sie Bilder im 16-Bit-Modus mit 1 × 1 oder 2 × 2 Kamerabinning auf. Halten Sie Verstärkung, Beleuchtungsintensität, Belichtungszeit und Filterset für alle Proben, die quantitativ verglichen werden sollen, identisch.
HINWEIS: Stellen Sie vor der Erfassung quantitativer Daten die Beleuchtungsintensität und Belichtungszeit anhand eines repräsentativen Sichtfelds so ein, dass das Signal der Aktin-Kometenschweife deutlich erkennbar, aber nicht gesättigt ist. Überprüfen Sie das Bildhistogramm, um sicherzustellen, dass die maximale Pixelintensität unterhalb der Sättigungsgrenze der Kamera bleibt. Verwenden Sie die niedrigste Beleuchtungsintensität und kürzeste Belichtungszeit, die ein ausreichendes Signal-Rausch-Verhältnis liefern. Vergleichen Sie keine Fluoreszenzintensitäten zwischen Proben, die mit unterschiedlichen Belichtungszeiten, Kameraverstärkungen, Binning oder Beleuchtungseinstellungen aufgenommen wurden.
- Beginnen Sie unmittelbar nach Reaktionsstart mit der Bildaufnahme. Erfassen Sie zeitaufgelöste Bildsequenzen aus Feldern, die sowohl Myosin-beschichtete als auch Kontrollperlen enthalten. Identifizieren Sie die Kontrollperlen mittels des Farbrot-Fluoreszenzkanals.
- Nehmen Sie alle 5–15 Sekunden für 20 Minuten lang Bilder mit einer Belichtungszeit von 100–200 ms pro Bild auf. Vergleichen Sie die Kinetik des Kometenschweifwachstums von Myosin-beschichteten und Kontrollperlen innerhalb desselben Sichtfelds.
HINWEIS: In den meisten Experimenten verlängern sich die Kometenschweife während der ersten ~10 Minuten nach der Symmetriebrechung mit annähernd konstanter Geschwindigkeit. Die Verlängerung verlangsamt sich, wenn die Reagenzien verbraucht werden, und hört typischerweise etwa 30 Minuten nach Reaktionsbeginn auf18. - Um die Morphologie der Kometenschweife unabhängig von frühen Wachstumsdynamiken zu beurteilen, inkubieren Sie das Motilitätsgemisch 15–20 Minuten bei Raumtemperatur in einem Mikrozentrifugenröhrchen, um die Entwicklung der Kometenschweife zu ermöglichen.
- Geben Sie 2,3 µL der Reaktionsmischung auf einen Objektträger und bauen Sie eine Druckkammer wie in Schritt 3.1.6 beschrieben auf. Bilden Sie den gesamten Kammerbereich ab und nehmen Sie repräsentative Bilder auf, die sowohl Myosin-beschichtete als auch Kontrollperlen enthalten. Identifizieren Sie die Kontrollperlen mittels des Farbrot-Fluoreszenzkanals und vergleichen Sie die Morphologie der Kometenschweife innerhalb desselben Sichtfelds.
HINWEIS: Wählen Sie für direkte Vergleiche Bildfelder aus, die sowohl Myosin-beschichtete als auch Kontrollperlen enthalten, gleichmäßig beleuchtet sind, scharf im Fokus liegen und sich von Kammerrändern, Vakuumfett, großen Luftblasen oder Bereichen mit unvollständiger Füllung entfernt befinden. Schließen Sie Perlen aus, die aggregiert sind, sich mit benachbarten Perlen überlappen, teilweise außerhalb des Sichtfelds liegen oder aufgrund von Bildartefakten oder unscharfer Fokussierung nicht zuverlässig segmentiert werden können. Verwenden Sie für alle Felder innerhalb eines Experiments dieselben Aufnahmeeinstellungen. Rühren Sie die Reaktionsmischung vor der Probenahme vorsichtig 5–7 Mal mit einer sauberen Pipettenspitze um, um eine gleichmäßige Perlenverteilung aufrechtzuerhalten. Mischen Sie nicht durch Pipettieren, da kräftiges Ansaugen und Abgeben das Aktin-Kometenschweif-Netzwerk stören oder die Perle vom Kometenschweif lösen kann. Falls eine Stabilisierung des Aktinnetzwerks erforderlich ist, fügen Sie Phalloidin vor der Probenahme hinzu15,18. Für Reaktionen mit 4 µM Aktin fügen Sie Phalloidin bis zu einer Endkonzentration von 4 µM hinzu, was einem annähernd äquimolaren Verhältnis zum Aktin entspricht. Inkubieren Sie die Reaktion 3–5 Minuten auf Eis, lichtgeschützt, bevor Sie die Probe entnehmen.
- Nehmen Sie Fluoreszenzbilder bei 25 °C mittels eines Epifluoreszenzmikroskops auf, das mit einem 100× Öl-Immersion-Objektiv (numerische Apertur 1,4), einer externen Metalldampflampe, einer CCD-Kamera (charge-coupled device) und einer Bildaufnahmesoftware ausgestattet ist.
4. Quantifizierungsanalyse der Wachstumsdynamik von Aktin-Kometenschwänzen und Netzwerkdichte
HINWEIS: Analysieren und quantifizieren Sie alle Bilder mithilfe von Fiji, einer Open-Source-Bildverarbeitungsplattform basierend auf ImageJ (Version 2.16.0/1.54p; https://imagej.net/software/fiji/)45.
- Wachstumsrate der Aktin-Kometenschweife
- Messen Sie die Länge des Aktin-Kometenschweifs zu jedem Zeitpunkt mithilfe des Werkzeugs „Segmentierte Linie“ in Fiji. Verfolgen Sie den Kometenschweif manuell von dessen distalem Ende bis zum Zentrum der Perle für jedes Bild und konvertieren Sie die gemessene Länge in Mikrometer.
- Tragen Sie die Länge des Kometenschweifs als Funktion der Zeit auf. Passen Sie die ersten 7–10 Zeitpunkte, die der anfänglichen linearen Wachstumsphase entsprechen, mittels linearer Regression an. Bestimmen Sie die Wachstumsrate des Kometenschweifs aus der Steigung der angepassten Geraden und geben Sie den Wert in µm/s oder µm/min.
HINWEIS: Wählen Sie das Regressionsfenster aus der frühen Phase aus, in der die Schweiflänge annähernd linear mit der Zeit zunimmt. In den meisten Experimenten entspricht dies den ersten 7–10 Zeitpunkten nach der Symmetriebrechung oder nach Beginn der deutlichen Schweifverlängerung. Verwenden Sie für alle Beads innerhalb desselben Experiments dasselbe Auswahlkriterium. Falls das Wachstum bei verschiedenen Beads leicht unterschiedlich beginnt, definieren Sie den ersten Punkt des Regressionsfensters als den ersten Zeitpunkt, zu dem ein polarisierter Schweif eindeutig sichtbar ist und sich verlängert. Berücksichtigen Sie nur aufeinanderfolgende Zeitpunkte, die eine monotone oder nahezu monotone Schweifverlängerung zeigen, und passen Sie die Daten mittels linearer Regression an. Das gewählte Regressionsfenster sollte eine starke Linearität aufweisen, ohne erkennbares Plateau, Stillstand oder abrupte Änderung des Wachstumsverhaltens. Schließen Sie Beads von der Wachstumsratenanalyse aus, wenn sie keinen klaren polarisierten Schweif bilden, im initialen Messfenster ein gestopptes oder stark nichtlineares Wachstum aufweisen, sich vom Schweif lösen, das Sichtfeld verlassen, mit benachbarten Beads oder Schweifen überlappen oder durch schlechte Fokussierung bzw. gesättigte Fluoreszenz beeinträchtigt sind.
- Dichte des Aktin-Kometenschweif-Netzwerks
- Definieren Sie die Comet-Tail-ROI unter Verwendung des Aktin-Fluoreszenzkanals in Fiji. Wenden Sie eine Intensitätsschwelle an, die die Comet-Tail-Fluoreszenz vom lokalen Hintergrund trennt, mithilfe von Image > Anpassen > Schwellenwert. Wenden Sie die gleichen Schwellenwertkriterien auf alle Kontroll- und Myosin-beschichteten Beads an, die innerhalb desselben Bildfeldes mit identischen Bildgebungsparametern aufgenommen wurden. Überprüfen Sie den thresholdierten ROI manuell und schließen Sie Beads aus, bei denen die Grenze des Kometenschweifs nicht eindeutig vom Hintergrund abgrenzbar ist. Messen Sie die mittlere Fluoreszenzintensität innerhalb des Kometenschweif-ROI und definieren Sie diesen Wert als IKomet.
- Positionieren Sie die gleiche ROI in einen benachbarten Bereich ohne Kometenschweif-Fluoreszenz. Messen Sie die mittlere Hintergrundintensität und bezeichnen Sie diesen Wert als IHintergrund.
- Berechnen Sie die korrigierte Intensität des Kometenschwanzes (IKorrelation, Kometenassay) unter Verwendung von:
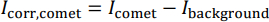
- Verwenden IKorrelation, Komet als Proxy für die Aktin-Netzwerkdichte
HINWEIS: Da der Kometenschweif im Laufe der Zeit wächst und seine Form verändert, müssen die Abmessungen des Kometenschweif-ROI zu jedem Zeitpunkt nicht identisch sein. Definieren Sie den ROI unter Verwendung derselben Schwellenwertmethode für das gesamte Experiment, beispielsweise der Dreiecks- oder Yen-Automatischen-Schwellenwertmethode oder einen manuell ausgewählten Schwellwertbereich. Zum Hintergrundabzug positionieren Sie eine identische Kopie des Kometenschweif-ROI in einen benachbarten Bereich ohne Kometenschweif-Fluoreszenz, wobei benachbarte Perlen, Aktinnetzwerke, Luftblasen oder ungleichmäßige Beleuchtung vermieden werden sollten. Wenden Sie dieselbe Schwellwertmethode, ROI-Auswahlprozedur und Hintergrundauswahlkriterien einheitlich auf alle Proben an, die unter identischen Bildgebungsbedingungen aufgenommen wurden.
- Fluoreszierende Aktin-Kometen-Assemblierungsrate
- Messen Sie die gesamte integrierte Fluoreszenzintensität des Koma-Schwanz-ROI zu jedem Zeitpunkt unter Verwendung desselben ROI-Auswahlverfahrens, das in Schritt 4.2 beschrieben wurde. Führen Sie eine Hintergrundsubtraktion mithilfe eines benachbarten Bereichs durch, der keine Koma-Schwanz-Fluoreszenz aufweist.
- Tragen Sie die korrigierte, gesamtintegrierte Fluoreszenzintensität als Funktion der Zeit auf. Passen Sie die ersten 7–10 Zeitpunkte mittels linearer Regression an und verwenden Sie die Anfangssteigung als Geschwindigkeit der fluoreszenten Aktinpolymerisation.
HINWEIS: Unter den oben beschriebenen Bildgebungsbedingungen wird typischerweise während der zeitraffenden Aufnahme kein nennenswerter Photobleaching-Effekt beobachtet, und es wird routinemäßig keine Photobleaching-Korrektur angewendet. Falls jedoch erheblicher Photobleaching beobachtet wird, schätzen Sie die Bleichrate anhand einer stabilen fluoreszierenden Referenzregion oder einer Kontrollprobe, die unter denselben Bildgebungsbedingungen aufgenommen wurde. Normalisieren Sie die Fluoreszenzintensität des Kometenschweifs anhand der Referenz-Zerfallskurve, bevor Sie die anfängliche Aktin-Fluoreszenz-Aufbaurate anpassen.
- Effizienz des Aktin-Kometenwachstums
- Berechnen Sie die Effizienz des Aktin-Kometenwachstums, indem Sie die Wachstumsrate des Kometenschweifs durch die fluoreszierende Aktin-Assemblierungsrate dividieren:
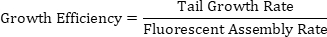
- Verwenden Sie diesen Parameter, um die pro Einheit der Aktinpolymerisation zurückgelegte Distanz der Perle zu schätzen, als Indikator dafür, wie effizient die Aktinpolymerisation in eine Vorwärtsbewegung der Perle umgesetzt wird.
HINWEIS: Berechnen Sie die Wachstumseffizienz für jede Perle einzeln, bevor Sie über die Perlen mitteln. Bestimmen Sie für jede Perle die Schwanzwachstumsrate und die Fluoreszenz-Assemblierungsrate aus dem gleichen initialen linearen Wachstumsfenster und berechnen Sie anschließend die Wachstumseffizienz für diese Perle. Mitteln Sie die individuellen Werte jeder Perle innerhalb jeder experimentellen Bedingung, beispielsweise Kontrollperlen und Myosin-beschichtete Perlen. Führen Sie bei paarweisen Vergleichen den Vergleich zwischen Kontroll- und Myosin-beschichteten Perlen durch, die innerhalb desselben Bildfeldes aufgenommen wurden, da sie identischen Reaktions- und Bildgebungsbedingungen ausgesetzt sind, wodurch die Variabilität zwischen verschiedenen Bildfeldern minimiert wird. Zur quantitativen Analyse analysieren Sie bei ausreichender Verfügbarkeit an auswertbaren Perlen mindestens 10–20 Perlen pro Bedingung aus jedem unabhängigen Experiment. Wiederholen Sie den Assay mit mindestens drei unabhängigen Perlenpräparationen oder an verschiedenen Experimenttagen, wenn Assaybedingungen etabliert oder verglichen werden. Führen Sie Bildmessungen mit identischen Einstellungen für die Bildanalyse, Schwellenwertkriterien, Verfahren zur Auswahl von ROIs und Methoden zur Hintergrundsubtraktion während jedes Experiments. Die in den Schritten 4.1–4.4 beschriebenen Analysen wurden manuell mit den standardmäßigen Werkzeugen zur Bildanalyse ohne benutzerdefinierte Makros durchgeführt.
- Berechnen Sie die Effizienz des Aktin-Kometenwachstums, indem Sie die Wachstumsrate des Kometenschweifs durch die fluoreszierende Aktin-Assemblierungsrate dividieren:
Ergebnisse
Der Aktin-Komet-Schwanz-Beweglichkeits-Assay wurde verwendet, um den Einfluss der Myosin-I-Aktivität auf die Arp2/3-Komplex-vermittelte verzweigte Aktin-Assembly an der Zellvorderkante zu untersuchen, wobei Szenarien nachgebildet wurden, in denen membranassoziiertes Myosin-I mit der Aktinpolymerisation koordiniert, um die Membranausstülpung voranzutreiben7,8,9,10,11,12,13. Um die Kolokalisation von Myosin-I und NPFs an der Membran-Aktin-Grenzfläche nachzuahmen, wurden beide Proteine gemeinsam auf die Oberfläche mikroskaliger Kügelchen aufgebracht, wodurch ihre räumliche Nähe in einem kontrollierten in vitro-System rekonstituiert wurde (Abbildung 1A,B).
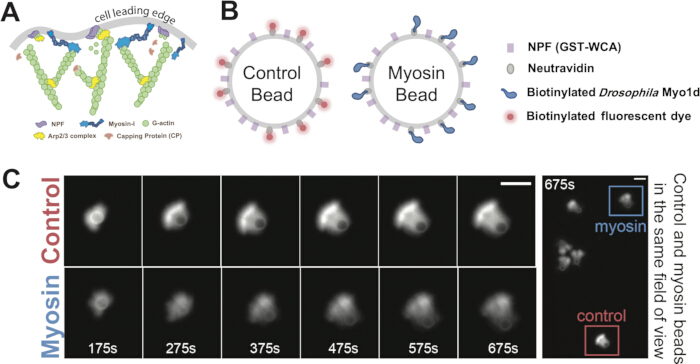
Abbildung 1. Rekonstitution der Myosin-I-vermittelten verzweigten Aktin-Assembly auf mikroskaligen Kügelchen. (A) Schematische Darstellung der Wechselwirkungen zwischen Myosin-I, Nukleationsförderungsfaktoren (NPFs), dem Aktin-verwandten Protein 2/3 (Arp2/3)-Komplex, Kappprotein (CP) und globulärem Aktin (G-Aktin) an der vorderen Zellkante. (B) Schematische Darstellung der Funktionalisierung der Kügelchen. Kontrollkügelchen und myosinbeschichtete Kügelchen wurden mit NPF und Neutravidin beschichtet. Neutravidin war entweder mit biotinyliertem farbfernem rotem Fluoreszenzfarbstoff für Kontrollkügelchen oder mit biotinyliertem Drosophila Myo1d für myosinbeschichtete Kügelchen konjugiert. (C) Repräsentative Zeitreihe, die das Wachstum von Aktin-Kometenschwänzen von der Symmetriebrechung bis zur polarisierten Kometenschwanzbildung für ein Kontrollkügelchen und ein myosinbeschichtetes Kügelchen zeigt. Das letzte Panel zeigt beide Kügelchen im selben Sichtfeld. Maßstabsbalken: 5 µm. Die Panels B und C sind aus Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, mit Genehmigung übernommen/geändert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Um den spezifischen Beitrag von Myosin-I zur Aktin-Assembly besser beurteilen zu können, wurde ebenfalls eine entsprechende Kontrollperle hergestellt. Die Kontrollperlen waren identisch mit den Myosin-beschichteten Perlen, mit dem Unterschied, dass Myosin-I durch einen biotinylierten, rot-fluoreszierenden Farbstoff ersetzt wurde, der an Neutravidin gekoppelt war (Abbildung 1B). Durch die Vermischung beider Perlenarten in derselben Reaktionskammer und deren Abbildung im selben Sichtfeld war ein direkter Vergleich der verzweigten Aktin-Assembly in Gegenwart und Abwesenheit von Myosin-I unter identischen experimentellen Bedingungen möglich (Abbildung 1C). Darüber hinaus konnte durch Variation des Verhältnisses von Myosin zu NPF auf der Oberfläche der Perle der Einfluss von Myosin-I bei unterschiedlichen Oberflächendichten systematisch untersucht werden (Abbildung 2A,B). Zusätzlich ließ sich die Dichte des Aktin-Netzwerks durch Anpassung der Konzentration von CP einstellen, wodurch Netzwerke von dicht gepackten, widerstandsfähigen Strukturen bis hin zu locker organisierten, bruchanfälligen Architekturen erzeugt werden konnten15,19,24. Dieser Ansatz ermöglichte die Untersuchung, wie Myosin-I die verzweigte Aktin-Assembly in Netzwerken unterschiedlicher Dichte und struktureller Integrität beeinflusst (Abbildung 2A,B).
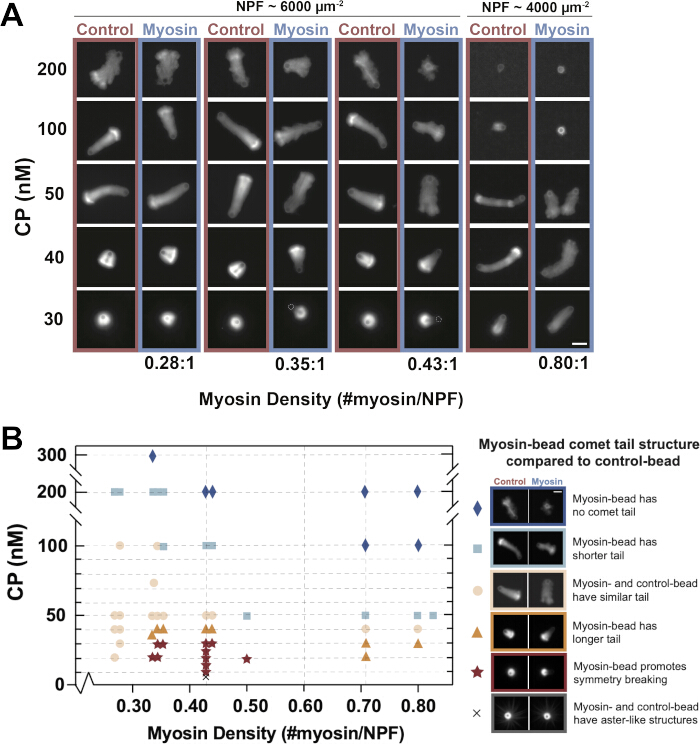
Abbildung 2. Aktin-Komet-Schweif-Morphologie bei verschiedenen Myosin-Oberflächendichten und Kappprotein-Konzentrationen. (A) Repräsentative Fluoreszenzbilder von 2 µm durchmessenden Kügelchen, beschichtet mit unterschiedlichen Myosin-Oberflächendichten und in Reaktionen assembliert, die 30–200 nM Kappprotein (CP), 4 µM Aktin mit 5 % Rhodamin-markiertem Aktin sowie 200 nM Arp2/3 -Komplex enthielten. Für jede Bedingung wurden Kontrollkügelchen und Myosin-beschichtete Kügelchen im selben Sichtfeld abgebildet. Die Myosin- und Nukleationsfördernde-Faktor-(NPF)-Oberflächendichten wurden mittels Natrium-Dodecylsulfat-Polyacrylamid-Gelelektrophorese bestimmt, wie in Schritt 2.3 beschrieben. Die Aufnahmen erfolgten 20–35 Minuten nach Reaktionsbeginn. Helligkeit und Kontrast wurden linear und identisch innerhalb jedes Kontroll–Myosin-Kügelchen-Paares angepasst, jedoch zwischen den Bedingungen unabhängig skaliert, um eine bessere Visualisierung zu ermöglichen. Maßstab: 5 µm. (B) Qualitative Übersichtsdarstellung des Assays, die die Komet-Schweif-Ergebnisse über verschiedene CP-Konzentrationen und Myosin-Oberflächendichten zusammenfasst. Jeder Datenpunkt repräsentiert ein gepaartes Kontroll–Myosin-Kügelchen unter der angegebenen Bedingung. Die Symbole zeigen die beobachteten Ergebnisse an, einschließlich Myosin-beschichteter Kügelchen, die Symmetriebrechung, längere Schweife, ähnliche Schweife, kürzere Schweife, keine Komet-Schweif-Bildung oder sternähnliche Strukturen hervorrufen. Die Daten wurden aus mehr als 20 unabhängigen Experimenten gesammelt, wobei für jede Bedingung mehr als 10 Kügelchenpaare analysiert wurden. Diese Abbildung ist reproduziert/geändert aus Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, mit Genehmigung. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Nach dem Mischen der Testkomponenten stimulierte das an der Oberfläche gebundene NPF den Arp2/3-Komplex-vermittelten, verzweigten Aktin-Aufbau um die Beadoberfläche herum. Bei einer typischen, erfolgreichen Reaktion erschien Aktin zunächst als dünne Hülle, die den Bead umgab. Während die Polymerisation fortschritt, dehnte sich die Hülle aus und das Netzwerk wurde dichter verwoben. Die fortgesetzte Aktin-Assembly an der Beadoberfläche führte zu einem nach außen gerichteten Netzwerkwachstum, was zur Symmetriebrechung und zur Bildung eines polarisierten Kometenschweifs führen konnte. Sobald ein Kometenschweif entstanden war, ermöglichte die andauernde Aktin-Nukleation und -Polymerisation an der Beadoberfläche eine anhaltende Bewegung des Beads (Abbildung 1C). Diese aufeinanderfolgenden Merkmale – Bildung der Aktinhülle, Symmetriebrechung, Verlängerung des Kometenschweifs und Bead-Propulsion – dienten als visuelle Indikatoren dafür, dass der Test ordnungsgemäß funktionierte.
Wie in unserer ursprünglichen Studie berichtet18 und in Abbildung 2A,B veranschaulicht, war die Kometenschweif-Morphologie sowohl gegenüber der CP-Konzentration als auch gegenüber der Myosin-Oberflächendichte empfindlich. Unter Standardtestbedingungen (200 nM Arp2/3-Komplex, 50 nM CP, Myosin:NPF-Verhältnis = 0,43:1) erzeugten mit Myosin beschichtete Kügelchen typischerweise spärlichere oder diffusere Aktin-Kometenschweife als Kontrollkügelchen (Abbildung 2A). Bei niedrigen CP-Konzentrationen (<30 nM) assemblierte sich Aktin zu dichten, bruchfesten Hüllen. Unter diesen Bedingungen blieben Kontrollkügelchen oft eingeschlossen und durchbrachen die Symmetrie nicht, während mit Myosin beschichtete Kügelchen eher in der Lage waren, die Symmetrie zu durchbrechen und aus der umgebenden Aktinhülle zu entkommen (Abbildung 2A,B). Bei hohen CP-Konzentrationen (>200 nM) war die Netzwerk-Kohäsion verringert, und das Vorhandensein von Myosin destabilisierte das Aktin-Netzwerk weiter, förderte das Abstoßen von Aktin und verhinderte die Bildung stabiler Kometenschweife (Abbildung 2A,B). Diese bedingungsabhängigen Ergebnisse liefern nützliche Referenzpunkte, die Forschende nutzen können, um geeignete Testbedingungen zu identifizieren und Probleme bei der Testdurchführung zu beheben.
Der Einfluss von Myosin-I auf die Morphologie von Aktin-Kometenschwänzen kann durch die Messung der mittleren Fluoreszenzintensität des Kometenschwanzes beurteilt werden. Der Bereich des Kometenschwanzes wurde mithilfe einer Intensitätsschwelle definiert, wie in Schritt 4.2 beschrieben, und anschließend die mittlere Fluoreszenzintensität innerhalb dieses Bereichs gemessen (Abbildung 3A). Bei vergleichbaren Aufnahmebedingungen, bei denen Kontroll- und Myosin-beschichtete Kügelchen im selben Sichtfeld abgebildet wurden, diente dieser Wert als relativer, nicht kalibrierter Indikator für die Dichte des Aktinnetzwerks, wobei eine geringere mittlere Intensität auf ein dünneres Netzwerk hindeutet. Unter Standardtestbedingungen erzeugten Myosin-beschichtete Kügelchen typischerweise Kometenschwänze mit geringerer mittlerer Fluoreszenzintensität als Kontrollkügelchen, was einer verringerten scheinbaren Netzwerkdichte entspricht (Abbildung 3C).
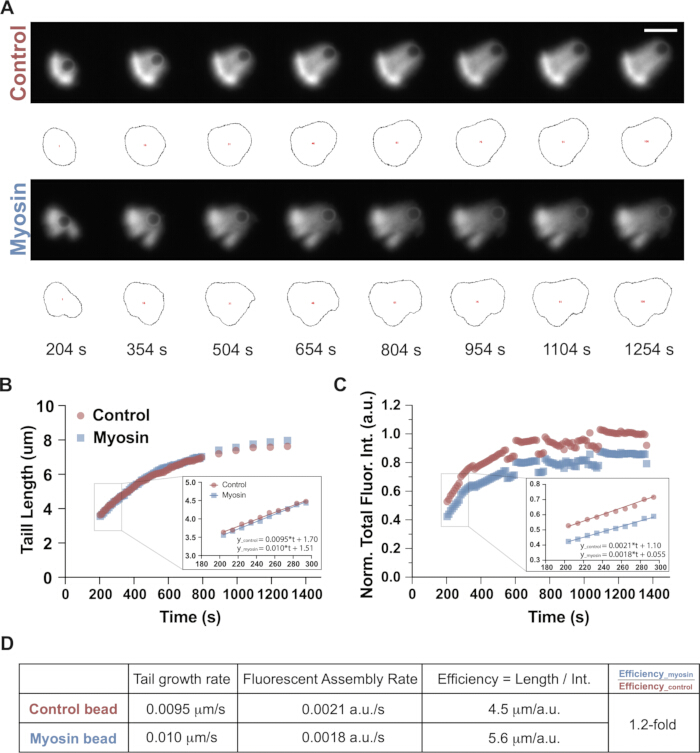
Abbildung 3. Quantifizierungsworkflow für die Kinetik des Wachstums und die Assemblierungseffizienz von Aktin-Kometenschwänzen. (A) Repräsentative Zeitreihe des Wachstums von Kometenschwänzen an einem Kontrollkügelchen und einem mit Myosin im Verhältnis 0,43:1 beschichteten Kügelchen in Gegenwart von 50 nM Capping-Protein (CP). Schwarze Umrisse zeigen die als Regionen von Interesse (ROIs) identifizierten Kometenschwanzbereiche an, die mit Fiji zur Messung der Fluoreszenzintensität bestimmt wurden. Reaktionsbedingungen: 4 µM Aktin mit 5 % Rhodamin-markiertem Aktin, 200 nM Aktin-verwandtes Protein 2/3 (Arp2/3)-Komplex und 50 nM CP. Maßstab, 5 µm. (B) Kometenschwanzzänge in Abhängigkeit von der Zeit für das repräsentative Paar aus Kontroll- und Myosin-Kügelchen, dargestellt in Feld (A). Der Ausschnitt zeigt das Zeitfenster, das zur linearen Anpassung verwendet wurde; die Wachstumsraten der Schwänze wurden aus den Steigungen der angepassten Geraden ermittelt. (C) Normalisierte gesamte Fluoreszenzintensität des Kometenschwanzes in Abhängigkeit von der Zeit für das repräsentative Paar aus Kontroll- und Myosin-Kügelchen, dargestellt in Feld (A). Kontroll- und Myosin-Kügelchen wurden auf die durchschnittliche Fluoreszenzintensität der Kontrollkügelchen zwischen 1100 und 1300 s normalisiert. Der Ausschnitt zeigt das Zeitfenster, das zur linearen Anpassung verwendet wurde; die Raten der Fluoreszenzassemblierung wurden aus den Steigungen der angepassten Geraden berechnet. (D) Zusammenfassungstabelle mit den Werten für die Schwanzwachstumsrate, die Fluoreszenzassemblierungsrate und die Wachstumseffizienz für das repräsentative Paar aus Kontroll- und Myosin-Kügelchen, dargestellt in Feld (A). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Der Einfluss von Myosin-I auf die Wachstumsdynamik von Kometenschwänzen kann durch die zeitabhängige Messung der Verlängerung des Kometenschwanzes und der Akkumulation der Aktinfluoreszenz quantifiziert werden. In den meisten Experimenten wuchsen die Kometenschwänze während der ersten ~10 Minuten nach der Symmetriebrechung mit annähernd konstanter Geschwindigkeit. Mit der fortschreitenden Erschöpfung der Polymerisationskomponenten verlangsamte sich das Wachstum zunehmend und stoppte typischerweise etwa 30 Minuten nach Reaktionsbeginn. Zur Quantifizierung der Wachstumsdynamik wurden die Länge des Kometenschwanzes und die gesamte Fluoreszenzintensität über die Zeit aufgetragen (Abbildung 3B,C). Die ersten 7–10 Datenpunkte, die der anfänglichen linearen Phase entsprechen, wurden mittels linearer Regression angepasst (Abbildung 3B,C, Einlagen). Die Steigungen dieser Anpassungen repräsentierten die anfängliche Schwanzwachstumsrate bzw. die Aktinfluoreszenz-Antwachstumsrate. Die Wachstumseffizienz wurde definiert als die Schwanzwachstumsrate geteilt durch die Aktinfluoreszenz-Antwachstumsrate und quantifiziert, wie effektiv die Aktinpolymerisation in produktive Kugelverschiebung umgesetzt wurde (Abbildung 3D). In dem repräsentativen Beispiel in Abbildung 3A–D zeigte die mit Myosin beschichtete Kugel eine Schwanzwachstumsrate von 0,60 µm/min (0,010 µm/s) im Vergleich zu 0,57 µm/min (0,0095 µm/s) für die Kontrollkugel (Abbildung 3B,D). Die entsprechenden Wachstumseffizienzen betrugen 5,6 bzw. 4,5 µm/Intensitätseinheit und stellen einen etwa 1,2-fach höheren Wert für die mit Myosin beschichtete Kugel dar (Abbildung 3D). Unter Standardbedingungen zeigten mit Myosin beschichtete Kugeln typischerweise Wachstumsraten, die denen der Kontrollkugeln vergleichbar waren (Myosin: 0,69 ± 0,10 µm/min; Kontrolle: 0,66 ± 0,20 µm/min), verbunden mit einer niedrigeren Aktinfluoreszenz-Antwachstumsrate (ca. 0,76-fach der Kontrolle) und einer etwa 1,4-fach höheren Wachstumseffizienz, wie bereits in unserer ursprünglichen Studie berichtet18. Diese Werte werden als Mittelwert ± Standardabweichung von 11 Kugelpaaren pro Bedingung aus fünf unabhängigen Experimenten angegeben. Die statistische Analyse erfolgte mittels zweiseitigem gepaartem t-Test, wie in der ursprünglichen Studie beschrieben18.
Um den Beitrag des Myosin-Kraftschlags zu bewerten und die Möglichkeit auszuschließen, dass die beobachteten Effekte auf sterische Behinderung aufgrund der Besetzung der Oberfläche mit Myosin zurückzuführen sind, kann der Kugel-Motilitäts-Assay unter Bedingungen durchgeführt werden, die die Kraftschlag-Aktivität von Myosin-I stören. In diesem Protokoll wurde die motorische Aktivität von Myosin-I durch Zugabe von 1,1 mM Ca2+ zur Reaktionsmischung gehemmt. Erhöhte Ca2+-Konzentrationen förderten die Dissoziation von Calmodulin vom Hebelarm des Myosin-I, wodurch die Steifigkeit des Hebelarms verringert und die Kraftentwicklung beeinträchtigt wurde46,47,48. Unter diesen Bedingungen blieb Myosin-I dynamisch an Aktin gebunden, unterstützte jedoch kein Aktin-Gleiten (Abbildung 4A,B), was eine nützliche Kontrolle zur Beurteilung abhängiger Effekte der motorischen Aktivität darstellt18.
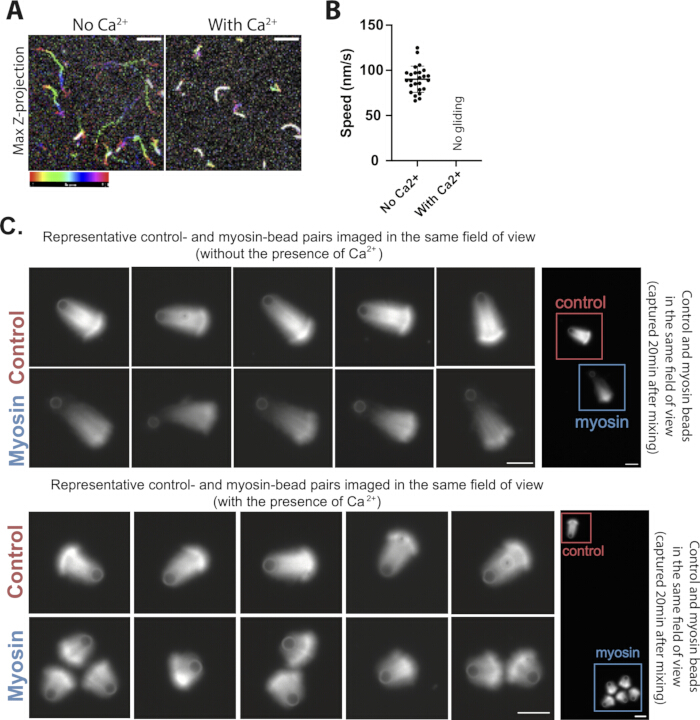
Abbildung 4. Kalziumbasierte Kontrolle zur Beurteilung der Myo1d-Motoraktivität im Kugelbeweglichkeitsassay. (A) Zeitkollabierte Bilder von Aktinfilamenten, die sich auf einer mit Myo1d beschichteten Oberfläche in Abwesenheit erhöhter Kalziumkonzentration bewegen oder in Gegenwart von 100 µM freiem Kalzium nichtproduktive Wirbelmuster bilden. Die farbige Regenbogenleiste zeigt den zeitlichen Verlauf über 61 Aufnahmen im Abstand von jeweils 5 s an. Maßstabsbalken: 5 µm. (B) Quantifizierung der Aktin-Gleitgeschwindigkeit in Abwesenheit und Gegenwart von 100 µM freiem Kalzium (N = 2 unabhängige Experimente; n = 25 Filamente). Unter diesen Bedingungen wurde in Gegenwart von 100 µM freiem Kalzium kein produktives Gleiten der Aktinfilamente beobachtet. Die Fehlerbalken stellen die Standardabweichung (SD) dar. (C) Repräsentative Kontroll- und Myosin-beschichtete Kugelpaare, die in Abwesenheit oder Gegenwart von 100 µM freiem Kalzium hergestellt wurden. Für jede Bedingung sind fünf repräsentative Kugelpaare dargestellt. Innerhalb jedes Paares wurden die Kontrollkugel und die Myosin-beschichtete Kugel im selben Sichtfeld abgebildet. Die Aufnahmen erfolgten etwa 15–20 Minuten nach Initiierung der Reaktion. Helligkeit und Kontrast wurden linear und identisch innerhalb jedes Kontroll–Myosin-Kugelpaares angepasst, jedoch zwischen den Bedingungen unabhängig skaliert. Reaktionsbedingungen: 4 µM Aktin mit 5 % Rhodamin-markiertem Aktin, 200 nM Aktin-verwandter Protein-2/3-(Arp2/3-)Komplex und 50 nM Capping-Protein (CP). Maßstabsbalken: 5 µm. Die Panels A und B sind reproduziert/geändert aus Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, mit Genehmigung. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Wenn der Test korrekt durchgeführt wurde, bildeten Myosin-beschichtete Kügelchen unter erhöhten Ca2+-Bedingungen kürzere Aktin-Kometenschwänze mit Netzwerkdichten, die denen von Kontrollkügelchen vergleichbar waren (Abbildung 4C). Fünf repräsentative Paare aus Kontroll- und Myosin-beschichteten Kügelchen aus zwei unabhängigen Experimenten sind dargestellt. Dieses qualitative Ergebnis wurde konsistent bei wiederholten Testdurchführungen beobachtet und wird durch die quantitative Analyse der ursprünglichen Studie gestützt18. Dieses erwartete Ergebnis weist darauf hin, dass die unter Standardbedingungen beobachteten Netzwerkunterschiede auf einem aktiven Myosin-Kraftschlag beruhen und nicht allein auf der Besetzung der Oberfläche mit Myosin. Daher dient die Bedingung mit erhöhtem Ca2+ als wichtige Kontrolle, um zu beurteilen, ob Veränderungen in der Organisation des verzweigten Aktinnetzwerks auf die Aktivität des Myosin-Motors zurückzuführen sind.
Diskussion
Der Aktin-Komet-Schwanz-Perlen-Motilitätsassay ist ein etabliertes in vitro-Rekonstitutionssystem zur Untersuchung der Arp2/3-Komplex-vermittelten verzweigten Aktin-Assembly und ihrer Rolle bei der Erzeugung vorwärtstreibender Kräfte14,15,16,17. Dieses System wurde umfassend genutzt, um die biochemische Regulation der verzweigten Aktin-Assembly14,15,26,27,31,49,50,51 und die Kraftentfaltung20,21,22,23,52 aufzuklären, und bietet gleichzeitig einen Rahmen für quantitative Studien zu den emergenten aktiven Materialeigenschaften von Aktinnetzwerken19,35,36,53. Durch die Einbindung von Myosin, insbesondere Myosin-I18, in dieses rekonstituierte System ermöglicht der modifizierte Assay die Untersuchung, wie die Kopplung von Myosin und Aktin die Aktin-Assembly und Kraftentfaltung an der Membrangrenzfläche moduliert – ein Bereich, der bisher vergleichsweise wenig erforscht ist. Bemerkenswerterweise kann Myosin-I in diesem System leicht durch andere Myosin-Motoren ersetzt werden, um deren jeweilige Funktionen bei der Umbildung von Aktinnetzwerken und der Kraftentfaltung zu untersuchen. Beispielsweise könnten Myosin V (Transport von Frachtstoffen)54, Myosin VI (endozytotischer Transport und Membrandyamik)55,56, Myosin VII und XV (Organisation von Stereozilien und Mikrovilli)57,58,59, Myosin X (Bildung von Filopodien)60,61 sowie Myosin XIX (Dynamik der Mitochondrien)62 eingebaut werden, um zu erforschen, wie verschiedene Myosin-Klassen zur Aktinorganisation und den damit verbundenen physiologischen Prozessen beitragen.
Der Assay ist hochgradig reproduzierbar, vorausgesetzt, dass mehrere kritische Parameter sorgfältig kontrolliert werden. Erstens ist hochwertiges monomeres G-Aktin entscheidend für eine robuste Bildung von Kometenschwänzen. Wir empfehlen, G-Aktin aus Acetonpulver von Kaninchen-Skelettmuskel nach etablierten Protokollen zu reinigen41. Nach 2–3 Tagen Dialyse sollte monomeres Aktin durch Gelfiltration auf Sephacryl S-300 in G-Puffer (2 mM Tris-HCl, pH 8,0; 0,2 mM ATP; 0,1 mM CaCl2; 1 mM NaN3; und 0,5 mM DTT) weitergereinigt werden. Die Fraktionen, die unmittelbar nach dem Elutionspeak gesammelt werden, sollten verwendet werden. Gereinigtes G-Aktin behält typischerweise über 2–3 Wochen hinweg eine starke Polymerisationsaktivität, wenn es auf Eis bei 4 °C gelagert wird, und kann bis in die vierte Woche hinein verwendbar bleiben, obwohl die Leistung danach im Allgemeinen abnimmt. Eine verminderte Robustheit der Kometenschwänze, gekennzeichnet durch spärliche, spröde Aktinnetzwerke und inkonsistentes Schwanzwachstum, weist oft auf eine beeinträchtigte Aktinqualität hin. Zweitens bestimmt die NPF-Aktivität entscheidend die Bildung der Kometenschwänze. Kommerziell erhältliche GST-markierte WCA-Domäne aus dem humanen neuronalen Wiskott-Aldrich-Syndrom-Protein (N-WASP) (GST-VCA) liefert eine robuste und anhaltende Nukleationsaktivität, wobei die GST-Dimerisierung diese Aktivität weiter verstärkt63. Wir empfehlen, jeden NPF-Konstrukt mithilfe eines Pyren-Aktin-Polymerisationsassays vor der Beschichtung der Kügelchen zu validieren. Die Aktivität des kommerziellen GST-VCA kann dabei als Referenzstandard dienen. Bemerkenswerterweise fehlt dem hier verwendeten kommerziellen GST-VCA ein Polyprolinabschnitt und es interagiert daher nicht mit Profilin-Aktin-Komplexen26. Drittens erfordert die zuverlässige Visualisierung des Kometenschwanzwachstums eine sorgfältige Vorbereitung von Objektträger und Deckglas. Wir empfehlen, Objektträger und Deckgläser gründlich mit Wasser und Ethanol zu reinigen und unmittelbar vor der Verwendung einer Plasmareinigung zu unterziehen. Sofern verfügbar, sind Polyethylenglykol-silanierte Deckgläser26 vorzuziehen, da sie die unspezifische Proteinaufnahme minimieren und die Reproduzierbarkeit verbessern. Die Zugabe einer ausreichenden Konzentration von BSA in die Beweglichkeitsmischung kann unspezifische Oberflächenwechselwirkungen weiter verringern und eine konsistente Assayleistung fördern. Viertens ist das Volumen der Probe, die auf die Messkammer aufgebracht wird, entscheidend für zuverlässige Messungen15,16,17. Ein zu großes Probenvolumen führt zu wandernden Kügelchen, wodurch eine genaue Verfolgung der Kometenschwanzverlängerung verhindert wird. Im Gegensatz dazu komprimiert ein zu geringes Probenvolumen die Kügelchen zwischen Objektträger und Deckglas, erhöht die Reibung und immobilisiert die Kügelchen. Diese mechanische Einschränkung kann die Morphologie der Kometenschwänze verzerren und die gemessenen Wachstumskinetiken verändern. Daher ist die Optimierung sowohl der Kammerhöhe als auch des Probenvolumens für reproduzierbare Ergebnisse unerlässlich. Wir empfehlen, das Probenvolumen für jeden experimentellen Aufbau empirisch zu optimieren. Bei Verwendung eines 22 mm × 22 mm großen Deckglases, wie hier beschrieben, ergibt die Zugabe von 2,1–2,3 µL der Beweglichkeitsmischung eine Kammerhöhe von etwa 4,3 µm, wodurch 2,0-µm-Kügelchen stabil positioniert werden, ohne übermäßiges Driften oder Kompression aufzuweisen. Wenn ein Deckglas einer anderen Größe verwendet wird, sollte das Probenvolumen entsprechend angepasst werden, um eine gleichmäßige Füllung der Kammer, stabile Positionierung der Kügelchen und minimales Probendriften zu gewährleisten.
Wenn Kometenschweife nicht entstehen, überprüfen Sie die Fähigkeit zur Aktinpolymerisation und die Aktivität der NPF. Wenn die Symmetriebrechung nicht auftritt, passen Sie die CP-Konzentration an, um die Netzwerkdichte zu modulieren. Zu dichte Netzwerke widerstehen einer Zerbrechung, während zu schwach ausgeprägte Netzwerke an struktureller Integrität mangeln. Wenn myosinbeschichtete Kügelchen keinen Unterschied zu Kontrollkügelchen zeigen, bestätigen Sie die Myosin-Oberflächendichte und die Motoraktivität. Zur Qualitätskontrolle ist das Akzeptanzkriterium funktional und basiert nicht auf einer absoluten numerischen Grenze. Eine neue Aufbereitung gilt als akzeptabel, wenn sie die Bildung und das Wachstum von Kometenschwänzen reproduziert, wie sie mit einer zuvor validierten Aufbereitung beobachtet wurden (wie in Abbildung 3 gezeigt). Zusätzlich sollte jede neue Aufbereitung von Myosin, Arp2/3-Komplex, NPF, CapZ oder Aktin mittels der geeigneten Qualitätskontroll-Assays bewertet und vor der Verwendung mit einer zuvor validierten Aufbereitung verglichen werden, um Konsistenz in quantitativen Experimenten sicherzustellen (siehe Protokollabschnitt 3.1).
Bei der Interpretation der Ergebnisse sollten mehrere Einschränkungen dieses Assays berücksichtigt werden. Erstens wird die Fluoreszenzintensität als relativer, nicht kalibrierter Ersatzparameter für die Aktin-Netzwerkdichte verwendet; daher sollten Vergleiche nur zwischen Proben durchgeführt werden, die unter identischen Aufnahmebedingungen abgebildet und mit demselben Schwellenwertverfahren analysiert wurden. Zweitens liefern die Beweglichkeit der Kügelchen, das Wachstum der Kometenschwänze und die Wachstumseffizienz indirekte Messgrößen für das kraftgenerierende Verhalten des Netzwerks, stellen jedoch keine direkten Kraftmessungen dar. Um die vom Netzwerk erzeugten Kräfte zu quantifizieren, sind direkte mechanische Messungen erforderlich, wie beispielsweise optisches Fangen oder kraftkalibrierte Membranverformungsassays64,65. Drittens ermöglicht dieser Assay keine direkte Auflösung der Feinstruktur des Aktin-Netzwerks, z. B. Filamentorientierung, Verzweigungsdichte oder lokale Myosin-Organisation. Zur Charakterisierung der nanoskaligen Struktur könnten ergänzende Methoden wie die Elektronenmikroskopie oder die Super-Auflösungs-Bildgebung erforderlich sein. Schließlich bietet die Verwendung starrer, mikrometergroßer Kügelchen eine vereinfachte und experimentell handhabbare Schnittstelle, erfasst aber nicht die Verformbarkeit, Krümmungsheterogenität, Lipidmobilität oder molekulare Komplexität zellulärer Membranen. Die zukünftige Entwicklung physiologisch relevanterer Schnittstellen wird daher wichtig sein, um zu untersuchen, wie zytoskelettale Komponenten an der Zellvorderkante koordiniert werden.
Insgesamt bietet dieser Rekonstitutionsansatz eine präzise Kontrolle über die Proteinzusammensetzung und -konzentration und ermöglicht es, einzelne Komponenten mechanistisch zu untersuchen, was in zellulären Systemen nur schwer zu erreichen ist. Er stellt eine vielseitige Plattform dar, um zu erforschen, wie molekulare Motoren verzweigte Aktinnetzwerke umgestalten und die Kraftentfaltung an membranähnlichen Grenzflächen beeinflussen. Bei entsprechender Validierung kann der Assay erweitert werden, um zu untersuchen, wie verschiedene Myosinklassen, mutierte oder krankheitsassoziierte Motorenvarianten sowie kraftsensitive Aktin-bindende Proteine die mechanische Rückkopplung in dynamischen Aktinnetzwerken regulieren. Allgemeiner hilft dieses System dabei, molekulare Motoraktivität mit der mesoskaligen Zytoskelettsorganisation und mechanischen Funktion zu verknüpfen, mit Auswirkungen auf Zellmotilität, Endozytose und Membranumgestaltung.
Offenlegungen
Die Autoren erklären, dass sie keine konkurrierenden finanziellen Interessen oder Interessenkonflikte haben.
Danksagungen
Wir danken Dr. Daniel Safer und Rick Wike für hervorragende technische Unterstützung bei der Proteinaufreinigung. Wir danken Dr. Roberto Dominguez, insbesondere Dr. Malgorzata Boczkowska und Dr. Grzegorz Rebowski, für die großzügige Bereitstellung des Arp2/3-Komplexes und der CapZ-Proteine. Wir danken außerdem Dr. Luther Pollard, Dr. Faviolla A. Báez-Cruz und allen Mitgliedern der Labore von Ostap und Dominguez für ihre wertvollen Beiträge während des gesamten Projekts. Diese Arbeit wurde durch einen Zuschuss der National Institutes of Health (R37 GM057247, an E.M.O.) unterstützt. E.M.O. und M.X. erhielten teilweise Förderung durch die National Science Foundation (CMMI-1548571). ChatGPT wurde zur Unterstützung bei der sprachlichen Überarbeitung während der Manuskriptrevision verwendet. Die Autoren haben alle KI-unterstützten Inhalte überprüft und bearbeitet und übernehmen die volle Verantwortung für das endgültige Manuskript.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Adenosin-5′-triphosphat-Natriumsalz-Hydrat | Sigma | A26209 | Wird zur Herstellung von ATP-haltigen Puffern verwendet; Aliquoten herstellen und bei −20°C lagern. |
| Arp2/3-Komplex | Eigenlabor | N/V | Wird zur Keimbildung verzweigter Aktinnetzwerke verwendet; gemäß Referenz 42 gereinigt. |
| Biotin-CF640-Fluoreszenzfarbstoff | Biotium | 80032 | Wird zur fluoreszenzmarkierten Markierung von Kontrollkügelchen verwendet; vor Licht schützen und bei −80°C lagern. |
| Biotinyliertes Myo1d | Eigenlabor | N/V | Motorprotein, das zum Beschichten myosinbeschichteter Kügelchen verwendet wird; hergestellt gemäß den Angaben in den Referenzen 18 und 38–40. |
| Rinderserumalbumin | Sigma | A7906 | Wird für Blockier- und Lagerungspuffer für Kügelchen verwendet; gefilterte Stammlösung herstellen. |
| Calciumchlorid | Sigma | C7902 | Pufferbestandteil, der im X-Puffer und bei Calcium-Störungsversuchen verwendet wird. |
| Calmodulin | Eigenlabor | N/V | Wird myosinhaltigen Reaktionen und dem Lagerungspuffer für Kügelchen zugesetzt; gemäß Referenz 44 gereinigt. |
| Carboxylat-Polystyrolkügelchen (2,0 µm Durchmesser) | Polysciences | 18327-10 | Wird als feste Trägerphase für NPF, NeutrAvidin, Fluoreszenzfarbstoff und Myosinbeschichtung verwendet; bei 4°C lagern. |
| CCD-Kamera | Teledyne | 01-RET-R6-R-M-14-C-OC | Wird zur Aufnahme von Fluoreszenzbildern während der Zeitraffermikroskopie verwendet. |
| Coomassie-Brilliant-Blue-Färbung | Sigma | B7920 | Wird zum Anfärben von SDS-PAGE-Gelen vor der dichtometrischen Analyse verwendet. |
| Deckgläser, 22 mm × 22 mm, #1,5 | Globe | 1404-15 | Wird zusammen mit Objektträgern zur Montage von Druckkammern verwendet. |
| Dithiothreitol (DTT) | GoldBio | DTT10 | Reduktionsmittel, das in Puffern und Beweglichkeitsmischungen verwendet wird; bei −20°C lagern. |
| Trockenscroll-Vakuumpumpe | Agilent Technologies | IDP3B01 | Wird zum Betrieb des Plasma-Reinigungssystems verwendet. |
| EGTA | GoldBio | E-217-100 | Calciumchelator, der im M-Puffer, Beweglichkeitspuffer und bei der Aktin-Vorbehandlung verwendet wird. |
| Externe Lichtquelle | Leica | EL6000 | Metalldampf-Halogenid-Lichtquelle für die Fluoreszenzmikroskopie. |
| Fiji (ImageJ) | Open Source | N/V | Wird zur Analyse der Länge von Kometenschwänzen, der Fluoreszenzintensität und der Netzwerkdichte verwendet (Version 2.16.0/1.54p). |
| Fluoreszenzmikroskop | Leica | DMIRB | Invertiertes Epifluoreszenzmikroskop zur Abbildung von Aktin-Kometenschwänzen. |
| Eisessigsäure | Fisher Chemical | BP2401-212 | Bestandteil der Entfärbungslösung für SDS-PAGE-Gele; ätzend, entsprechende Sicherheitsvorkehrungen beachten. |
| GST-VCA | Cytoskeleton | VCG03-A | Nukleationsfördernder Faktor, der für die Arp2/3-vermittelte Aktin-Assembly verwendet wird; Aliquoten herstellen und bei −80°C lagern. |
| HEPES | GoldBio | H-400-1 | Pufferreagenz, das im X-Puffer, M-Puffer und Beweglichkeitspuffer verwendet wird. |
| Menschliches CapZ | Eigenlabor | N/V | Abdeckprotein, das zur Regulierung der Aktinnetzwerkdichte verwendet wird; gemäß Referenz 43 gereinigt. |
| Magnesiumchlorid | Spectrum Chemical | M1035 | Pufferbestandteil, der in Reaktionspuffern und bei der Aktin-Vorbehandlung verwendet wird. |
| MetaMorph-Bildverarbeitungssoftware | Molecular Devices | N/V | Wird zur Mikroskopsteuerung und Bildaufnahme verwendet (Version 7.10.4.459). |
| Methanol | Sigma | MX0485-3 | Bestandteil der Entfärbungslösung für SDS-PAGE-Gele; entzündlich, gemäß den Sicherheitsvorschriften der Institution handhaben. |
| Methylcellulose | Sigma | M0387 | Wird dem Beweglichkeitspuffer zugesetzt, um die Viskosität der Lösung zu erhöhen (1500 cP). |
| Objektträger | Corning | 2947-75X25 | Wird zur Montage von Druckkammern für die Mikroskopie verwendet. |
| NeutrAvidin-Protein | Thermo Fisher Scientific | 31000 | Wird zur Immobilisierung biotinylierter Proteine auf der Oberfläche von Kügelchen verwendet; Aliquoten herstellen und bei −80°C lagern. |
| PageRuler Plus prägefärbte Proteinleiter | Thermo Scientific | 26619 | Molekulargewichtsmarker für die SDS-PAGE-Analyse; bei −20°C lagern. |
| Plasma-Reiniger | Harrick Plasma | PDC-32G | Wird zum Plasma-Reinigen von Objektträgern und Deckgläsern vor der Kammermontage verwendet. |
| Polyethersulfon-Spritzenfilter, 0,22 µm | Sigma | SLGPR33RS | Wird zum Filtrieren der Stammlösung von Rinderserumalbumin vor der Aliquotierung verwendet. |
| Kaliumchlorid | Fisher BioReagents | BP366-1 | Salz, das zur Aufrechterhaltung der Ionenstärke in Testpuffern verwendet wird. |
| Skelettmuskelaktin aus Kaninchen | Eigenlabor | N/V | Gemäß Referenz 41 gereinigt und als G-Aktin für Aktin-Kometenschweif-Assembly-Assays verwendet. |
| Kühlmikrozentrifuge | Eppendorf | EP-5415R | Wird zum Pelletieren der Kügelchen während der Kügelchenvorbereitung und Waschschritte verwendet. |
| Drehrohrmischer (Laborrotator) | Cole-Parmer | EW-04397-40 | Wird während der Inkubationsschritte zur Kügelchenbeschichtung verwendet, um die Kügelchensuspension aufrechtzuerhalten. |
| Tris/Glycin/SDS-Laufpuffer (10×) | Bio-Rad | 1610732 | Vor der SDS-PAGE-Elektrophorese auf 1× verdünnen. |
| Vakuumfett | High Vac Depot | 408524 | Wird zum Abdichten von Druckkammern vor der Fluoreszenzbildgebung verwendet. |
| 4%–20% Gradienten-SDS-Polyacrylamidgel | Thermo Fisher Scientific | XP04205BOX | Wird für die SDS-PAGE-Analyse von an Kügelchen gebundenen Proteinen verwendet; bei 4°C lagern. |
Referenzen
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar