Die Anwendung von CAR-T-Zellen bei soliden Tumoren ist durch komplexe ex vivo-Herstellungsverfahren und Sicherheitsbedenken eingeschränkt. Dieses Protokoll beschreibt eine Methode zur in situ-Erzeugung vorübergehender CAR-T-Zellen via LNP-vermittelter Abgabe von CAR-kodierender mRNA und bietet eine reproduzierbare Plattform, die auf andere mRNA-basierte Anwendungen der Immunzell-Engineering übertragbar ist.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
In situ-Erzeugung von Claudin18,2-spezifischen CAR-T-Zellen mittels mRNA-Abgabe durch lipidbasierte Nanopartikel
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Therapie mit chimären Antigenrezeptor-(CAR-)T-Zellen hat bemerkenswerte klinische Erfolge bei hämatologischen Malignitäten erzielt; ihre breitere Anwendung ist jedoch durch hohe Herstellungskosten und unzureichende Wirksamkeit gegen solide Tumore begrenzt. Um diese Herausforderungen zu bewältigen, wurde eine Strategie zur in situ-Generierung von CAR-T-Zellen entwickelt, die auf der mittels lipidbasierter Nanopartikel (LNP) vermittelten Abgabe von CAR-mRNA, die Claudin18.2 targetiert, basiert und die vorübergehende Produktion von CAR-T-Zellen direkt im Tumorgewebe ermöglicht. Nach der LNP-Transfektion wiesen aktivierte T-Zellen einen effizienten Oberflächenexpression von CARs auf. Diese transienten CAR-T-Zellen zeigten eine starke zytotoxische Aktivität gegen Claudin18.2-positive Magenkarzinomzelllinien, darunter NUGC4 und NCI-N87, und erzielten eine signifikante antitumorale Wirksamkeit in mausbasierenden Tumor-Modellen. Dieses Protokoll beschreibt detaillierte Verfahren zur in vitro-Transkription von CAR-mRNA, zur Formulierung der LNPs, zur Aktivierung und Transfektion von T-Zellen, zur Analyse der CAR-Expression sowie zur in vitro- und in vivo-funktionellen Bewertung der CAR-T-vermittelten Zytotoxizität. Insgesamt bietet diese Strategie eine kostengünstige und vielseitige Plattform zur Generierung transienter CAR-T-Zellen und stellt einen aussichtsreichen Ansatz zur Behandlung solider Tumore dar.
Einleitung
Die Inzidenz und Mortalität von Krebserkrankungen steigt weltweit rapide an. Dies stellt eine Bedrohung für das menschliche Überleben und die gesellschaftliche Entwicklung dar. Magenkrebs ist die dritthäufigste Ursache für krebsbedingte Todesfälle weltweit und tritt in hohem Maße auf1. Aufgrund niedriger Früherkennungsraten werden ein erheblicher Anteil der Patienten erst im fortgeschrittenen Stadium diagnostiziert. Traditionelle Behandlungsansätze umfassen Chirurgie, Strahlentherapie und Chemotherapie. Bei Patienten mit mittel- bis spätstadiärem oder komplexem Magenkarzinom kann eine chirurgische Resektion unvollständig sein. Zudem können die erhebliche chirurgische Belastung und die lange postoperative Erholungsphase die Lebensqualität der Patienten beeinträchtigen und möglicherweise zu Komplikationen führen. Strahlentherapie und Chemotherapie schädigen gesundes Gewebe erheblich und verursachen während der Behandlung zahlreiche Nebenwirkungen. Im Gegensatz dazu bieten zielgerichtete Therapien und Zelltherapien eine höhere Präzision und Wirksamkeit. Diese Behandlungsformen haben sich als entscheidende moderne Therapieverfahren etabliert und stellen den vorherrschenden Trend bei der Auswahl zukünftiger therapeutischer Strategien dar.
Das Aufkommen der Therapie mit chimären Antigenrezeptor-T-Zellen (CAR-T) hat die Zelltherapie zu einem bahnbrechenden Durchbruch vorangetrieben. Sie hat eine starke Wirksamkeit bei der Behandlung hämatologischer Malignitäten gezeigt2,3. Bei der CAR-T-Therapie werden die eigenen T-Zellen des Patienten genetisch in vitro verändert, indem ein spezifischer chimärer Antigenrezeptor (CAR) eingefügt wird. Dieser Rezeptor erkennt spezifische Antigene auf der Oberfläche von Tumorzellen und aktiviert die T-Zellen, um Krebszellen anzugreifen. In den letzten Jahren hat auch die Forschung zur CAR-T-Therapie bei Magenkrebs Fortschritte gemacht. Die Auswahl therapeutischer Zielstrukturen ist besonders entscheidend, da sie die Zielgenauigkeit und Wirksamkeit der CAR-T-Zellen bestimmt. Neben HER2 hat Claudin18.2 sich als weiteres bedeutendes therapeutisches Ziel bei Magenkrebs herauskristallisiert, mit Expressionsraten zwischen 40 % und 87 % bei Patienten. Claudin18.2 ist normalerweise im Magenepithel verborgen. Wenn maligne Tumore die für den interzellulären Molekülaustausch verantwortlichen Tight Junctions zerstören, wird Claudin18.2 auf der Oberfläche der Tumorzellen freigelegt. Dadurch wird es zu einem spezifischen therapeutischen Ziel für diese Tumore4.
Typischerweise umfasst der Standardherstellungsprozess für CAR-T-Zellen die Zellgewinnung, die T-Zellselektion und -anreicherung, die T-Zellaktivierung, die Konstruktion des CAR-Gens, die Gentransduktion, die Expansion, die Qualitätskontrolle, Lagerung und den Transport sowie anschließend die Infusion beim Patienten. Der gesamte Herstellungsprozess von CAR-T-Zellen ist äußerst komplex, erfordert sterile Bedingungen und stellt strenge Anforderungen an Umwelt und Ausrüstung. Dies führt zu den hohen Kosten der CAR-T-Therapie und begrenzt deren klinische Anwendung. Um die Komplexität der ex vivo-CAR-T-Produktion zu überwinden, wurde das Konzept der in vivo-CAR-T-Herstellung vorgeschlagen. Dieser Ansatz beinhaltet die direkte Programmierung von CAR-T-Zellen im Körper des Patienten, wodurch die ex vivo-Zellgewinnung, -modifikation und -vermehrung entfallen. Ziel dieser Strategie ist es, die Kosten zu senken, Sicherheit und Zugänglichkeit zu verbessern und eine breitere Anwendung in der Krankheitsbehandlung zu ermöglichen5.
Der Schlüssel zur in vivo-CAR-T-Zellpräparation liegt in der Auswahl eines optimalen Vektorsystems. Derzeit werden Vektoren in virale und nichtvirale Systeme unterteilt. Unter den viralen Optionen werden vor allem lentivirale (LV) und adeno-assoziierte virale (AAV) Vektoren eingesetzt. Die erheblichen Risiken und die begrenzte Kapazität für genetische Last, die mit viralen Vektoren verbunden sind, stellen jedoch erhebliche Hindernisse für die klinische Forschung dar6. Ein wesentlicher Nachteil viraler Vektoren für die in vivo-Abgabe ist ihr Potenzial für genomische Integration, das zu genetischer Toxizität und Insertionsmutationen führen kann. In früheren Fällen wurden bei einem geringen Teil der Patienten nach der Behandlung tödliche Immunreaktionen oder Krebserkrankungen dokumentiert. Zudem beschränken die inhärente Toxizität und Immunogenität von Viren deren Anwendung für wiederholte in vivo-Gaben stark. Eine weitere Herausforderung ist die begrenzte Kapazität für genetische Last bei viralen Vektoren, die die gleichzeitige Abgabe mehrerer Gene verhindert.
Nichtvirale mRNA-Transportsysteme beheben diese Nachteile effektiv. Sie vermeiden die Integration in das Wirtsgenom und umgehen somit zahlreiche Risiken. Ihre vorübergehende Wirkung verhindert Off-Target-Toxizität und ermöglicht eine kurzfristige, kontrollierbare Expression von CAR-T-Zellen, wodurch Nebenwirkungen und Sicherheitsrisiken verringert werden. Unter den nichtviralen Systemen bieten lipidbasierte Nanopartikel (LNPs) einen sichereren Ansatz. Sie überwinden die Größenbeschränkungen viraler Vektoren. LNPs lösen zudem Probleme wie Insertionsmutationen und Immunogenität. Dadurch stellen sie vielversprechende Kandidaten für die CAR-T-Zelltherapie dar und haben das Potenzial, Toxizität und Sicherheitsrisiken zu senken sowie Kosten zu reduzieren7.
Die aktuelle Forschung zur Immuntherapie solider Tumore konzentriert sich hauptsächlich auf die Optimierung der LNP-Formulierung, gezielte Modifikationen und die Engineering von mRNA-Sequenzen in verschiedenen Krebsmodellen, darunter Melanom8, Brustkrebs und kolorektales Karzinom9. Bemühungen wurden zudem darauf gerichtet, chimäre Antigenrezeptor-Makrophagen (CAR-M)10 und dendritische Zellen (CAR-DC)11 via LNP-Abgabesysteme zu konstruieren, um die komplexen physikalischen Barrieren und das immunsuppressive Tumormikromilieu (TME) solider Tumore zu überwinden. Die hier vorgestellte Plattform bietet ein vielseitiges, nichtvirales mRNA-Abgabesystem mit hoher Modularität. Durch den einfachen Austausch der mRNA-Sequenz kann diese Plattform schnell an solide Tumormodelle angepasst werden, die auf andere Antigene abzielen, oder auf nicht-onkologische therapeutische Bereiche wie autoimmune, kardiovaskuläre und fibrotische Erkrankungen erweitert werden.
Ein technisches Manko bleibt jedoch bei der Anwendung dieser Plattformen in der Magenkrebstherapie bestehen: Frühere Studien konzentrierten sich vorwiegend auf die Bearbeitung myeloischer Zellen, während Strategien zur hochwirksamen in vivo-Umpolung von T-Zellen weitgehend experimentell sind. Um diese Lücke zu schließen, beschreibt dieses Protokoll eine Methode zur Erzeugung transienter CAR-T-Zellen via LNP-vermittelter mRNA-Abgabe. Dieser Ansatz zielt darauf ab, die inhärenten Einschränkungen konventioneller CAR-T-Zelltherapien zu überwinden, darunter hohe Kosten, komplexe Herstellungsverfahren und systemische Toxizitäten, und bietet dadurch eine wirksamere und zugänglichere therapeutische Alternative für Patienten. Es wird gezeigt, dass die Transfektion von T-Zellen mit einer optimierten mRNA-Sequenz, die einen spezifischen, Claudin18.2 targetierenden CAR kodiert, eine starke Oberflächenexpression des CAR ermöglicht und die modifizierten T-Zellen so anleitet, gezielte zytotoxische Aktivität gegen bestimmte Tumorzellen zu entfalten. Dieses Protokoll ist in fünf klar abgegrenzte Abschnitte gegliedert: in vitro-Transkription der CAR-mRNA, Herstellung und Charakterisierung von LNPs, Aktivierung und Transfektion von T-Zellen, Nachweis der CAR-Expression sowie Bewertung der zytolytischen Wirksamkeit der CAR-T-Zellen in vitro und in vivo.
Im Vergleich zu bestehenden mRNA-LNP-Transportsystemen liegt die zentrale methodische Innovation dieses Protokolls in der kinetischen Optimierung der transienten Expression. Eine synergistische Optimierung wurde an der 5' UTR, der 3' UTR, der 5' Cap-Struktur und einem 120 Basenpaare langen poly(A)-Schwanz durchgeführt. Dieses maßgeschneiderte Design reguliert die mRNA-Halbwertszeit im Tumormikroumfeld, wodurch eine hochgradig effiziente Translation innerhalb eines definierten therapeutischen Zeitfensters ermöglicht und anschließend ein sicherer Abbau gewährleistet wird. Geprägt durch eine schnelle und transiente CAR-Expression, dient diese Plattform als "off-the-shelf"-Formulierung für den sofortigen Einsatz und verhindert das Fortschreiten der Erkrankung während des langwierigen Herstellungszeitraums, der für konventionelle Therapien erforderlich ist. Darüber hinaus bietet dieses transiente Expressionsprofil einen kontrollierbaren Sicherheitsvorteil bei der gezielten Anwendung gegen Antigene mit potenziellen "on-target, off-tumor"-Toxizitäten oder für Patienten, die eine schwere Zytokinfreisetzungssyndrom (CRS) im Zusammenhang mit herkömmlichen CAR-T-Therapien nicht tolerieren können.
Trotz der erheblichen Vorteile der in vivo in situ-Generierung von CAR-T-Zellen, insbesondere der Eliminierung des komplexen ex vivo-Herstellungsprozesses und der verringerten wirtschaftlichen Belastung, bestehen bestimmte Einschränkungen weiterhin. In der systemischen Zirkulation neigen LNPs zur unspezifischen Anreicherung in der Leber und zur schnellen Aufnahme durch Makrophagen und dendritische Zellen. Ohne gezielte Bindungsmotive, die spezifisch auf T-Zellen ausgerichtet sind, ist die Transfektionseffizienz der Ziel-T-Zellpopulation zwangsläufig beeinträchtigt. Darüber hinaus unterliegen in situ generierte CAR-T-Zellen nach dem Eintritt in das Tumorgewebe der feindlichen TME; unter hypoxischen, sauren und immunsuppressiven Bedingungen sind diese T-Zellen stark anfällig für Immunauslöschung, wodurch ihre zytotoxische Wirksamkeit eingeschränkt wird. Zudem beschränkt die vorübergehende Natur der mRNA-Expression, obwohl sie die Sicherheit erhöht, die Dauer des therapeutischen Zeitfensters. Um eine anhaltende antitumorale Wirksamkeit zu erzielen, sind häufig intermittierende und wiederholte Applikationen erforderlich. Zukünftige Untersuchungen werden daher darauf abzielen, diese Einschränkungen zu beheben, indem die Abgabeeffizienz von LNPs verbessert wird, um eine präzise, linien-spezifische Zielgerichtetheit zu erreichen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Alle Tierversuche wurden von dem Ethikkomitee für Labortiere des Krankenhauses Shanghai Tenth People’s Hospital genehmigt (Genehmigungsnummer: SHDSYY-2025-P0085; Genehmigungsdatum: 1. Januar 2025). Diese Studie entspricht den lokalen Gesetzen, Vorschriften und institutionellen Anforderungen. Es wurden weibliche NSG-Mäuse im Alter von 6–8 Wochen verwendet. Die in dieser Studie verwendeten peripheren mononukleären Blutzellen (PBMCs) stammten aus kommerzieller Quelle. Die in dieser Studie verwendeten Reagenzien und Geräte sind in der Tabelle der Materialien aufgeführt.
1. Herstellung von CAR-mRNA
- Vorbereitung linearisierter DNA-Vorlagen
HINWEIS: Das Plasmid, das die CAR-Sequenz enthält, wurde mit dem Restriktionsenzym BspQI linearisiert. Das ausgewählte Restriktionsenzym sollte das DNA-Fragment stromabwärts der Promotorregion auf der rechten Seite einfügen und keine Erkennungsstellen innerhalb des eingefügten DNA-Fragments aufweisen.- Geben Sie doppelt destilliertes Wasser (ddH2O), 10× Puffer, DNA-Vorlage und das BspQI-Enzym in der in Tabelle 1 angegebenen Reihenfolge hinzu. Inkubieren Sie bei 50 °C für 2 h und inaktivieren Sie anschließend das Enzym bei 80 °C für 20 min. Das linearisierte Plasmid kann bei 4 °C gelagert werden.
- Richten Sie die Restriktionsverdauungsreaktion in einem sterilen Mikrozentrifugenröhrchen ein. Fügen Sie doppelt destilliertes Wasser, Restriktionspuffer, Plasmid-DNA-Vorlage und das BspQI-Restriktionsenzym in der in Tabelle 1 angegebenen Reihenfolge und Volumina hinzu.
- Mischen Sie das Reaktionsgemisch vorsichtig durch Auf- und Abpipettieren und zentrifugieren Sie kurz. Inkubieren Sie das Gemisch 2 h bei 50 °C in einem Thermocycler, um einen vollständigen Verdau zu gewährleisten. Inaktivieren Sie das Restriktionsenzym durch Inkubation bei 80 °C für 20 min.
HINWEIS: Optional – Lagern Sie das linearisierte Plasmid kurzfristig bei 4 °C oder fahren Sie direkt mit der Qualitätskontrolle fort.
- Stellen Sie ein 1 %iges Agarosegel her, indem Sie 0,25 g Agarose in 25 mL 1× Tris–Acetat–EDTA (TAE)-Puffer auflösen. Geben Sie 2,5 µL Gel Green hinzu und mischen Sie gründlich. Erhitzen Sie die Lösung zum Kochen und schütteln Sie sie kräftig. Wiederholen Sie diesen Vorgang dreimal, bevor Sie die Mischung in die Gussform gießen. Führen Sie den Elektrophoresevorgang bei 110 V für 10 min durch, gefolgt von 130 V für 20 min.
- Führen Sie eine UV-Visualisierung durch, um den vollständigen Verdau zu überprüfen. Durch Vergleich der Bandenpositionen mit DNA-Markern und dem nicht geschnittenen Plasmid zeigte das linearisierte Plasmid nur zwei deutliche Banden, die den vorhergesagten molaren Massen entsprechen: Die Zielsequenz betrug etwa 1.791 bp und das verbleibende Fragment etwa 2.535 bp.
- Reinigen Sie die Verdauungsprodukte mithilfe von DNA-Isolationskügelchen.
- Vortexen Sie die magnetischen Kügelchen, um eine gründliche Durchmischung sicherzustellen. Pipettieren Sie das angegebene Volumen magnetischer Kügelchen in die DNA-Probe und mischen Sie vorsichtig. Inkubieren Sie 10 min bei Raumtemperatur (RT), um die DNA-Bindung an die Kügelchen zu ermöglichen.
- Stellen Sie die Probe 5 min auf einen Magnethalter. Entfernen Sie vorsichtig das Überstand. Geben Sie 200 µL frisch hergestelltes 80 %iges Ethanol zum Waschen hinzu. Inkubieren Sie 30 s bei RT und entfernen Sie anschließend vorsichtig den Überstand. Wiederholen Sie diesen Schritt zweimal.
- Lassen Sie die Probe mit geöffnetem Deckel 5 min bei Raumtemperatur auf dem Magnethalter trocknen. Nehmen Sie die Probe vom Magnethalter. Fügen Sie 11 µL nukleasefreies ddH2O hinzu. Mischen Sie gründlich durch Auf- und Abpipettieren. Inkubieren Sie 2 min bei Raumtemperatur. Lassen Sie die Lösung 5 min auf dem Magnethalter stehen, bis sie klar ist.
- Überführen Sie vorsichtig den Überstand in ein neues nukleasefreies Zentrifugenröhrchen. Messen Sie die DNA-Konzentration mit einem Spektrophotometer; die erhaltene DNA muss unmittelbar für die in-vitro-Transkription verwendet werden. Berechnen Sie die Rückgewinnungsrate basierend auf der Menge an gereinigter DNA geteilt durch die ursprüngliche Menge an eingesetzter DNA.
- Geben Sie doppelt destilliertes Wasser (ddH2O), 10× Puffer, DNA-Vorlage und das BspQI-Enzym in der in Tabelle 1 angegebenen Reihenfolge hinzu. Inkubieren Sie bei 50 °C für 2 h und inaktivieren Sie anschließend das Enzym bei 80 °C für 20 min. Das linearisierte Plasmid kann bei 4 °C gelagert werden.
- In-vitro-Transkription (IVT)
- Tauen Sie alle Komponenten eines auf T7-RNA-Polymerase basierenden in-vitro-Transkriptions- und RNA-Capping-Kits auf Eis auf (außer der T7-RNA-Polymerase-Mischung, die bis zur Verwendung bei -20 °C aufbewahrt werden sollte). Vortexen Sie die Puffer kurz und zentrifugieren Sie sie anschließend.
- Stellen Sie das IVT-Reaktionsgemisch in einem sterilen, nukleasefreien Mikrozentrifugenröhrchen bei Raumtemperatur gemäß den in Tabelle 2 angegebenen Volumina zusammen. Fügen Sie die Komponenten in der angegebenen Reihenfolge hinzu, beginnend mit der T7-Enzymmischung.
- Mischen Sie das Reaktionsgemisch gründlich, aber vorsichtig durch leichtes Anschlagen des Röhrchens oder durch Auf- und Abpipettieren. Zentrifugieren Sie kurz, um die Flüssigkeit am Röhrchenboden zu sammeln. Inkubieren Sie das Gemisch 2 h bei 37 °C in einem Thermocycler.
- Geben Sie direkt 2 µL DNase-I-Enzym zur IVT-Reaktion hinzu, um die verbleibende DNA-Vorlage abzubauen. Mischen Sie vorsichtig und inkubieren Sie weitere 15 min bei 37 °C. Fahren Sie unmittelbar mit dem Reinigungsschritt fort.
- Reinigen Sie das resultierende RNA-Produkt mithilfe von RNA-Isolationskügelchen nach dem gleichen Verfahren wie bei der Reinigung der DNA-Verdauungsprodukte.
- Lösen Sie in 20 µL enzymfreiem Wasser auf. Messen Sie mithilfe eines NanoDrop-Spektrophotometers die mRNA-Konzentration und das Absorptionsverhältnis (OD). Verwenden Sie 1 µL nukleasefreies Wasser als Blindwert. Das OD260/280-Verhältnis sollte zwischen 1,8 und 2,1 liegen, das OD260/230-Verhältnis zwischen 2,0 und 2,4.
HINWEIS: Liegen die Verhältnisse außerhalb dieser Bereiche, deutet dies auf Kontamination hin, und die Probe muss erneut gereinigt werden. - Verwenden Sie ein automatisiertes kapillarelektrophoretisches System zur Nukleinsäure- und Proteinanalyse, um Länge und Integrität der synthetisierten CAR-mRNA zu analysieren. Das Elektrophoreseprofil sollte einen einzelnen, scharfen Peak entsprechend der erwarteten Länge der vollständigen CAR-mRNA (ca. 1800 nt) zeigen, ohne Ausläufer und mit einer flachen, sauberen Basislinie. Es sollten keine signifikanten diffusen Banden niedriger molaren Masse oder mehrere Peaks vorhanden sein; andernfalls deutet dies auf RNA-Degradation hin.
- Portionieren Sie die validierte CAR-mRNA, um wiederholte Einfrier- und Auftauzyklen zu vermeiden, und lagern Sie sie bei -80 °C zur Langzeitkonservierung.
- Lösen Sie in 20 µL enzymfreiem Wasser auf. Messen Sie mithilfe eines NanoDrop-Spektrophotometers die mRNA-Konzentration und das Absorptionsverhältnis (OD). Verwenden Sie 1 µL nukleasefreies Wasser als Blindwert. Das OD260/280-Verhältnis sollte zwischen 1,8 und 2,1 liegen, das OD260/230-Verhältnis zwischen 2,0 und 2,4.
2. Herstellung und Charakterisierung von LNPs
- Lösen Sie SM102, Cholesterin, 1,2-Distearoyl-sn-glycero-3-phosphocholin (DSPC) und DMG-PEG2000 in wasserfreiem Ethanol, um eine Stammlösung mit einer Konzentration von 10 mg/mL herzustellen. Bereiten Sie die organische Phase mit einem Verhältnis von 1:50:38,5:10:1,5 vor.
- Berechnen Sie die erforderliche mRNA-Menge basierend auf dem Verhältnis von 8:1 zwischen positiv geladenen Amino-N- und negativ geladenen Phosphat-P-Gruppen. Lösen Sie die mRNA in Natriumcitratlösung, um die wässrige Phase herzustellen. Halten Sie ein Verhältnis von organischer zu wässriger Phase von 1:3 bei Flussraten von jeweils 1,5 mL/min ein. Stellen Sie die LNPs mittels eines mikrofluidischen Herringbone-Mischers her.
- Spülen Sie zunächst das Schlauchsystem und den mikrofluidischen Chip (Herringbone-Mischer) einmal mit wasserfreiem Ethanol und einer Natriumcitratlösung. Nachdem die vorbereiteten organische und wässrige Phase durch Spülen vermischt wurden, saugen Sie diese mit einer 1-mL-Spritze auf; das Verhältnis von organischer zu wässriger Phase beträgt 1:3. Laden Sie diese anschließend jeweils in die beiden Kanäle der Spritzenpumpe.
- Stellen Sie die Flussraten für die organische und die wässrige Phase ein. Geben Sie 5 mL Natriumcitratpuffer (50 mM) in das an den Auslass angeschlossene Zentrifugenröhrchen. Nachdem jegliche Reste der Waschlösung aus dem Schlauchsystem herausgespült wurden, starten Sie das Gerät und sammeln Sie das Eluat.
- Überführen Sie die in Natriumcitratlösung dispergierten LNPs in ein Ultrafiltrationsröhrchen mit einer Grenzgröße von 100 kDa, zentrifugieren Sie bei 4000 × g für 5–10 min, geben Sie anschließend 2,5 mL Natriumcitratlösung und 2,5 mL 1× TBS-Lösung hinzu, um die Partikel erneut zu dispergieren, und wiederholen Sie die Zentrifugation einmal.
- Geben Sie 1 mL Natriumcitratlösung und 4 mL 1× TBS-Lösung hinzu, um die Partikel erneut zu dispergieren, und zentrifugieren Sie erneut. Lagern Sie die konzentrierten LNPs vorübergehend in 1 mL TBS-Lösung bei 4 °C.
- Verwenden Sie ein fluoreszenzbasiertes RNA-Quantifizierungs-Kit, um den mRNA-Gehalt in den LNPs vor und nach der Demulgierung zu messen; die Differenz zwischen den beiden Werten stellt die Einschlusswirkung (Encapsulation Efficiency) der LNPs dar.
- Bereiten Sie 1× TE-Puffer, Probenarbeitslösung und 2 %ige Triton X-100-Lösung vor. Verdünnen Sie den mRNA-Standard (100 µg/mL) mit 1× TE-Puffer auf 2 µg/mL und erstellen Sie eine Standardkurve mit den Konzentrationen 0 (Blank), 10, 20, 100, 500 und 1000 ng/mL. Vortexen Sie 4 µL LNP-Lösung mit 16 µL 2 %iger Triton X-100-Lösung und lassen Sie die Mischung 10 Minuten stehen.
- Geben Sie 5 µL der demulgierten LNP-Lösung zu 95 µL 1× TE-Puffer. Fügen Sie 100 µL Probenarbeitslösung sowohl in die Standardkurven- als auch in die Probenvertiefungen hinzu, mischen Sie gründlich, schützen Sie vor Licht und überführen Sie die Lösungen in eine 96-Well-Platte mit schwarzem Boden.
- Nach der Inkubation messen Sie die Fluoreszenzintensität (Ex480/Em520) mit einem Mikroplattenreader. Subtrahieren Sie die Absorptionswerte der Blank-Vertiefungen von den Werten der Standardkurven- und Probenvertiefungen, um die Standardkurve aufzutragen.
- Verwenden Sie die Standardkurve, um die mRNA-Konzentrationen in der LNP-Lösung vor und nach der Demulgierung zu berechnen, multiplizieren Sie diese Werte mit 200, um die Konzentrationen vor der Verdünnung zu erhalten, und setzen Sie sie in die folgende Formel ein:
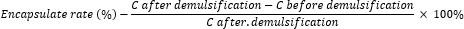
- Entnehmen Sie 10 µL LNP und verdünnen Sie diese in 1 mL TBS-Lösung. Bestimmen Sie die Partikelgröße, das Zetapotential und den Polydispersitätsindex (PDI) mithilfe eines Malvern-Partikelgrößenanalysators.
3. T-Zell-Aktivierung und Transfektion
- T-Zell-Sortierung
- PBMCs in einer Konzentration von 1 × 10⁷/mL entnehmen, bei 37 °C resuspendieren, 10 mL eines immunmagnetischen Zellseparationspuffers hinzufügen, gründlich mischen, bei 500 × g 8 min zentrifugieren und zählen.
- Zellen resuspendieren und die Dichte auf 5 × 10⁷ Zellen/mL einstellen, 50 µL Isolationscocktail pro mL Zellsuspension hinzufügen und 5 min bei Raumtemperatur inkubieren; 40 µL magnetische Partikel zur immunmagnetischen Zellisolierung pro mL Zellsuspension hinzufügen und mischen; das Röhrchen auf einen Magnethalter stellen und 10 min bei RT inkubieren.
- Die angereicherte Zellsuspension vorsichtig mit einer Pipette in ein neues Zentrifugenröhrchen überführen. Das Röhrchen vom Magneten nehmen, 4 mL frischen immunmagnetischen Zellseparationspuffer hinzufügen und für eine zweite Separationsrunde weitere 5 min inkubieren.
- Zellen mit T-Zell-Kulturmedium (RPMI 1640 GlutaMAX + 10 % Fetal Bovine Serum + 1 % Penicillin/Streptomycin + 100 IE/mL rhIL-2 + 5 ng/mL rhIL-7 + 5 ng/mL rhIL-15) waschen, anschließend zentrifugieren und zählen. T-Zell-Kulturmedium hinzufügen, um die Zelldichte auf 1 × 10⁶/mL einzustellen, und 12,5 µL humanen T-Zell-Aktivator CD3/CD28 magnetische Kügelchen hinzufügen. 48 h bei 37 °C in einem 5 % CO₂-Inkubator inkubieren, um die Zellen zu aktivieren.
- Nachweis von T-Zell-Aktivierungsparametern
- 200 µL der 48 h aktivierten T-Zellen in ein 1,5-mL-Mikrozentrifugenröhrchen überführen. CD3/CD28-Aktivierungsmagnetkügelchen entfernen, 1 mL FACS-Puffer zum Waschen hinzufügen, vorsichtig durch Pipettieren mischen und bei 500 × g, 4 °C 5 min zentrifugieren. Das Überstandvolumen vorsichtig entfernen und den Vorgang 2–3 Mal wiederholen.
- Zellen in 100 µL FACS-Puffer resuspendieren. Jeweils 1 µL anti-humaner CD3-, anti-humaner CD25- und anti-humaner CD69-Antikörper hinzufügen. Proben vorsichtig mischen und 30 min im Dunkeln auf Eis inkubieren.
- 1 mL FACS-Puffer zum Waschen hinzufügen, zentrifugieren, anschließend den Überstand vorsichtig entfernen, 100 µL FACS-Puffer und 0,1 µL LIVE/DEAD fixierbares Totzellfarbstoff hinzufügen und 10 min im Dunkeln auf Eis inkubieren.
- Zellen in 1 mL FACS-Puffer resuspendieren und bei 500 × g, 4 °C 5 min zentrifugieren, dann den Überstand vorsichtig entfernen. Den Vorgang 2–3 Mal wiederholen. Überstand verwerfen und Zellen in 200 µL FACS-Puffer resuspendieren. Zellen mittels Durchflusszytometrie analysieren.
- Zielzellen mithilfe von FSC-A und SSC-A auswählen, Einzelzellen mithilfe von FSC-A und FSC-H isolieren und lebende Zellen mithilfe des LIVE/DEAD-Zelldiskriminierungsfarbstoffs (LIVE/DEAD) identifizieren. Die CD25- und CD69-Verhältnisse zwischen inaktiven und aktivierten T-Zellen vergleichen.
- LNP-Transfektion von T-Zellen
- Ausgehend von der Kalkulation der Einschließungseffizienz das erforderliche Volumen an LNP entsprechend der Menge an mRNA entnehmen. Zunächst die in TBS dispergierten LNP zentrifugieren, um sie abzutrennen, anschließend in RPMI 1640-Medium überführen.
- Nach 48 h einen Magnetrack verwenden, um die CD3/CD28-Aktivierungsmagnetkügelchen zu entfernen. Bei 500 × g 8 min zentrifugieren, zählen und T-Zell-Kulturmedium hinzufügen, um die Dichte auf 2 × 10⁶ Zellen/mL einzustellen. 1 µg LNP-mRNA pro 1 × 10⁵ Zellen hinzufügen. Vorsichtig durch Pipettieren mischen und 4–6 h bei 37 °C in einem 5 % CO₂-Inkubator inkubieren.
4. Nachweis der CAR-Expression
- 4–6 h nach der Transfektion die CAR-T-Zellen vorsichtig pipettieren, um sie gründlich zu mischen. Mindestens 2 × 10⁵ Zellen in ein 1,5-mL-Mikrozentrifugenröhrchen überführen.
- 1 mL FACS-Puffer zum 1,5-mL-Mikrozentrifugenröhrchen hinzufügen. Durch Pipettieren mischen, dann 5 min bei 4 °C mit 500 x g zentrifugieren. Das Überstandvolumen vorsichtig entfernen. Diesen Schritt 2–3 Mal wiederholen.
- Den Zellpellet in 100 µL FACS-Puffer resuspendieren und die Probe in eine Kontrollgruppe und eine Versuchsgruppe aufteilen, wobei jede 50 µL enthält. 1 µL des CAR-Detektionsantikörpers G4S-Linker zur Zellsuspension der Versuchsgruppe hinzufügen, die Probe vorsichtig mischen und 30 min im Dunkeln auf Eis inkubieren. Für die Kontrollgruppe keinen Antikörper hinzufügen; ebenfalls auf Eis inkubieren.
- 0,2 µL der lebenden/toten fixierbaren Zellfarbe LIVE/DEAD (1000×) pipettieren und in 100 µL FACS-Puffer verdünnen; anschließend 50 µL in jede der beiden Gruppen (Kontroll- und Versuchsgruppe) pipettieren, die Probe vorsichtig mischen und 10 min im Dunkeln auf Eis inkubieren.
- Die Zellen mit 1 mL FACS-Puffer waschen. 5 min bei 4 °C mit 500 x g zentrifugieren. Den Überstand vorsichtig entfernen. Den Vorgang 2–3 Mal wiederholen.
- Den Überstand verwerfen und die Zellen in 200 µL FACS-Puffer resuspendieren. Die Zellen mittels Durchflusszytometrie analysieren.
- Die CAR-Expression anhand der folgenden Gating-Strategie auswerten: Auswahl der Zielzellen anhand des FSC-A- und SSC-A-Diagramms, Auswahl einzelner Zellen anhand des FSC-A- und FSC-H-Diagramms und Auswahl lebender Zellen anhand der LIVE/DEAD fixierbaren Zellfarbe.
HINWEIS: Basierend auf der Auswahl der Zellen, die in der äußersten rechten Spalte der lebenden Zellpopulation der Kontrollgruppe positiv für den G4S-Linker-Antikörper gefärbt sind, repräsentiert der für die Versuchsgruppe angezeigte Prozentsatz die CAR-Positivitätsrate.
5. In-vitro-Zytotoxizitätsanalyse von CAR-T-Zellen
- Verdauen Sie NUGC4- und NCl-N87-Tumorzellen, die Luciferase exprimieren, mit Trypsin. Zentrifugieren Sie bei 300 × g für 5 min. Geben Sie 1 mL RPMI 1640-Medium hinzu, zählen Sie die Zellen und stellen Sie die Zelldichte auf 5 × 10⁴ Zellen/mL ein. Aliquotieren Sie 100 µL in jedes Loch einer 96-Loch-Platte. Geben Sie ein gleiches Volumen an Phosphat-gepufferter Kochsalzlösung (PBS) in die verbleibenden Löcher, um Verdunstung zu verhindern. Inkubieren Sie 24 h in einem 37 °C-Inkubator mit 5 % CO₂.
- Berechnen Sie die CAR-Positivitätsrate basierend auf den Ergebnissen der Durchflusszytometrie. Geben Sie CAR-T- oder T-Zellen in Effektor-zu-Target-Zell-Verhältnissen von 10:1, 5:1, 3:1, 1:1, 1:3 und 1:5 zu den Löchern mit Tumorzellen (100 µL/Loch) hinzu. Inkubieren Sie 24 h bei 37 °C mit 5 % CO₂.
- Bestimmen Sie mithilfe des Firefly-Luciferase-Reportergen-Assay-Kits gemäß Produktanleitung das Luciferase-Signal der verbliebenen Tumorzellen und berechnen Sie die Abtötungsrate: (1 – (RLU-Wert der Effektorzellen / RLU-Wert der Targetzellen)) × 100 %.
6. Funktionale Validierung von CAR-T-Zellen in vivo
- Nach einer einwöchigen Akklimatisierungsphase vor der Inokulation injizieren Sie jeden Maus subkutan in die Achselhöhle mit 5 × 10⁶ NUGC4-Zellen. Messen Sie die Tumorgröße täglich und berechnen Sie das Tumorvolumen mit der Formel: V (mm3) = L × W2/2 (wobei L der längste Durchmesser des Tumors und W der kürzeste Durchmesser ist), bis der Tumor 100 mm erreichte3.
- Teilen Sie die Mäuse zufällig in vier Gruppen ein: drei Behandlungsgruppen, die unterschiedliche Dosen erhalten, und eine Kontrollgruppe, die PBS erhält, mit jeweils drei Mäusen pro Gruppe.
HINWEIS: Das Blindheitsgesetz wurde nicht umgesetzt. - Nach der Inkubation 10 µg von mRNA mit 1 × 10⁶ aktivierte T-Zellen für 4 h, bereiten Sie Dosierungen von 5 × 10⁵ Zellen/Maus, 1 × 10⁶ Zellen/Maus und 2 × 10⁶ Zellen/Maus. Verabreichen Sie die Mischung aus LNP und T-Zellen den Mäusen. über Injektion in die Schwanzvene, wobei jede Maus eine 100 µL Zellvolumen oder PBS. Die Dosen wurden an den Tagen 1, 4, 7 und 10 verabreicht, insgesamt vier Dosen.
- Messen Sie die Tumorgröße der Mäuse an den Tagen 0, 2, 4, 6, 8, 10, 12 und 14, berechnen Sie das Tumorvolumen und zeichnen Sie eine Wachstumskurve. Geben Sie die Daten als Mittelwert ± Standardabweichung (SD) an. Analysieren Sie die Unterschiede zwischen den Gruppen mittels zweifaktorieller Varianzanalyse (ANOVA) mit einer statistischen und grafischen Software in Kombination mit dem Tukey’schen Test für multiple Vergleiche. ns: nicht statistisch signifikant; *P < 0.05; **P < 0.01; ***P < 0.001; ****P < 0.0001.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Es wurde eine CAR-Sequenz verwendet, die gegen Claudin18.2 gerichtet ist und aus dem single-chain variable fragment (scFv) eines humanisierten anti-Claudin18.2 monoklonalen Antikörpers, der CD8-Scharnierregion, der CD28-Transmembranregion, der kostimulatorischen Domäne und der CD3ζ-Aktivierungsdomäne besteht. Basierend auf dieser Sequenz wurde eine DNA-Vorlage konstruiert, die den T7-Promotor und einen poly-A-Schwanz enthält, um die in vitro-Transkription der CAR-mRNA zu ermöglichen (Abbildu...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Dieses Protokoll stellt ein nichtvirales mRNA-Übertragungssystem bereit, das die Integration in das Wirtsgenom vermeidet und somit zahlreiche Risiken, einschließlich immunologischer Abstoßung, umgeht. Die vorübergehende Funktionalität verhindert zudem Nebenwirkungen an nichtzielgerichteten Strukturen und ermöglicht eine kurzfristige, kontrollierbare Expression in CAR-T-Zellen, wodurch Nebenwirkungen und Sicherheitsrisiken verringert werden.
Die Optimierung des CAR-mRNA-Sequenzdesigns erfolgte,...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren geben keine Interessenkonflikte an
Danksagungen
Wir möchten uns bei der Shanghai-Universität und dem Zentralen Labor des Zehnten Volkskrankenhauses Shanghai für die Bereitstellung einer Forschungsplattform für diese Studie bedanken.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Absolutethanol | Sigma-Aldrich | 459836 | Organische Phase |
| Agarose | Beyotime | ST004L | Gelelektrophorese |
| anti-G4S-Linker (B02H1) mAb PE | Hycells | GS-ARPE100 | CAR-Nachweis |
| BspQI Restriktionsenzym | NEB | R0712 | Plasmid-Linearisierung |
| BV421 Maus-Anti-Human CD25 | BD Biosciences | 564033 | Aktivierungsmarker |
| CD3/CD28-Aktivierungsperlen | Thermo Fisher Scientific | 11161D | T-Zell-Aktivierung |
| Cholesterin | Sigma-Aldrich | C8667 | Struktur-Lipid |
| CO2-Zellkulturinkubator | Thermo Fisher / äquivalent | 250i | Für T-Zell- und Tumorzellkultur |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | PEGyliertes Lipid |
| Magnetische DNA-Isolationsperlen | SYNTHGENE | 10501-005 | DNA-Reinigung |
| DNase I (RNase-frei) | NEB | M0303L | Entfernung der DNA-Vorlage |
| DSPC | Avanti Polar Lipids | 850365 | Phospholipid |
| Dynamischer Lichtstreuungsanalysator | Malvern Panalytical | Zetasizer | Für LNP-Größe, PDI, Zeta-Potential |
| EasySep-Puffer | STEMCELL Technologies | 20144 | Magnetische Trennung |
| Fötales Rinderserum (FBS) | Gibco | 10099-141 | Kulturzusatz |
| FITC Maus-Anti-Human CD3 | BD Biosciences | 555332 | T-Zell-Identifizierung |
| Durchflusszytometer | BD Biosciences / äquivalent | FACSCelesta / LSRFortessa | Für CAR- und Aktivierungsmarker |
| GelGreen Nukleinsäure-Färbemittel | Biotium | 41005 | DNA-Sichtbarmachung |
| LIVE/DEAD-Fixierbares Farbstoff | Invitrogen | L34955 | Lebensfähigkeit-Färbung |
| Luciferase-Assay-Kit | Promega | E1500 | Zytotoxizitätsnachweis |
| Magnetisches Trennstand | STEMCELL Technologies / äquivalent | 18000 | Für PBMC- und T-Zell-Isolierung |
| Nanodrop-Spektrophotometer | Thermo Fisher Scientific | NanoDrop 2000 | Für DNA/RNA-Quantifizierung |
| NSG-weibliche Mäuse (6–8 Wochen) | Jackson Laboratory | 5557 | In-vivo-Modell |
| PBMCs | Shanghai Saili Biotechnology Company | ||
| PCR-Thermocycler | Bio-Rad / äquivalent | T100 | Für DNA-Amplifikation |
| PE Maus-Anti-Human CD69 | BD Biosciences | 557050 | Frühe Aktivierung |
| Penicillin-Streptomycin | Gibco | 15140-122 | Antibiotika |
| Qsep Nukleinsäure-Analysator | BiOptic Inc. | Qsep100 | Für mRNA-Größe/-Integritätsanalyse |
| Quant-iT RiboGreen RNA-Kit | Invitrogen | R11490 | Verkapselungseffizienz |
| RapidSpheres | STEMCELL Technologies | 15061 | Magnetische Markierung |
| Rekombinanter humaner IL-15 | PeproTech | 200-15 | Unterstützung des Gedächtnisphänotyps |
| Rekombinanter humaner IL-2 | PeproTech | 200-02 | T-Zell-Expansion |
| Rekombinanter humaner IL-7 | PeproTech | 200-07 | T-Zell-Überleben |
| Kühlzentrifuge | Eppendorf / äquivalent | 5425R | Für LNP-Konzentration und Zellverarbeitung |
| RNA 6000 Ladder | Thermo Fisher Scientific | AM7152 | RNA-Charakterisierung |
| RNA-Kartuschen-Kit (1 Stück) | Bioptic | C105110 | RNA-Qualitätskontrolle |
| Magnetische RNA-Isolationsperlen | SYNTHGENE | 10511-005 | mRNA-Reinigung |
| RNase-freies Wasser | Thermo Fisher Scientific | AM9937 | IVT und RNA-Handhabung |
| RPMI 1640 GlutaMAX | Gibco | 61870-036 | T-Zellkultur |
| SM-102 | MedChemExpress / äquivalent | HY-112563 | Ionisierbares Lipid |
| T-Zell-Isolationscocktail | STEMCELL Technologies | 15061 | CD3+-T-Zell-Isolierung |
| T7-Kotranskriptions- und Cap-Additions-Kit | SYNTHGENE | 10111-3011 | IVT-mRNA-Synthese |
| TBS-Puffer | Gibco | 3005 | LNP-Lagerung |
| Trypsin-EDTA | Gibco | 25200-056 | Zellablösung |
| UV-Gelelektrophorese-Imaging-System | Syngene / äquivalent | NuGenius/NuGenius+ | Für Nachweis der DNA-Verdauung |
Referenzen
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar