Dieses Protokoll bietet eine standardisierte, leistungsstarke Methode zur Untersuchung von Substanzen, bei der in vivo Zebrafische verwendet werden, um den Verlust dopaminergerer Neuronen und die Verhaltensdefizite der Lokomotorik zu quantifizieren und so eine effiziente Screening neuroprotektiver Verbindungen zu ermöglichen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
In vivo Phänotypisierung der dopaminergen Neurodegeneration bei Zebrafischlarven mittels Verhaltensanalyse und hochgehaltsbildender Bildgebung
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Forschung zur Wirkstoffforschung in der Neurodegeneration ist durch die hohen Kosten und den geringen Durchsatz traditioneller Säugetiermodelle eingeschränkt. Dieser Engpass wird besonders in der Parkinson-Forschung beobachtet, wo rigorose und skalierbare dopaminerge (DA) Neurodegenerationsstudien langsam und ressourcenintensiv bleiben. Um diese Lücke zu schließen, präsentieren wir eine standardisierte, hochdurchsetzende Phänotypisierungspipeline mit einem transgenen Zebrafischmodell, das Nitroreduktase in DA-Neuronen exprimiert, um den Verlust von DA-Neuronen innerhalb von fünf Tagen nach der Befruchtung zu untersuchen. Zebrafische bieten wichtige Vorteile für die translationale Neurowissenschaft, darunter eine schnelle Larvenentwicklung, optische Transparenz, die eine in vivo Ganzhirnbildgebung ermöglicht, eine starke Konservierung von Parkinson-relevanten Genen und Signalwegen sowie intakte neuronale Schaltkreise, die in Zellkulturmodellen nicht zugänglich sind. Unser Protokoll integriert chemogenetische Ablation und hochgehaltliche Bildgebung, um schnelle Datensätze für das Screening zu generieren. DA-Neuronen werden selektiv mit Metronidazol (MTZ) abliert, was eine spezifische und abstimmbare Neurodegeneration erzeugt. Die MTZ-Behandlung führt zu dosisabhängigen Reduktionen der Fortbewegung, die mit bradykinesieähnlichen Phänotypen übereinstimmen und eine robuste verhaltensbedingte Korrelation zum Verlust von DA-Zellen bietet. Da die Parkinson-Krankheit im Kern eine motorische Störung ist, koppeln wir anatomische Messungen mit funktionellen Verhaltensanalysen. Die Lokomotorische Aktivität wird direkt auf einer Platte erfasst und mittels automatisierter Verfolgung quantifiziert, wobei Metriken wie die gesamte zurückgelegte Distanz, die Häufigkeit der Schwimmübungen und die Burst-Initiierung extrahiert werden. Zebrafische bieten ein effizientes und skalierbares Modellsystem, bei dem Hunderte von Larven gleichzeitig mit minimaler Handhabung untersucht werden können. Wir haben ein hochdurchsatzbasiertes, plattenbasiertes Medikamentenscreening-Protokoll optimiert, das darauf ausgelegt ist, experimentelle Varianz in der Undergraduate-Forschung zu minimieren. Dieses standardisierte, plattenbasierte Format zur Screening von Kandidatenverbindungen für Neuroprotektion oder funktionelle Rettung stellt sicher, dass die von verschiedenen Forschern gesammelten Daten statistisch vergleichbar und wirksam zur Identifizierung neuroprotektiver Kandidaten bleiben, was die Reproduzierbarkeit verbessert. Zusammen bietet diese Methodik einen robusten, skalierbaren Rahmen für die Forschung zur Neurodegeneration.
Einleitung
Die Forschung zur Arzneimittelforschung in der Neurodegeneration steht vor einem erheblichen Effizienzengpass aufgrund der hohen Kosten und des geringen Durchsatzes der traditionellen Säugetiermodelle 1,2, was sorgfältige experimentelle Planung und den Einsatz einer großen Belegschaft erfordert. Das übergeordnete Ziel dieser Methode ist es, einen standardisierten, hochdurchsatzfähigen Ansatz unter Verwendung des Tg(th:Gal4; UAS:NTR-mCherry) transgenes Zebrafischmodell, in dem Nitroreduktase-mCherry speziell in dopaminergen (DA)-Neuronen exprimiert wird, um den Verlust von DA-Neuronen und Bewegungsdefizite zu untersuchen. Die Begründung für den Einsatz dieser Technik beruht auf dem Bedarf an rigorosen, skalierbaren und wirtschaftlich tragfähigen In-vivo-Modellen für die Neurodegenerationsforschung 3,4,5. Während In-vitro-Zellkulturen ein schnelles Medikamentenscreening ermöglichen, fehlt ihnen die intakte neuronale Schaltung und der gesamte Organismuskontext, die für die translationale Relevanz unerlässlichsind. Im Gegensatz dazu bieten Nagetiermodelle einen hervorragenden physiologischen Kontext, sind jedoch teuer und zeitaufwendig für die anfängliche Hochdurchsatz-Screening neuroprotektiver Verbindungen 7,8.
Zebrafische besitzen eine schnelle Larvenentwicklung, eine optische Transparenz, die eine in vivo Ganzhirnbildgebung ermöglicht, sowie eine starke genetische Erhaltung krankheitsrelevanter Signalwege, insbesondere im Zusammenhang mit Neurodegeneration 9,10,11. Das Protokoll integriert speziell standardisierte Pflege, chemogenetische Ablation mittels Metronidazol (MTZ) und hochgehaltsbildende Bildgebung in Kombination mit funktioneller Verhaltensverfolgung. Die direkte Messung der lokomotorischen Aktivität liefert eine robuste Verhaltenskorrelation zum neuronalen DA-Verlust, da der Dopamin-Neuronenverlust mit Verhaltensanomalien verbunden ist 12,13,14. Das standardisierte, plattenbasierte Format minimiert die experimentelle Varianz zwischen den Betreibern, und der hohe Durchsatz des Zebrafisch-Larvensystems ermöglicht große Stichprobengrößen, die zusammen ausreichend statistische Kraft zur Erkennung neuroprotektiver Effekte bieten. Dies macht das Protokoll gut geeignet für Anwendungen, die skalierbare und reproduzierbare Screenings erfordern, einschließlich Situationen, in denen die Erfahrung der Ermittler variieren kann.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Alle Methoden mit Wirbeltieren wurden in Übereinstimmung mit den Richtlinien des Institutional Animal Care and Use Committee durchgeführt (IACUC-Genehmigung AUP-25-098).
1. Zebrafischhaltung
- Aufrechterhaltung der Bedingungen im Wassersystem
- Halten Sie das zirkulierende aquatische System bei 28,5°C (akzeptabler Bereich: 26°C–30°C), pH-Wert 7,1–7,8 und Leitfähigkeit 600–700 μS/cm. Halten Sie erwachsene Zebrafische mit einer Besatzdichte von etwa 5 Fischen/L in heimischen Aquarien.
- Überwachen Sie täglich die Ammoniak-, Nitrit- und Nitratwerte mit einem kolorimetrischen Aquarienwassertestkit gemäß den Anweisungen des Herstellers. Halten Sie Ammoniak und Nitrit bei 0 ppm und Nitrat zwischen 10–20 ppm.
- Führen Sie Wasserwechsel durch, wenn Ammoniak oder Nitrit 0 ppm überschreitet, Nitrat 20 ppm überschreitet, sichtbare Trübung oder Ablagerungen vorhanden sind oder pH-/Leitfähigkeitswerte außerhalb der in Schritt 1.1.1 beschriebenen Zielbereiche liegen. Der Austausch wird fortgesetzt, bis Ammoniak und Nitrit auf 0 ppm zurückkehren, Nitrat auf 10–20 ppm zurückkehrt und pH-/Leitfähigkeitswerte auf den Zielbereich zurückgesetzt sind.
- Halten Sie einen 14-Stunden-Licht:10-Stunden-Dunkelzyklus aufrecht, um den zirkadianen Rhythmus und die Fortpflanzung zu synchronisieren.
- Zebrafische in verschiedenen Entwicklungsstadien füttern
- Füttere erwachsene Fische zweimal täglich 0,5 mm langsam sinkende Pellets. Standardisiert die Fütterung nach Verbrauchszeit und liefert nur die Menge, die innerhalb von 3–5 Minuten verbraucht wird. Verwenden Sie in Versuchskohorten konsequent die gleiche Pelletgröße und Ernährungstyp.
- Füttere Larvenfische Gemma Micro 75 ZF oder eine gleichwertige Larven-Zebrafisch-Nahrung mit einer Partikelgröße von etwa 75 μm dreimal täglich. Füttere junge Fische (1 Monat) mit Gemma Micro 150 ZF oder einer äquivalenten Zebrafisch-Ernährung mit einer Partikelgröße von etwa 150 μm dreimal täglich.
- Ersetzen Sie Äquivalente Diäten nur, wenn sie für Zebrafischlarven oder Jungfische formuliert sind, eine vergleichbare Partikelgröße bieten und proteinreiches, nährstoffvolles Futter liefern, das für die Entwicklungsphase geeignet ist.
- Ergänzen Sie die Larven- und Jungtiernahrung mit frisch geschlüpften lebenden Salzgarnelen Nauplii einmal täglich um zwölf Uhr mittags. Schlüpfen Sie Salzkrebszysten in belüftetem Salzwasser für 24–36 Stunden gemäß den Anweisungen des Herstellers.
- Sammeln Sie aktiv schwimmende Nauplien, spülen Sie sie mit Systemwasser ab und geben Sie nur die verzehrte Menge innerhalb von 5–10 Minuten.
- Vermeiden Sie Überfütterung, da überschüssiges Futter die Ammoniakwerte erhöht.
HINWEIS: Entfernen Sie ungegessenes Essen und sichtbare Ablagerungen täglich durch sanftes Absaugen. Überprüfen Sie Becken auf tote oder ungesunde Fische und reinigen Sie Beckenoberflächen oder Siebe, wenn sich Schmutz angesammelt hat. Halte die Tankdichte, Fütterung, Reinigung und Wasserqualitätsüberwachung konsequent über alle Versuchsgruppen hinweg aufrecht. Für weitere Details zur Zebrafischhaltung, Entwicklungsphasen, Salzgarnelenzucht und langfristiger Instandhaltung von Einrichtungen siehe Westerfield15 und Avdesh et al.16.
2. Embryoentnahme, Reagenzpräparation und transgenes Screening
- Aufbau von Zuchtkreuzungen
- Stellen Sie abends vor der Embryoentnahme Kreuzbecken mit einer Trennwand zusammen.
- Setzen Sie in jedes Überquerungsbecken einen männlichen und zwei weiblichen Zebrafische, wobei Männchen und Weibchen über Nacht durch den Trenner getrennt sind.
- Entfernen Sie den Trenner am nächsten Morgen zu Beginn des Lichtzyklus und lassen Sie das Laichen für eine feste 2-Stunden-Periode zu. Sammeln Sie die Embryonen unmittelbar nach dem Laichfenster, um die Variabilität im Entwicklungsstadium zu minimieren.
- Embryonen sammeln und inkubieren
- Sammeln Sie Embryonen, indem Sie Beckenwasser durch einen 400-μm-Gitterfilter gießen. Spülen Sie die Embryonen vorsichtig mit Systemwasser oder blauem Eiwasser (BEW) ab, um Rückstände zu entfernen, und übertragen Sie sie dann mit einer Einweg-Transferpipette in 100 mm große Petrischalen. Minimieren Sie die Handhabung und vermeiden Sie es, Embryonen über längere Zeit der Luft auszusetzen.
- Embryonen werden in 100 mm große Petrischälchen mit 30 ml BEW übertragen, mit einer Dichte von 50–60 Embryonen pro Schale. Überschreiten Sie nicht mehr als 60 Embryonen pro Gericht, um eine gleichmäßige Entwicklung und Sauerstoffverfügbarkeit zu gewährleisten.
- Embryonen bei 28,5 °C unter einem 14-Stunden-Licht:10-Stunden-Dunkelzyklus inkubieren.
- Entferne unbefruchtete Eier und nicht lebensfähige Embryonen täglich.
HINWEIS: Bereiten Sie BEW mit 60 mg Instant Ocean Meersalz, 50 μL 1 % Methylenblau und 1 L deionisiertem Wasser17 vor.
- Bereite 1-Phenyl-2-Thiourea (PTU)-Lösung vor und trage sie auf
- Bereiten Sie eine 100 mM PTU-Stocklösung in Dimethylsulfoxid (DMSO) vor.
- Lagern Sie die PTU-Stocklösung bei 4°C und schützen Sie sie vor Licht.
- 24–36 Stunden nach der Befruchtung (HPF) geben Sie 60 μL PTU-Lagerlösung zu jeder Schale mit 30 mL BEW, um eine Endkonzentration von 200 μM zu erreichen.
- Rühren Sie die PTU, indem Sie die Petrischale 5–10 Mal sanft kreisförmig bewegen. Vermeiden Sie es, direkt auf Embryonen zu pipetteren, um mechanische Belastung zu minimieren.
VORSICHT: PTU kann Atem- und Hautreizungen verursachen. Handschuhe verwenden und die Vorbereitung in einem gut belüfteten Bereich durchführen.
- Bereite Trikain-Anästhetikum vor
- 400 mg Tricain-Methanesulfonat in 97,9 ml Milli-Q-Wasser auflösen.
- Fügen Sie der Lösung 2,1 ml 1 M Tris-Base (pH 9) hinzu.
- Stellen Sie die Lösung auf pH 7,0 mit 0,1 m Natriumhydroxid oder Salzsäure ein.
- Aliquot die Lösung in beschriftete Tuben geben und bei 4°C lagern.
- Verdünnen Sie die Grundlösung 1:25, um eine Arbeitskonzentration von 160 μg/mL zu erhalten, oder verdünnen Sie 1:100, um 40 μg/mL für niedrigdosierte Anwendungen zu erhalten.18.
VORSICHT: Tricain-Methanesulfonat ist ein chemisches Anästhetikum. Verwenden Sie geeignete persönliche Schutzausrüstung.
- Durchführung von Auskreuzungen
- Outcross homozygot Tg(th:Gal4; UAS:NTR-mCherry) erwachsenen Fisch mit AB-Wildtyp-Zebrafischen, indem man einen homozygoten transgenen Erwachsenen und einen AB-Wildtyp-Erwachsenen des anderen Geschlechts über Nacht in ein Kreuzbecken mit einem Trenner legt. Entferne den Trenner zu Beginn des Lichtzyklus und sammle Embryonen nach einem festen 2-Stunden-Spawnfenster.
- Bildschirmtransgene Larven
- Drei Tage nach der Befruchtung (DPF) betäuben Sie die Larven mit Tricain in einer Endkonzentration von 160 μg/mL.
- Beobachten Sie die Larven unter einem Fluoreszenzstereomikroskop mit dem mCherry-Filtersatz (Anregung ~587 nm, Emission ~610 nm). Verwenden Sie für alle Larven innerhalb eines Experiments dieselben Screening-Einstellungen, einschließlich Objektivvergrößerung, Belichtungszeit, Verstärkung und Beleuchtungsintensität.
- Stellen Sie die Belichtung und Verstärkung mit einer bekannten positiven transgenen Larve ein, sodass die Fluoreszenz des DA-Neurons ohne Sättigung deutlich sichtbar ist, und halten Sie diese Einstellungen dann für alle verbleibenden Larven im Experiment bei.
- Bestätigen Sie das Vorhandensein eines mCherry-positiven Signals, das in DA-Neuronenclustern im ventralen Diencephalon zwischen den Augen und leicht ventral zur Mittellinie lokalisiert ist (Abbildung 1A).
- Identifizieren Sie positive Larven als jene, die eine klar nachweisbare mCherry-Fluoreszenz in den erwarteten DA-Neuronclustern des ventralen Diencephalons aufweisen. Klassifiziere Larven als negativ, wenn kein mCherry-Signal über dem Hintergrund unter den festen Screening-Einstellungen sichtbar ist, wobei nicht-transgene oder bekannte negative Larven als Hintergrundkontrolle verwendet werden.
HINWEIS: 3 dpf ist das früheste Stadium, in dem DA-Neuronen im ventralen Diencephalon ein zuverlässiges fluoreszierendes Signal zur Quantifizierung erzeugen.
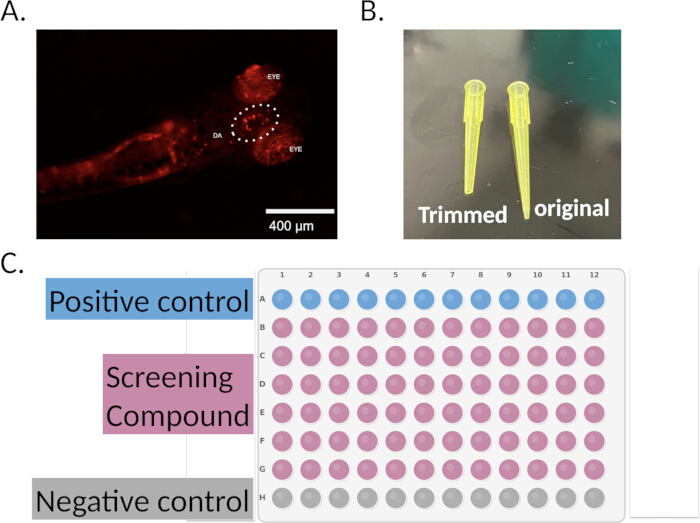
Abbildung 1: Transgenes Screening, Larveneinbettung und Plattendesign. (A) Fluoreszenzbild (mCherry-Kanal, 4× objektiv) einer transgenen Zebrafischlarve, die Nitroreduktase (NTR) in dopaminergen (DA) Neuronen exprimiert, zeigt DA-Neuronencluster im ventralen Diencephalon zwischen den Augen. (B) Modifizierte P200-Pipettenspitzen, zugeschnitten auf etwa 1,5 mm Öffnungen, die zum Larventransfer während der Agarose-Einbettung verwendet werden. (C) Repräsentatives 96-Well-Plattenlayout für Hochdurchsatz-Drogenscreening, einschließlich Fahrzeugkontrolle, metronidazol (MTZ)-behandelte Brunnen und Screening-Verbindungsbedingungen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
3. Chemogenetische Ablation und Fluoreszenzbildgebung
- Bereite das Agarose-Einbettmedium vor.
- Am Tag der Einbettung bei 4 dpf bereiten Sie 1,2 % Agarose mit niedrigem Schmelzpunkt (LMA) in Milli-Q-Wasser vor.
- Erhitze die Agaroselösung in einer Mikrowelle in kurzen 5–10 Sekundenintervallen, wirbel sanft zwischen den Intervallen, bis die Agarose vollständig gelöst ist und die Lösung klar ist. Vermeiden Sie Überkochen oder langes Erhitzen, da dies die Endkonzentration der Agarose durch Verdunstung verändern kann.
- Aliquot die Agarose in 1,5-mL-Mikrozentrifugenröhren.
- Aliquots bei 70°C schmelzen und vor der Verwendung in einem 42°C-Heizblock ausgleichen.
- Fügen Sie jedem Agarose-Aliquot 20 μL Trikain-Stocklösung (4 mg/mL) hinzu, um eine Arbeitskonzentration von etwa 40 μg/mL zu erreichen.
- Tricain in die geschmolzene Agarose mischen, indem man vorsichtig 5–10 Mal mit einer P200-Pipette auf und ab pipettiert. Vermeiden Sie Vortexen oder das Einführen von Blasen, da Blasen die Positionierung und Bildgebung der Larve beeinträchtigen können.
- Betäuben und Einbetten der Larven
- Geben Sie der Petrischale mit 4 dpf Larven Trikainbrühlösung, um eine Endkonzentration von 160 μg/mL zu erreichen.
- Larven etwa 5 Minuten in Tricaine auszubrüten, bis sie das spontane Schwimmen verlieren und keine Reaktion auf sanfte Berührung mit einer Sonde zeigen. Beginnen Sie mit der Einbettung erst, nachdem dieser Anästhesie-Endpunkt erreicht ist.
- Schneiden Sie das distale Ende einer P200-Pipettenspitze mit einer sauberen Schere oder einer sterilen Klinge ab, um eine Öffnung von etwa 1,5 mm zu schaffen. Überprüfen Sie die Öffnungsgröße vor der Verwendung mit einem Lineal oder einer kalibrierten Skala unter einem Stereomikroskop. Werfen Sie Spitzen mit rauen Kanten oder Öffnungen ab, die zu eng sind, damit die Larven ohne Kontakt hindurchkommen können (Abbildung 1B).
- Aspirieren Sie eine einzelne Larve in minimaler Flüssigkeit mit der modifizierten Pipettenspitze.
- Die Pipettenspitze in den Agarose-Aliquot tauchen.
- Geben Sie 40 μL Agarose mit einer Larve in einen Brunnen einer flachen 96-Well-Platte. Verwenden Sie das gleiche Agarose-Volumen für alle Brunnen innerhalb eines Experiments. Wenn ein anderer Plattentyp verwendet wird, optimieren Sie das Agarosevolumen vor Beginn des Experiments und halten Sie das ausgewählte Volumen über alle Bohrungen hinweg.
HINWEIS: Verwenden Sie flache Platten, um eine einheitliche Bildgebung zu gewährleisten. Optimieren Sie das Agarosevolumen basierend auf der Plattengeometrie.
- Larven orientieren und einbetten
- Legen Sie die Platte unter ein Stereomikroskop (Sektionsmikroskop).
- Verwenden Sie eine fein gespitzte Zange oder eine 0,25 mm Sonde, um die Larve so auszurichten, dass der ventrale Diencephalon zum Objektiv zeigt.
- Positioniere die Larven mit der Rückseite nach unten für umgekehrte Mikroskope oder mit der Rückenseite nach oben bei aufrechten Mikroskopen.
- Vollständige Orientierung innerhalb von 1–2 Minuten, bevor Agarose fest wird.
- Eine Larve pro Bohrloch gemäß einer vordefinierten Plattenkarte mit 96 Bohrlöchern einbetten. Reservieren Sie Reihe A für Fahrzeugkontrollen, Reihe H für nur MTZ-Kontrollen und weisen Sie Zeilen B–G Kandidatenverbindungsbedingungen oder Dosis-Reaktionsgruppen zu. Randomisiere die zusammengesetzte Platzierung innerhalb der Reihen B–G, wenn möglich, um Positionsverzerrung zu reduzieren. Verwenden Sie dieselbe Plattenkarte für Ausgangs- und Nachbehandlungsbildgebung.
- Nach der Agarose-Erstarrung wird jedem Bohrloch BEW ohne Trikain hinzugefügt, um das Endvolumen des Bohrlochs auf genau 200 μL zu bringen. Verwenden Sie dasselbe Endvolumen für alle Bohrlöcher innerhalb der Platte, um eine gleichbleibende Diffusion und Behandlungsexposition zu gewährleisten.
- MTZ-Behandlungslösungen bereiten
- Bereite MTZ-Arbeitslösungen in BEW vor, ergänzt mit 1 % DMSO und 200 μM PTU. Geben Sie MTZ-Pulver zur Lösung und Wirbel, bis keine sichtbaren Partikel mehr übrig sind. Mischen Sie auf einem Kipphebel oder Röhrenrotator, der bei Raumtemperatur 15–30 Minuten vor Licht geschützt ist. Überprüfen Sie vor der Anwendung, dass die Lösung klar und frei von sichtbarem Niederschlag ist.
- Bereiten Sie Konzentrationen von 3, 4,5 und 9 mM zur Dosis-Antwort-Optimierung vor.
- Bereiten Sie eine Fahrzeugsteuerung vor, die 1 % DMSO in BEW mit 200 μM PTU enthält.
- Bereite nach der Optimierung nur die validierte MTZ-Konzentration für das routinemäßige Screening vor.
VORSICHT: MTZ ist lichtempfindlich. Bereiten Sie für jedes Experiment frische Lösungen vor, schützen Sie sich mit Folie vor Licht und verwenden Sie keine übrig gebliebenen Lösungen wieder.
HINWEIS: Halten Sie die endgültigen DMSO-Konzentrationen in allen Behandlungs- und Kontrollgruppen aufrecht. Ersetzen Sie keine alternativen MTZ-Formulierungen.
- Ermittlung von Fluoreszenzbildern vor der Behandlung
- Bei 4 DPF wird nach der Einbettung Basisfluoreszenzbilder mit einem Fluoreszenzmikroskop mit einem 20×-Objektiv aufgenommen (Abbildung 2).
- Untersuchen Sie jedes Bohrloch mit dem mCherry-Kanal (Anregung ~587 nm, Emission ~610 nm).
- Verwenden Sie identische Bildeinstellungen für alle Brunnen innerhalb eines Experiments. Stellen Sie die Belichtungszeit, die Beleuchtungsintensität und die Detektorverstärkung mit einer Fahrzeugsteuerungslarve so ein, dass die hellsten DA-Neuronen-Pixel etwa 70–80 % des Detektor-Dynamikbereichs ohne Sättigung erreichen. Erfassen Sie die endgültige Belichtungszeit, Beleuchtungsintensität, Detektorverstärkung, Objektiv und Aufnahmeprofil und halten Sie diese Einstellungen für alle Basis- und Nachbehandlungsbilder bei.
- Nehmen Sie alle Bilder innerhalb einer einzigen Sitzung auf, wenn möglich, um die Variabilität der Lampenintensität oder der Detektorempfindlichkeit über Zeitpunkte hinweg zu minimieren. Für Systeme mit automatisierter Bühnensteuerung verwenden Sie Multipositionserfassung, um identische Koordinaten über Bildgebungssitzungen hinweg beizubehalten.
- Speichere das Aufnahmeprofil für die Wiederverwendung während der Nachbehandlungsbildgebung (Schritt 3.7) und in nachfolgenden Experimenten.
HINWEIS: Ein 20×-Objektiv sorgt für ein Gleichgewicht zwischen Sichtfeld und Auflösung zur Abbildung des diencephalen DA-Neuronclusters.
- Anwendung der MTZ-Behandlung nach der Basisbildgebung
- Unmittelbar nach der Basisbildgebung bei 4 dpf wird MTZ-haltige Lösung oder Vehicle-Lösung direkt zu jedem Bohrloch hinzugefügt, um das Endvolumen des Bohrlochs auf 200 μL zu bringen.
- Für Verbindungsscreening-Experimente werden in diesem Schritt Kandidatenverbindungen zusammen mit MTZ hinzugefügt, sodass die Larven während derselben 24-stündigen Behandlungsphase MTZ ± Verbindung ausgesetzt sind.
- Inkubieren Sie die Platten bei 28,5 °C unter einem 14-Stunden-Licht:10-Stunden-Dunkelzyklus für 24 Stunden, von 4 bis 5 DPF.
- Vermeiden Sie es, die Platten während der Brutzeit zu stören.
HINWEIS: Für Dosis-Wirkungs-Experimente sollten zusätzliche Inkubationszeiten (z. B. 12 und 48 Stunden) bewertet werden, um die Behandlungsbedingungen zu optimieren.
PAUSENPUNKT: Die Platten können unter Inkubationsbedingungen für die definierte Behandlungsdauer erhalten bleiben, bevor mit der Bildgebung fortgesetzt wird.
- Nachbehandlungs-Fluoreszenzbilder aufnehmen
- Bei 5 DPF werden Nachbehandlungsbilder mit den identischen Mikroskopeinstellungen wie für die Basisbildgebung bei 4 DPF aufgenommen, einschließlich Belichtungszeit, Beleuchtungsintensität, Detektorverstärkung, Objektiv und Aufnahmeprofil (Abbildung 2).
- Passen Sie keine Belichtungszeit, Detektorverstärkung, Beleuchtungsintensität, Fokus, Objektiv oder Aufnahmeeinstellungen zwischen Brunnen oder zwischen den Bildgebungssitzungen vor und nach der Behandlung an.
- Wenn das Mikroskop zwischen den Sitzungen ausgeschaltet wurde, laden Sie das gespeicherte Aufnahmeprofil neu und überprüfen Sie alle Einstellungen vor der Bildgebung mit den aufgezeichneten Parametern.
- Bildbrunnen in derselben Reihenfolge wie bei der Baseline-Bildgebung verwendet, wenn möglich, und nehmen alle Nachbehandlungsbilder innerhalb derselben Bildaufnahmesitzung auf.
- Diese kombinierte Vorbehandlungs- und Nachbehandlungsbildgebung kontrolliert die interindividuelle Variabilität der Fluoreszenz von DA-Neuronen im Ausgangszustand und stellt sicher, dass Signaländerungen auf Behandlung und nicht auf Erwerbsunterschiede zurückzuführen sind.
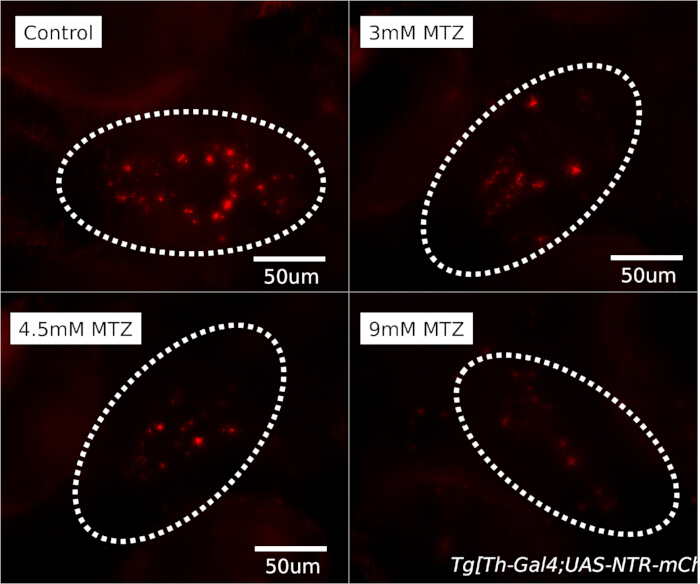
Abbildung 2: Dosisabhängige Reduktion der Fluoreszenz von DA-Neuronen nach Behandlung mit Metronidazol. Repräsentative Fluoreszenzbilder (mCherry-Kanal, 20× objektiv) transgener Zebrafischlarven, die diencephale DA-Neuronen nach 24 Stunden Behandlung mit unterschiedlichen MTZ-Konzentrationen zeigen. Die Fluoreszenzintensität nimmt dosisabhängig ab, was auf eine erfolgreiche chemogenetische Ablation der NTR-exprimierenden Neuronen hinweist. Maßstabsleiste = 50 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
4. Hochdurchsatz-Plattenbasierte Medikamentenscreening
- Erzeugen und screenen Sie transgene Larven
- Erzeugen Sie eine neue Kohorte homozygoter transgener Larven.
- Sammle Embryonen und ziehe sie im BEW auf.
- Behandle Embryonen mit 200 μM PTU 24–36 Stunden nach der Befruchtung (HPF), wie in Schritt 2.3 beschrieben.
- Bei 3 DPF werden die Larven mit dem mCherry-Kanal mit festen Mikroskopeinstellungen für alle Larven im Experiment abgeschirmt. Stellen Sie die Belichtungszeit, den Detektorgewinn und die Beleuchtungsintensität mit einer bekannten positiven Larve ein, um die Fluoreszenz des DA-Neurons klar ohne Sättigung zu erkennen, und lassen Sie diese Einstellungen während des Screenings unverändert.
- Larven als positiv klassifizieren, wenn eine klare mCherry-Fluoreszenz in den erwarteten DA-Neuronenclustern des ventralen Diencephalons unter festen Screening-Einstellungen sichtbar ist. Entfernen Sie die Larven ohne Signal oberhalb des Hintergrunds in diesem Bereich oder mit schwacher, diffuser oder ektopischer Fluoreszenz.
- Larven einbetten und Ausgangsbilder aufnehmen
- Bei 4 DPF werden die Larven in eine 96-Well-Platte eingebettet, wie in den Schritten 3.2–3.3 beschrieben, wobei pro Bohrloch eine Larve verwendet wird.
- Erfassen Sie Vorbehandlungs-Basis-Fluoreszenzbilder wie in Schritt 3.5 beschrieben.
- Trage MTZ und Kandidatenverbindungen an
- Nach der Aufnahme von Basis-Fluoreszenzbildern bei 4 dpf wird gemäß der Plattenkarte (Abbildung 1C) Behandlungslösungen direkt in die Bohrlöcher gegeben.
- Für Fahrzeugkontrollbrunnen wird BEW hinzugefügt, das die gleiche End-DMSO-Konzentration enthält wie in verbundbehandelten Bohrlöchern.
- Für rein-MTZ-Kontrollbrunnen wird MTZ-Lösung ohne Kandidatverbindung hinzugefügt.
- Für Verbindungs-Screening-Brunnen wird MTZ und Kandidatwirkstoff zusammengegeben, sodass die Larven während derselben 24-stündigen Behandlungsphase beidem ausgesetzt sind.
- Für das Erstscreening verwenden Sie eine einzelne Verbindungskonzentration, zum Beispiel 10 μM, sofern keine verbindungsspezifische Löslichkeit, Toxizität oder vorherige Dosis-Antwort-Daten eine andere Konzentration verwenden sollten.
- Stellen Sie jedes Bohrloch auf ein Endvolumen von 200 μL an. Halten Sie die identischen End-DMSO-Konzentrationen in allen Bohrlöchern aufrecht, einschließlich Fahrzeugkontrolle, MTZ-reine Steuerung und MTZ-plus-Compound-Bohrungen.
- Inkubieren Sie die Platten bei 28,5 °C unter einem 14-Stunden-Licht:10-Stunden-Dunkelzyklus für 24 Stunden, von 4 bis 5 DPF.
HINWEIS: Dieses Protokoll beinhaltet keine MTZ-Entfernung oder -Auswaschung vor der Verbindungsexposition. Kandidatenverbindungen werden unmittelbar nach der Basisbildgebung gleichzeitig mit MTZ aufgebracht.
- Nachbehandlungsbilder aufnehmen und die Fluoreszenzretention berechnen
- Bei 5 DPF werden nach der Behandlung Fluoreszenzbilder mit denselben Aufnahmeeinstellungen wie bei 4 DPF aufgenommen.
- Bildbrunnen in derselben Reihenfolge wie bei der Baseline-Bildgebung verwendet, wann immer möglich.
- Berechnen Sie die Fluoreszenzretention für jede Larve wie folgt:
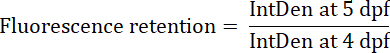
- Normalisieren Sie die Fluoreszenz-Retentionswerte auf den mittleren Kontrollwert des Fahrzeugs von derselben Platte.
- Identifizieren Sie potenzielle Schutzverbindungen als solche mit Fluoreszenz-Erhaltungswerten, die signifikant höher sind als die nur MTZ-Kontrolle.
- Identifizierung von Trefferverbindungen
- Identifizieren Sie getroffene Verbindungen als solche mit Fluoreszenz-Retentionsverhältnissen, die signifikant höher sind als die negative Kontrolle (nur MTZ).
- Führen Sie statistische Analysen mit Welchs t-Test durch, um nur MTZ-Kontrollen mit MTZ plus Compound-Behandlungsgruppen zu vergleichen.
- Validieren Sie Trefferverbindungen mit unabhängigen biologischen Replikaten und Dosis-Antwort-Tests. Bestätigen Sie Treffer als Verbindungen, die die Fluoreszenzretention relativ zur nur MTZ-Kontrolle reproduzierbar erhöhen, mit p < 0,05 und ohne sichtbare Larventoxizität oder abnormale Morphologie.
- Fortgeschrittene validierte Treffer auf sekundäre Tests wie lokomotorische Verhaltensanalyse, Dosis-Wirkungs-Validierung oder unabhängige biologische Replikationstests.
HINWEIS: Für zusammengesetzte Bibliotheksbildschirme berechnen Sie den Z-Faktor für jede Platte mit positiven und negativen Reglern. Ein Z-Faktor > 0,5 weist auf einen robusten Test hin, der für die Trefferidentifikation geeignet ist.
5. Lokomotorische Verhaltensanalyse
- Larven den Behandlungsgruppen zuweisen
- Bei 4 DPF werden die Larven jedes Genotyps in drei Behandlungsgruppen mit mindestens 10 Larven pro Gruppe eingeteilt: nur BEW, DMSO-Vehikelkontrolle und MTZ-Behandlung.
- Gruppen werden wie folgt zugeordnet: (1) nur BEW (unbehandelter Baseline), (2) 1 % DMSO-Fahrzeugsteuerung und (3) optimierte MTZ-Konzentration (4,5 mM in 1 % DMSO/BEW mit 200 μM PTU).
- Beziehen Sie AB-Wildtyp-Larven ein, die unter gleichen Bedingungen mit Vehikel oder MTZ behandelt wurden. NTR-abhängige Effekte bestätigen, wenn MTZ die Fortbewegung in Tg(th:Gal4; UAS: NTR-mCherry) Larven, aber nicht in AB-Wildtyplarven.
- Behandlung durchführen und Plattenlarven durchführen
- Larven werden 24 Stunden bei 28,5 °C unter den in Schritt 5.1.2 definierten Bedingungen behandelt: nur BEW, 1 % DMSO-Fahrzeugsteuerung oder 4,5 mM MTZ bei 1 % DMSO/BEW mit 200 μM PTU.
- Transferiere fünf Larven in jede Mulde einer 6-Well-Platte mit 2,5 mL frischem BEW mittels einer breiten Transferpipette. Minimieren Sie das Übertragungsvolumen und behandeln Sie die Larven vorsichtig, um Stress oder Verletzungen zu vermeiden.
HINWEIS: Die Verwendung von fünf Larven pro Brunnen balanciert die Datenerträge aus und minimiert Überfüllung. Höhere Dichten erhöhen Pfadkreuzungen und führen zu Tracking-Fehlern in der Verhaltensanalyse.
- Beleuchtungsbedingungen einrichten
- Platzieren Sie die 6-Well-Platte auf ein weißes LED-Lichtpad mit gleichmäßiger diffuser Beleuchtung bei 25°C–28°C. Verwenden Sie für alle Aufnahmen innerhalb eines Experiments dasselbe Lichtpad, dieselbe Helligkeitseinstellung und die gleiche Plattenposition (Abbildung 3A).
- Beleuchten Sie die Platte sowohl von unten als auch von oben mit diffusen Lichtquellen, um Schatten, Blendung und Reflexionen zu minimieren.
- Videoaufnahme-Setup konfigurieren
- Bringen Sie eine hochauflösende Kamera in einer festen Top-Down-Orientierung über der Platte mit einer stabilen Stütze (z. B. Stativ oder Armhalterung) (Abbildung 3B) an.
- Platziere ein Lineal neben die Platte im Sichtfeld zur räumlichen Kalibrierung.
- Stellen Sie sicher, dass die Kamera senkrecht zur Plattenoberfläche steht, um Parallaxenverzerrungen zu minimieren.
- Aufzeichnung der Lokomotoraktivität
- Führen Sie Aufzeichnungen während der Lichtphase des 14-Stunden-Licht:10-Stunden-Dunkelzyklus durch, um die zirkadiane Variabilität zu minimieren.
- Lassen Sie die Larven eine Stunde vor der Aufnahme akklimatisieren.
- Rekord der Bewegungsaktivität für 60 Minuten.
- Stören Sie das Setup während der Aufnahme nicht.
HINWEIS: Machen Sie Aufnahmen zur gleichen Tageszeit über die Experimente hinweg, um die zirkadiane Variabilität zu minimieren.
- Verhaltensverfolgungssoftware konfigurieren
- Importiere das aufgezeichnete Video in EthoVision XT (Verhaltensverfolgungssoftware) (Abbildung 3C).
- Konfigurieren Sie folgende Einstellungen: 6 Arenen, 5 Subjekte pro Arena, Center-Point-Erkennung, Entfernung in Millimetern und Zeit in Sekunden.
- Kalibrieren Sie die räumliche Skala mit dem im Videobild vorhandenen Lineal.
- Definieren Sie die Arenagrenzen für jeden Brunnen und stellen Sie sicher, dass jede Arena das innere Brunnen vollständig umfasst, ohne über die Brunnenkanten hinauszuwachsen.
- Erkennungseinstellungen optimieren
- Erzeugen Sie ein Referenzbild über die Softwareoberfläche (Erkennungseinstellungen → Referenzbild → beginnen Sie mit dem Lernen).
- Stellen Sie die Erkennungsschwelle an, um eine genaue Verfolgung aller Larven ohne Fehlerkennungen sicherzustellen.
- Führe eine kurze Testaufnahme durch (~2 Min).
- Untersuchen Sie die verfolgten Wege visuell, bevor Sie mit der vollständigen Analyse beginnen. Bestätigen Sie, dass alle Larven entdeckt werden und dass Blasen, Trümmer, Reflexionen oder Brunnenkanten nicht fälschlicherweise als Larven identifiziert werden.
HINWEIS: Häufige Artefakte sind Edge-Tracking durch übergroße Arenen, falsche Detektionen durch Blasen oder Trümmer sowie der Verlust der Verfolgung bei längerer Inaktivität. - Bohrungen werden von der Analyse ausgeschlossen, wenn anhaltendes Tracking-Versagen, übermäßige Pfadkreuzungen, sichtbare Trümmer oder Blasen, tote Larven, abnormale Morphologie oder am Bohrlochrand eingeschlossene Larven eine zuverlässige Quantifizierung verhindern.
- Wenden Sie dieselben Ausschlusskriterien auf alle Behandlungsgruppen an, bevor eine statistische Analyse durchgeführt wird.
- Führen Sie vollständige Analysen durch und exportieren Sie Daten
- Führe die vollständige Akquisition durch.
- Erstellen Sie Streckenvisualisierungen und Heatmaps (Analyse → Ergebnisse → Strecken und Heatmaps).
- Exportieren Sie die Rohdatentabelle mit Probandsmetriken, einschließlich der gesamten zurückgelegten Strecke (mm), der mittleren Geschwindigkeit (mm/s) und der Anzahl der Bewegungsphasen.
- Verwenden Sie die insgesamt zurückgelegte Strecke über 60 Minuten als primären Endpunkt des Antriebs (Abbildung 3D).
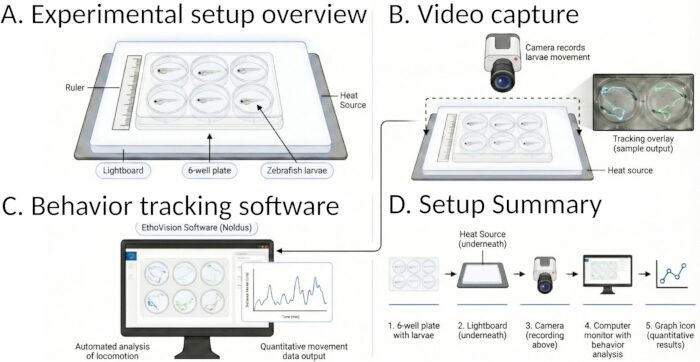
Abbildung 3: Aufbau und Analyse der Verhaltensaufzeichnung von Lokomotoren. (A) Versuchsaufbau, der eine 6-Well-Platte mit Zebrafischlarven zeigt, die auf einem Lichtpad mit einem Lineal für räumliche Kalibrierung und einer temperaturkontrollierten Wärmequelle zur Aufrechterhaltung experimenteller Bedingungen positioniert ist. (B) Videoaufnahme-Einrichtung mit einer Top-Down-Kamera, die zur Aufzeichnung von Larvenbewegungen verwendet wird, mit repräsentativer Tracking-Überlagerung. (C) Verhaltensverfolgung mit EthoVision XT (Verhaltensverfolgungssoftware), die automatisierte Erkennung und Verfolgung der Larvenbewegung zeigt. (D) Workflow-Zusammenfassung mit den Schritten von der Videoaufnahme bis zur quantitativen Analyse des Bewegungsverhaltens. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
6. Datenanalyse
- Bilder zur Analyse vorbereiten
- Offene Vorbehandlungs- und Nachbehandlungsbildpaare in Fidschi (ImageJ, Bildanalysesoftware).
- Wenn Bilder als Z-Stacks aufgenommen werden, erzeugen Sie Projektionen mit maximaler Intensität (Bild → Stacks → Z Project → Max Intensity).
- Stellen Sie Helligkeit/Kontrast mit identischen festen Anzeigeeinstellungen für alle Bilder innerhalb eines Datensatzes an. Verwenden Sie keine automatische Skalierung für quantitative Messungen und führen Sie eine Fluoreszenzquantifizierung auf den ursprünglichen unangepassten Bildern durch.
- Definiere Interessengebiete (ROI)
- Verwenden Sie das Polygon-Auswahlwerkzeug, um einen ROI um den diencephalischen DA-Neuronencluster im Vorbehandlungsbild zu zeichnen. Definieren Sie die ROI-Grenze anhand anatomischer Landmarken, die im Fluoreszenzbild sichtbar sind, einschließlich der medialen Augenkanten und der ventralen Mittellinie des Diencephalons (Abbildung 2). Stellen Sie sicher, dass der ROI den gesamten DA-Neuronencluster umfasst, ohne sich in benachbarte fluoreszierende Strukturen auszudehnen. Für Konsistenz zwischen den Operatoren speichern Sie eine repräsentative ROI-Vorlage und verteilen Sie sie an alle Teammitglieder als räumliche Referenz.
- Drücke "t", um den ROI zum ROI-Manager hinzuzufügen.
- Richten Sie Vor- und Nachbehandlungsbilder anhand anatomischer Orientierungspunkte, einschließlich der Augen und des ventralen Diencephalon, aus, bevor Sie den ROI anwenden. Wende denselben ROI erst nach Bestätigung der Ausrichtung auf das abgestimmte Nachbehandlungsbild an.
- Speichern Sie alle ROIs für jede Platte auf, um Reproduzierbarkeit und Neuanalyse zu ermöglichen.
- Quantifizierung der Fluoreszenzintensität
- Konfigurieren Sie Messeinstellungen (Analysieren → Messungen setzen) und wählen Sie "Fläche" und "Mittlerer Grauwert" aus.
- Misse jedes Bild (analysieren → messen).
- Man misst die Hintergrundfluoreszenz aus einer benachbarten nicht-neuronalen Region innerhalb desselben Bildes und subtrahiert sie von der ROI-Messung des DA-Neurons. Berechnen Sie die hintergrundkorrigierte integrierte Dichte als: korrigiert IntDen = IntDenROI − (areaROI × mittlerer Hintergrund).
- Berechnen Sie das Fluoreszenz-Retentionsverhältnis für jede Larve als IntDen (nach der Behandlung) / IntDen (vor der Behandlung).
- Normalisieren Sie die Fluoreszenz-Retentionsverhältnisse auf den mittleren Vehikelkontrollwert von derselben Platte. Berechnen Sie den Fahrzeugkontrollmittelwert separat für jede Platte, bevor Sie die Behandlungsgruppen19 vergleichen.
HINWEIS: Für eine Analyse mit höherer Durchsatz führen Sie dieselbe Quantifizierung mit CellProfiler (Bildanalyse-Software) mit automatisierter ROI-Detektion20 durch.
- Paarweise statistische Analyse durchführen
- Für Vergleiche zwischen einer Behandlungsgruppe und einer Kontrollgruppe führen Sie einen ungepaarten zweiseitigen Welch-t-Test durch, der keine gleiche Varianz zwischen den Gruppen annimmt.
- Verwenden Sie diesen Test, wenn die Varianz zwischen den Gruppen unterschiedlich ist.
- Durchführung von Multi-Gruppen-statistischen Analysen
- Führen Sie Einweg-ANOVA für Experimente mit mehreren Behandlungsgruppen durch.
- Wenden Sie Dunnetts Post-hoc-Test an, um jede Behandlungsgruppe mit der Kontrollgruppe mit GraphPad Prism oder einer ähnlichen statistischen Software zu vergleichen.
- Berichte über statistische Ergebnisse
- Setzen Sie die Signifikanzschwelle auf α = 0,05.
- Berichte exakte p-Werte statt kategorischer Schwellenwerte.
- Daten werden als Mittelwert ± Standardfehler des Mittelwerts (SEM) präsentiert, wobei einzelne Datenpunkte als Streudiagramme mit GraphPad Prism oder einer entsprechenden Grafiksoftware überlagert werden.
- Berichte über Stichprobengröße (n), statistischen Test, Teststatistik, Freiheitsgrade und exakten p-Wert in den Abbildungslegenden. Für große Datensätze sollten vollständige statistische Ausgaben in eine ergänzende Tabelle aufgenommen werden.
HINWEIS: Für Screening-Assays berechnen Sie den Z-Faktor für jede Platte als Z = 1 − [3(σp + σn)/|μp − μn|], wobei σp und μp die Standardabweichung und den Mittelwert der Fahrzeugkontrollgruppe sind und σn und μn die Standardabweichung und den Mittelwert der MTZ-reinen Kontrollgruppe darstellen. Ein Z-Faktor > 0,5 gilt als akzeptabel für das Screening.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Die MTZ-Behandlung verursacht dosisabhängigen Verlust dopaminergerer Neuronen und eine Beeinträchtigung der Lokomotorik
Um die optimalen Parameter für die MTZ-vermittelte Ablation von DA-Neuronen zu bestimmen, wurden die Fluoreszenzintensität, die als Proxy für das Überleben von DA-Neuronen dient, und die Lokomotorikdistanz über MTZ-Konzentrationen von 3, 4,5 und 9 mM nach 24-Stunden-Behandlung bewertet. Jede Behandlungsgruppe bestand aus n = ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Dieses Protokoll bietet eine skalierbare, in vivo Pipeline zur Quantifizierung des neuronalen Verlusts von DA und zur Überprüfung neuroprotektiver Verbindungen mittels des NTR–MTZ-chemogenetischen Systems bei transgenen Zebrafischen. Der standardisierte, auf Platten basierende Arbeitsablauf wurde speziell für Bachelor-Forschungsteams entwickelt, bei denen die Fluktuation der Bediener hoch ist und die Erfahrung der Forscher je nach akademischen Semester variiert. Jeder Schritt des Workflo...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren geben keine finanziellen Interessenkonflikte an.
Danksagungen
Wir danken Dr. Su Guo (University of California, San Francisco) für die Bereitstellung des transgenen Zebrafischs sowie Dr. Daeseok Eom, Dr. Michael Parsons und Eddie Hallo (University of California, Irvine) für die Bereitstellung von Wildtyp-Embryonen und Anleitung zur Zebrafischhaltung und Instandhaltung von Fischanlagen. Wir danken auch den Mitarbeitern des Robert A. Mah Molecular Innovation Center und des Falling Leaves Innovation Building (University of California, Irvine) für die Bereitstellung der Infrastruktur für die Aquatics-Einrichtung.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
```html
```
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Adult zebrafish diet, 0.5 mm pellets | Zeigler | AH271 | Verwendet zur Fütterung erwachsener Zebrafische während der routinemäßigen Haltung |
| Agarose, niedriger Schmelzpunkt (LMA) | Sigma-Aldrich | A9414-10G | Verwendet zur Einbettung von Larven in Vertiefungen für eine stabile Positionierung während der Bildgebung |
| Aluminiumfolie | ULINE | S-20197 | Verwendet zum Schutz lichtempfindlicher Reagenzien wie MTZ während der Vorbereitung und Inkubation |
| CellProfiler | Broad Institute | RRID: SCR_007358 | Verwendet für optionale automatisierte Fluoreszenzbildanalyse |
| Konische Röhrchen, 15 mL | Corning | 352097 | Verwendet zur Reagenzvorbereitung und Probenhandhabung |
| Konische Röhrchen, 50 mL | Corning | 352070 | Verwendet zur Reagenzvorbereitung und Lösungslagerung |
| Kreuzungstanks (1,0 L) | Aquaneering | ZHCT100 | Verwendet für kontrollierte Zebrafischzucht und Embryosammlung |
| Danio rerio (AB Wildtyp) | — | — | Nicht-transgene Kontrolllinie, die zur Validierung der Spezifität nitroreduktaseabhängiger Effekte verwendet wird |
| Danio rerio (Tg(th:Gal4; UAS:NTR-mCherry)) | — | — | Transgene Zebrafischlinie, die Nitroreduktase-mCherry in dopaminergen Neuronen für gezielte chemogenetische Ablation exprimiert |
| Dimethylsulfoxid (DMSO), wasserfrei (≥99,9%) | Sigma-Aldrich | 472301-500ML | Lösungsmittel für PTU, MTZ und Screeningverbindungen |
| EthoVision XT | Noldus | RRID: SCR_000441 | Verhaltensverfolgungssoftware zur Quantifizierung der larvalen Lokomotion |
| Fiji (ImageJ) | NIH | RRID: SCR_003070 | Bildanalysesoftware zur Fluoreszenzquantifizierung |
| Feinspitzen-Pinzette oder 0,25 mm-Sonde | World Precision Instruments | WPI0118 | Verwendet, um Larven während der Agarose-Einbettung zu orientieren |
| Fluoreszenzmikroskop | Zeiss | 11845460 | Verwendet zur Bildgebung dopaminerger Neuronen durch mCherry-Fluoreszenz |
| Gemma Micro 150 ZF (Jugenddiät, 100–200 μm) | Skretting | 10818945 | Verwendet zur Fütterung juveniler Zebrafische |
| Gemma Micro 75 ZF (Larven-Diät, 50–100 μm) | Skretting | 10818935 | Verwendet zur Fütterung larvaler Zebrafische |
| GraphPad Prism | GraphPad | RRID: SCR_002798 | Statistische Analysesoftware zur Datenanalyse und zum Plotten |
| Wärmeblock (42°C und 70°C fähig) | Thermo Fisher | 88870001 | Verwendet zum Schmelzen und Halten von Agarose bei kontrollierten Temperaturen |
| Hochauflösende Kamera (kompatible Oberseitenmontage) | Basler | 88-327 | Verwendet zur Aufzeichnung der larvalen Lokomotoraktivität |
| Salzsäure (HCl), 0,1 M | Fisher Scientific | SA48-500 | Verwendet zum Einstellen des pH-Werts während der Tricain-Vorbereitung |
| Inkubator (28,5°C, 14 h Licht:10 h Dunkelphotoperiode) | Millipore | Z763314 | Haltet kontrollierte Umgebungsbedingungen für die Zebrafischentwicklung aufrecht |
| Instant Ocean Meersalz | Instant Ocean | SS15-10 | Verwendet zur Zubereitung von blauem Eierwasser (BEW) |
| Lichtdiffusorfolie (oder gleichwertig) | Edmund Optics | 27-103 | Verwendet, um gleichmäßiges Licht zu liefern und Blendung während der Verhaltensaufzeichnung zu minimieren |
| Lichtpad | Lightcraft | LC2004LED | Sorgt für Bodenbeleuchtung während der Lokomotorverfolgung |
| Metronidazol (MTZ) | Sigma-Aldrich | M3761-100G | Verwendet für chemogenetische Ablation dopaminerger Neuronen |
| Methylenblau, 1% wässrige Lösung | Sigma-Aldrich | M9140 | Zum BEW hinzugefügt, um mikrobielle Vermehrung in Embryonen zu verhindern |
| Mikrozentrifugenröhrchen, 1,5 mL | Eppendorf | 22363204 | Verwendet für Reagenzaufteilung und -lagerung |
| Mikropipette, P200 | Gilson | FP10005S | Verwendet für den Umgang mit Larven und die Herstellung von Lösungen |
| Petrischalen, 100 mm | Corning | CLS430167 | Verwendet für Embryosammlung und Inkubation |
| Pipettenspitzen, 200 μL | RAININ | 30389188 | Verwendet mit Mikropipetten für Flüssigkeitshandhabung und Larventransfer |
| Natriumchlorid (NaCl), ≥99,0% | Sigma-Aldrich | S9888-500G | Verwendet zur Herstellung von Puffer und wässrigen Lösungen |
| Natriumhydroxid (NaOH), 0,1 M | Fisher Scientific | SS256-500 | Verwendet zum Einstellen des pH-Werts während der Tricain-Vorbereitung |
| Stereomikroskop | Nikon | SMZ-745 | Verwendet für larvale Manipulation und Orientierung während der Einbettung |
| Temperaturkontrollierte Heizmatte (25°C–28°C) | Vivosun | V-SHMDT | Hält eine stabile Temperatur während der Verhaltensaufzeichnung aufrecht |
| Tricain-methansulfonat (MS-222) | Sigma-Aldrich | E10521-10G | Verwendet als Anästhetikum für Zebrafischlarven |
| Tris-Base | Fisher Scientific | BP152-1 | Verwendet bei der Zubereitung der gepufferten Tricain-Lösung |
| Wasseraufbereitungssystem | Millipore | ZIQ7003T0 | Verwendet zur Erzeugung von deionisiertem Wasser für die Lösungsvorbereitung |
| Zebrafisch-Haltebecken | Aquaneering | ZS560 | Verwendet zur Aufrechterhaltung von adulten Zebrafischpopulationen |
| 1-Phenyl-2-thioharnstoff (PTU) | Sigma-Aldrich | P7629-10G | Verwendet zur Hemmung der Melanogenese und Aufrechterhaltung der optischen Transparenz |
| 6-Well-Platte, flachboden | Corning | 07-200-83 | Verwendet für locomotorische Verhaltenstests |
| 96-Well-Platte, flachboden | Greiner Bio-One | 655096 | Verwendet für Hochdurchsatz-Bildgebung und Screening-Tests |
Referenzen
- Haynes, E. M., Ulland, T. K., Eliceiri, K. W. A model of discovery: the role of imaging established and emerging non-mammalian models in neuroscience. Front Mol Neurosci. 15, 867010 (2022).
- Yang, W., Chen, X., Li, S., Li, X. J. Genetically modified large animal models for investigating neurodegenerative diseases. Cell Biosci. 11 (1), 218 (2021).
- Dodiya, R., et al. Zebrafish-based Parkinson’s disease models: unveiling genetic mechanisms and therapeutic pathways. CNS Neurol Disord Drug Targets. 24 (12), 900-920 (2025).
- Wasel, O., Freeman, J. L. Chemical and genetic zebrafish models to define mechanisms of and treatments for dopaminergic neurodegeneration. Int J Mol Sci. 21 (17), (2020).
- Kozol, R. A., et al. Function over form: modeling groups of inherited neurological conditions in zebrafish. Front Mol Neurosci. 9, 55 (2016).
- Jang, H., Kim, S. H., Koh, Y., Yoon, K. J. Engineering brain organoids: toward mature neural circuitry with an intact cytoarchitecture. Int J Stem Cells. 15 (1), 41-59 (2022).
- Vandamme, T. F. Use of rodents as models of human diseases. J Pharm Bioallied Sci. 6 (1), 2-9 (2014).
- Malik, N., et al. Compounds with species and cell type specific toxicity identified in a 2000 compound drug screen of neural stem cells and rat mixed cortical neurons. Neurotoxicology. 45, 192-200 (2014).
- Hasani, H., et al. Whole-brain imaging of freely-moving zebrafish. Front Neurosci. 17, 1127574 (2023).
- Mattern, K., von Trotha, J. W., Erfle, P., Köster, R. W., Dietzel, A. NeuroExaminer: an all-glass microfluidic device for whole-brain in vivo imaging in zebrafish. Commun Biol. 3 (1), 311 (2020).
- Panier, T., et al. Fast functional imaging of multiple brain regions in intact zebrafish larvae using selective plane illumination microscopy. Front Neural Circuits. 7, 65 (2013).
- Noda, S., et al. Aging-related motor function and dopaminergic neuronal loss in C57BL/6 mice. Mol Brain. 13 (1), 46 (2020).
- Godoy, R., et al. Chemogenetic ablation of dopaminergic neurons leads to transient locomotor impairments in zebrafish larvae. J Neurochem. 135 (2), 249-260 (2015).
- Schallert, T., Tillerson, J. L. Intervention strategies for degeneration of dopamine neurons in parkinsonism: optimizing behavioral assessment of outcome. Cent Nerv Syst Dis. , 131-151 (2000).
- Westerfield, M. . The zebrafish book: a guide for the laboratory use of zebrafish (Danio rerio). , (2007).
- Avdesh, A., et al. Regular care and maintenance of a zebrafish (Danio rerio) laboratory: an introduction. J Vis Exp. (69), e4196 (2012).
- Nipu, N., et al. Methylene blue at recommended concentrations alters metabolism in early zebrafish development. Commun Biol. 8 (1), 120 (2025).
- Ohnesorge, N., et al. Assessment of the effect of tricaine (MS-222)-induced anesthesia on brain-wide neuronal activity of zebrafish larvae. Front Neurosci. 18, 1456322 (2024).
- Schroeder, A. B., et al. The ImageJ ecosystem: open-source software for image visualization, processing, and analysis. Protein Sci. 30 (1), 234-249 (2021).
- Stirling, D. R., et al. CellProfiler 4: improvements in speed, utility and usability. BMC Bioinformatics. 22 (1), 433 (2021).
- Kim, G. H. J., et al. A zebrafish screen reveals renin-angiotensin system inhibitors as neuroprotective via mitochondrial restoration in dopamine neurons. eLife. 10, (2021).
- Kim, G. H. J., et al. In vivo dopamine neuron imaging-based small molecule screen identifies novel neuroprotective compounds and targets. Front Pharmacol. 13, 837756 (2022).
- Aponte, P. M., Gutierrez-Reinoso, M. A., Garcia-Herreros, M. Bridging the gap: animal models in next-generation reproductive technologies for male fertility preservation. Life (Basel). 14 (1), (2023).
- Fen, W., et al. A review for cell-based screening methods in drug discovery. Biophys Rep. 7 (6), 504-516 (2021).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
