Dieses Protokoll beschreibt eine reproduzierbare Methode zur Erzeugung integrationsfreier aneuploider humaner iPSCs aus primären Zellen des Amnionfluids mittels elektroporativer Übertragung episomaler Plasmide. Es optimiert die Bedingungen für die Übertragung und Kultivierung, um chromosomale Aberrationen zu stabilisieren, und bietet eine praktische Plattform zur Erstellung krankheitsspezifischer Modelle für nachgeschaltete Forschungs- und klinische Anwendungen.
Methodenartikel
Generierung aneuploider humaner induzierter pluripotenter Stammzellen aus primären Amnionflüssigkeitszellen via episomale Plasmid-Elektroporation
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Erzeugung patientenspezifischer induzierter pluripotenter Stammzellen (iPS-Zellen) aus Amnionflüssigkeitszellen (AFCs) mit definierten chromosomalen Aneuploidien bietet eine leistungsstarke Plattform zur Modellierung genetischer Erkrankungen. Die Einrichtung einer zuverlässigen und reproduzierbaren Reprogrammierungs-Pipeline für aneuploide AFCs bleibt jedoch aufgrund der intrinsischen genomischen Instabilität und der variablen proliferativen Kapazität dieser Zellen technisch anspruchsvoll. Hier stellen wir eine umfassende, nicht-integrierende Methode zur Generierung aneuploider humaner iPS-Zellen aus primären AFCs mittels episomaler Plasmid-Elektroporation vor. Dieses Protokoll beschreibt den gesamten Arbeitsablauf, einschließlich des Auftauens und der Expansion der Zellen mit einer schrittweisen Anpassungsstrategie des Kulturmediums, der optimierten Plasmid-Übertragung via Elektroporationssystem, der sequenziellen Kultur nach der Elektroporation mit auf den mesenchymalen-zu-epithelialen Übergang (MET) ausgerichteten Mediumwechseln sowie der mechanischen Kolonie-Auswahl basierend auf definierten morphologischen Kriterien. Wir beschreiben außerdem Validierungsverfahren, darunter Immunfluoreszenz-Färbungen für die zentralen Pluripotenzmarker, die G-Banding-Karyotyp-Analyse zur Bestätigung des Erhalts der aneuploiden Karyotypen und die PCR-basierte Überprüfung der Eliminierung episomaler Vektoren. Diese virenfreie, integrationsfreie Methode liefert aneuploide iPS-Zelllinien, die für die Modellierung von Erkrankungen, die Durchführung von Wirkstoff-Screenings und Untersuchungen zur Chromosomenbiologie geeignet sind.
Einleitung
Das Aufkommen der Technologie der induzierten pluripotenten Stammzellen hat die regenerative Medizin, die Modellierung von Erkrankungen und die Arzneimittelforschung revolutioniert, indem sie die Erzeugung patientenspezifischer pluripotenter Zellen ermöglicht, ohne die mit humanen embryonalen Stammzellen (hESCs) verbundenen ethischen Bedenken. Die konzeptionelle Grundlage der zellulären Reprogrammierung entstand aus Gurdon's Demonstration der somatischen Zellkernübertragung1, gefolgt von der Etablierung embryonaler Stammzellen2,3,4 und letztlich der Entwicklung der induzierten Pluripotenz5 durch die ektope Expression von OCT4, SOX2, KLF4 und c-MYC. Seitdem ist die iPSC-Technologie zu einer unverzichtbaren Plattform für die Erforschung der menschlichen Entwicklung, genetischer Erkrankungen und der präzisen Medizin geworden. Frühe Reprogrammierungsverfahren verwendeten retrovirale oder lentivirale Vektoren, deren klinische Anwendung jedoch durch integrationsbedingte Risiken eingeschränkt war. Folglich wurde die Entwicklung integrationsfreier Reprogrammierungsverfahren zu einer Priorität für die klinische Anwendung. Dazu gehören die Verwendung von Sendai-Virus6, synthetischer mRNA7, episomaler Vektoren auf Basis des oriP/EBNA1-(Epstein-Barr-Nuklearantigen-1)-Mechanismus8 und die chemische Reprogrammierung9,10,11,12 allein mit kleinen Molekülen.
Aneuploidie ist die häufigste Ursache für Fehlgeburten und angeborene Missbildungen beim Menschen. Das Verständnis der zellulären und molekularen Mechanismen, die aneuploidiebedingten Entwicklungsstörungen zugrunde liegen, erfordert geeignete zelluläre Modelle, die den genetischen Hintergrund dieser Erkrankungen genau widerspiegeln. Amnionzellen (AFCs) stellen ein attraktives und effizientes Ausgangsmaterial für die patientenspezifische Erzeugung von iPSCs13,14,15 dar, insbesondere im Kontext pränatal diagnostizierter genetischer Erkrankungen16,17. Restliche Amnionflüssigkeit, die während einer routinemäßigen Amniozentese gewonnen wird, ermöglicht den Zugang zu fetalen Zellen, ohne dass nach der Geburt eine zusätzliche invasive Gewebeprobe notwendig ist. Im Vergleich zu adulten somatischen Zellen weisen AFCs in der Regel eine höhere Proliferationskapazität, längere Telomere, eine geringere akkumulierte Umwelt-Mutationslast und eine größere Entwicklungspromiskuität auf, was die zelluläre Umprogrammierung begünstigt18,19. Wichtig ist, dass AFCs die chromosomale Konstitution des sich entwickelnden Fetus genau bewahren und sich daher hervorragend als Quelle für die Erstellung krankheitsspezifischer iPSC-Modelle chromosomaler Abnormalitäten eignen, einschließlich Trisomie 2120, Trisomie 1821, des Turner-Syndroms und des Klinefelter-Syndroms22.
Dieses Protokoll bietet eine umfassende Anleitung zur Erzeugung integrationsfreier iPSCs aus aneuploiden Zellen der Fruchtwasserprobe mittels episomaler Vektoren. Die Methode umfasst detaillierte Verfahren zur Zellisolierung, Reprogrammierung, Klonselektion und Charakterisierung. Im Vergleich zu anderen integrationsfreien Reprogrammierungsmethoden bietet das episomale Plasmidsystem ein praktikables Gleichgewicht zwischen genomischer Sicherheit, technischer Einfachheit und Kosteneffizienz, wodurch es besonders für den routinemäßigen Laborgebrauch und großtechnische Biobank-Anwendungen geeignet ist. Das Protokoll ist sowohl auf kryokonservierte Fruchtwasserzellen aus etablierten Biobanken als auch auf frische Restproben von Fruchtwasser anwendbar, die im Rahmen einer routinemäßigen pränatalen Diagnostik gewonnen wurden. Obwohl die berichteten Reprogrammierungseffizienzen für Fruchtwasserzellen mit episomalen Vektoren relativ gering sind und während der Reprogrammierung oder bei längerer Kultivierung eine spontane Chromosomenkorrektur auftreten kann – insbesondere bei bestimmten Aneuploidien – eignet sich der Arbeitsablauf dennoch gut zur Einrichtung krankheitsspezifischer iPSC-Biobanken, zur Erforschung der Chromosomenbiologie und der frühen menschlichen Entwicklung sowie für die nachfolgende Differenzierung in linien-spezifische Zelltypen. Dieser Ansatz eignet sich besonders gut zur Erzeugung integrationsfreier, klinisch relevanter iPSC-Linien aus pränatalen Proben für die Krankheitsmodellierung und mechanistische Studien chromosomaler Abnormalitäten.
Protokoll
Alle Verfahren mit menschlichem Fruchtwasser wurden gemäß der Deklaration von Helsinki durchgeführt und von der Institutional Review Board (IRB)/Kommission für Humorforschungsethik des Dritten Krankenhauses der Pekinger Universität genehmigt (Protokoll Nr. M2023406). Die aneuploiden Proben stammten aus der Biobank des Zentrums für Reproduktionsmedizin am Dritten Krankenhaus der Pekinger Universität, einem staatlich zertifizierten klinischen Archiv, das auf menschliche Entwicklungs- und Fortpflanzungsressourcen spezialisiert ist. Diese Proben bestehen aus überschüssigem Fruchtwasser, das ursprünglich im Rahmen einer routinemäßigen Amniozentese zur klinischen pränatalen Diagnose gewonnen wurde und andernfalls verworfen worden wäre. Von allen Spenderinnen und Spendern wurde vor der Sammlung eine schriftliche, informierte Einwilligung eingeholt, die ausdrücklich die Speicherung der überschüssigen Proben in der Biobank und deren anschließende Nutzung für die Forschung erlaubt. Alle Proben wurden streng anonymisiert, um die Privatsphäre der Patienten zu schützen. Es wurden Proben mit bestätigten aneuploiden Karyotypen ausgewählt, die durch klinische G-Banding-Analyse identifiziert worden waren, einschließlich Trisomie 21 (Down-Syndrom, N = 2), Trisomie 18 (Edwards-Syndrom, N = 1), Monosomie X (Turner-Syndrom, N = 1) und Klinefelter-Syndrom (N = 2), um daraus iPSCs zu induzieren. Detaillierte Informationen zu den bei der Reprogrammierung verwendeten aneuploiden Zelllinien sind in Tabelle 1 zusammengefasst.
1. Auftauen und primäre Kultur von biobanklagerten Fruchtwasserzellen
HINWEIS: Dieser Abschnitt beschreibt das standardisierte Verfahren zur Gewinnung und Aufarbeitung aneuploider AFCs aus der Biobank. Die kultivierten Zellen werden vermehrt, um ausreichende Zellpopulationen für die anschließende episomale Reprogrammierung zu erhalten.
- Standardisiertes Auftauprotokoll
- Medium-Aquilibration: Das komplette AmnioType-1-Medium vor der Verwendung auf 37 °C erwärmen.
- Probenentnahme: Ein Kryoröhrchen mit etwa 300.000 in Zellgefriermittel konservierten AFCs aus der flüssigen Stickstofflagerung entnehmen. Das Röhrchen unverzüglich zur Verhinderung eines vorzeitigen Auftauens auf Trockeneis in das Labor transportieren.
- Schnelles Auftauen: Die untere Hälfte des Kryoröhrchens in ein 37 °C warmes Wasserbad eintauchen und sanft schwenken. Den Auftauvorgang stoppen, sobald nur noch ein kleiner, sichtbarer Eisrest vorhanden ist.
ANMERKUNG: Vollständiges Auftauen vermeiden. Dadurch wird verhindert, dass die Zellen den toxischen Wirkungen von warmem DMSO ausgesetzt werden. - Verdünnung: Die Zellsuspension tropfenweise in einem sterilen Flussabschirmgehäuse in ein 15-mL-Konusröhrchen mit 4 mL vorgewärmtem AmnioType-1-Medium überführen.
- Zentrifugation: Die Suspension 5 Minuten bei Raumtemperatur mit 300 × g zentrifugieren.
- Ausplattung: Den Überstand absaugen und das Zellpellet vorsichtig in 2 mL frischem AmnioType-1-Medium resuspendieren. Die Zellen in eine 6-Loch-Platte oder T25-Flasche überführen, die zuvor mit 0,1 % Gelatine beschichtet wurde, und zwar mit einer Dichte von 30.000–50.000 Zellen/cm².
- Anfängliche Inkubation: Die Zellen in einen befeuchteten Inkubator bei 37 °C und 5 % CO2 stellen. Die Flaschen am Tag 3 nach der Ausplattung unter einem invertierten Phasenkontrastmikroskop untersuchen, um die anfängliche Zelladhäsion zu bestätigen.
- Expansion und Medienwechsel von primären AFCs
- Zubereitung des Fibroblastenkultur-(FC-)Mediums: Um 100 mL eigenhergestelltes Fibroblastenkulturmedium herzustellen, 82 mL hochglukosehaltiges DMEM mit 15 mL Fötales Rinderserum (FBS) mischen. 1 mL 100× GlutaMAX, 1 mL 100× nichtessentielle Aminosäuren (NEAA) und 1 mL Penicillin-Streptomycin (P/S) hinzufügen. Das Medium unter sterilen Bedingungen über ein 0,22 µm-Vakuumfiltrationssystem filtrieren.
- Während der Expansion das Medium der AFC alle drei Tage schrittweise vom spezialisierten klinischen Medium (AmnioType-1) auf ein standardisiertes Fibroblastenkultursystem (FC-Medium, selbst hergestellt) umstellen, um vor der Elektroporation eine metabolische Stabilität sicherzustellen.
- Einen schrittweisen Medienwechsel durchführen:
- Tag 3 (75 % AmnioType-1 : 25 % FC): Das vorhandene AmnioType-1-Medium absaugen. Ein gemischtes Medium aus 75 % AmnioType-1 und 25 % FC-Medium hinzufügen.
- Tag 6 (50 % AmnioType-1 : 50 % FC): Absaugen und durch ein 1:1-Verhältnis aus AmnioType-1- und FC-Medium ersetzen.
- Tag 9 (25 % AmnioType-1 : 75 % FC): Absaugen und durch eine Mischung aus 25 % AmnioType-1 und 75 % FC-Medium ersetzen.
- Tag 12 (100 % FC): Absaugen und auf 100 % FC-Medium umstellen.
ANMERKUNG: Diese schrittweise Anpassung reduziert zellulären Stress und verhindert das Ablösen empfindlicher aneuploider Klone.
- Einen schrittweisen Medienwechsel durchführen:
- Täglich die Kolonie-Morphologie beobachten. Die Amnionflüssigkeit enthält eine heterogene Zellpopulation. Unter Phasenkontrastmikroskopie die beiden primären Zelltypen identifizieren: F-Typ (fibroblastenähnlich, spindelförmig) und E-Typ (epithelialähnlich, rundlich). Die fibroblastenähnliche mesenchymale Teilpopulation eignet sich am besten zur Reprogrammierung.
ANMERKUNG: Die Zellen sorgfältig auf Anzeichen von Seneszenz überwachen.
- Passagieren von primären AFCs
- Sobald die Zellen 80–90 % Konfluenz erreicht haben (typischerweise Tag 10–14), das Medium aus der Flasche absaugen und die Zellen vorsichtig einmal mit 2 mL Dulbeccos phosphatgepuffertem Kochsalzlösung (DPBS) ohne Ca²⁺/Mg²⁺ waschen.
- 1 mL 0,25 %iger Trypsin-EDTA-Lösung für ein einzelnes Loch einer 6-Loch-Platte hinzufügen, um die Zellmonoschicht vollständig zu bedecken.
- 4–5 Minuten bei 37 °C inkubieren, bis sich die Zellen vollständig gelöst haben.
- Das Dissoziationsreagenz durch Zugabe von 3 mL FC-Medium neutralisieren. Die Suspension in ein 15-mL-Konusröhrchen überführen.
- 5 Minuten bei Raumtemperatur mit 300 × g zentrifugieren.
- Den Überstand absaugen und das Zellpellet in 1 mL frischem FC-Medium resuspendieren. Die Anzahl der vitalen Zellen mittels eines Hämozytometers oder automatischen Zellzählgeräts mit Trypanblau-Ausschluss bestimmen.
- Die Zellen in einer neuen T25-Flasche mit einer Dichte von 30.000–50.000 Zellen/cm² in komplettem Medium ausplatten (üblicherweise im Verhältnis 1:2 oder 1:3).
- Die Zellen bis zur Passage 3–5 expandieren, bevor sie für die Reprogrammierung verwendet werden. Zellen nach Passage 6 nicht verwenden.
ANMERKUNG: Die Zellqualität zum Zeitpunkt der Elektroporation ist der wichtigste Einzelfaktor für den Erfolg der Reprogrammierung. Nur gesunde, in der logarithmischen Wachstumsphase befindliche F-Typ-AFCs ohne Anzeichen von Seneszenz oder abnormer Morphologie verwenden.
2. Elektroporation episomaler Plasmide in AFCs unter Verwendung eines Zellelektroporationssystems
- Beschichten von Kulturgefäßen mit Basalmembranmatrix
- Tauen Sie die Basalmembranmatrix (Matrigel) über Nacht bei 4 °C auf Eis auf.
- Kühlen Sie steriles DPBS oder DMEM/F-12 auf Eis ab. Kühlen Sie Pipettenspitzen und Röhrchen 30 min im Eis vor.
- Verdünnen Sie die Basalmembranmatrix 1:200 in eiskaltem DMEM/F-12 unter Verwendung kalter Spitzen und Röhrchen (z. B. 30 µL Matrix + 6 mL DMEM/F-12 für eine 6-Loch-Platte).
- Mischen Sie gründlich, aber vorsichtig, durch 5–6-maliges Auf- und Abpipettieren. Vermeiden Sie das Eindringen von Luftblasen.
- Geben Sie die verdünnte Beschichtungslösung mit 1 mL pro Loch auf die 6-Loch-Platte.
- Incubieren Sie die beschichteten Gefäße mindestens 1 h bei 37 °C oder 2 h bei Raumtemperatur.
- Aspirieren Sie die Beschichtungslösung unmittelbar vor der Zellansaat. Geben Sie 2 mL antibiotikafreies FC-Medium zuzüglich 10 μM Y-27632 (ROCK-Inhibitor) hinzu und stellen Sie die Platte wieder in einen 37 °C-Inkubator. Lassen Sie die beschichtete Oberfläche nicht austrocknen.
HINWEIS: Beschichtete Platten können bis zu 7 Tage bei 4 °C, mit Parafilm abgedichtet, gelagert werden. Vor der Verwendung auf Raumtemperatur akklimatisieren.
- Auftauen und Vorbereiten episomaler Reprogrammierungsplasmide
- Plasmidselektion: Verwenden Sie zur Reprogrammierung die folgenden episomalen Plasmide: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL und pCXLE-EBNA1.
HINWEIS: (Optional) Zur Optimierung der Elektroporationsbedingungen kann pCE-GFP parallel unter identischen Bedingungen elektroporiert werden. Die GFP-Expression in den ersten 48–72 h dient als praktischer Indikator für die Transfektionseffizienz, während der allmähliche Verlust des GFP-Signals während nachfolgender Passagen zur Überwachung der transienten Verdünnung der Plasmide genutzt werden kann. - Qualitätskontrolle (QC): Überprüfen Sie die DNA-Konzentration und -Reinheit mittels Spektrophotometer. Stellen Sie sicher, dass das A260/280-Verhältnis zwischen 1,8 und 1,9 liegt. Die Konzentration jedes Plasmids sollte über 1 µg/µL liegen und das Präparat muss steril sein.
HINWEIS: Es ist entscheidend, dass alle Plasmide mittels endotoxinfreier Methoden hergestellt wurden. Restliche Endotoxine können eine hohe Zytotoxizität verursachen und die Reprogrammierungseffizienz erheblich verringern. Lagern Sie die Plasmide in kleinen Aliquots bei -20 °C, um wiederholte Einfrier- und Auftauzyklen zu vermeiden. - Für eine 100 µL-Reaktion bereiten Sie 5 µg der Plasmidmischung vor (gleiches Gewichtsverhältnis von pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL und pCXLE-EBNA1).
- Plasmidselektion: Verwenden Sie zur Reprogrammierung die folgenden episomalen Plasmide: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL und pCXLE-EBNA1.
- Einrichten der Elektroporationsparameter
- Schalten Sie das Elektroporationsgerät ein. Stellen Sie die Pulsparameter auf die optimierte Konfiguration für primäre adhärente Zellen ein: Puls-Spannung: 1.200 V; Pulsbreite: 20 ms; Anzahl der Pulse: 2.
- Füllen Sie die Pipettierstation mit 2 mL Buffer E, wobei die Elektrode vollständig untergetaucht sein muss.
HINWEIS: Wenn anfängliche Experimente eine Zellviabilität unter 50 % ergeben, sollten alternative Parametersätze getestet werden: 950 V / 20 ms / 2 Pulse (sanfter). Diese Alternativen opfern etwas Effizienz zugunsten einer besseren Überlebensrate.
- Vorbereiten der AFCs für die Elektroporation
- Am Tag 0 überprüfen Sie unter dem Mikroskop, ob die Zellen eine gesunde, spindelförmige Morphologie aufweisen, ohne Anzeichen von Überwucherung, Seneszenz oder Kontamination. Stellen Sie sicher, dass die Zellen eine Konfluenz von 90 % erreicht haben und sich in der aktiven log-Phase des Wachstums befinden.
- Kurz vor der Elektroporation aspirieren Sie die Matrigel-Beschichtung und ersetzen Sie diese durch 2 mL vorgewärmtes antibiotikafreies FC-Medium zuzüglich 10 μM Y-27632 (ROCK-Inhibitor). Das antibiotikafreie FC-Medium sollte mindestens 20 min im Inkubator auf 37 °C vorgewärmt werden, bevor die Zellen für das Elektroporationssystem gewonnen werden.
HINWEIS: Fügen Sie diesem spezifischen Medium keinesfalls Penicillin-Streptomycin (P/S) oder andere Antibiotika hinzu. Nach der Elektroporation bleibt die Zellmembran vorübergehend durchlässig und anfällig. Das Vorhandensein von Antibiotika kann zu vermehrter Apoptose führen. - Aspirieren Sie das Medium der für die Elektroporation bestimmten AFCs und waschen Sie die Zellschicht einmal mit DPBS ohne Ca²⁺/Mg²⁺.
- Geben Sie 2 mL (für T25-Flasche) TrypLE Select Enzyme hinzu und inkubieren Sie 4–5 min bei 37 °C.
- Neutralisieren Sie mit 6 mL vollständigem FC-Medium und überführen Sie in ein 15 mL-Kegelrohr. Zählen Sie die Zellen mittels automatischem Zellzähler.
- Zentrifugieren Sie 5 min bei Raumtemperatur mit 300 × g.
- Entfernen Sie das Überstandvolumen vollständig mit einer 200 μL-Pipettenspitze, wobei darauf geachtet werden muss, den kleinen Zellenpellet nicht aufzuwirbeln.
- Suspendieren Sie den Zellenpellet in Buffer R mit einer Enddichte von 1,0 × 10⁷ bis 1,4 × 10⁷ Zellen/mL.
HINWEIS: Aspirieren Sie den Überstand so vollständig wie möglich, um sicherzustellen, dass der Zellenpellet trocken ist. Restliches Kulturmedium kann den Resuspensionspuffer verdünnen, was die Elektroporationseffizienz verringern könnte. Verwenden Sie Buffer R (für adhärente Zellen) für AFCs. Überprüfen Sie die Pufferwahl anhand der Herstellerempfehlungen.
- Durchführung der Elektroporation
- Geben Sie 110 μL der Zellsuspension (enthaltend 1,0–1,4 × 10⁶ Zellen) in ein steriles 1,5 mL-Mikrozentrifugenröhrchen.
HINWEIS: Fügen Sie zusätzlich 10 μL Buffer R zum Endvolumen hinzu, um sicherzustellen, dass ausreichend Zellsuspension vorhanden ist, was hilft, das Eindringen von Luftblasen beim Aspirieren zu vermeiden. - Geben Sie 5 μg Plasmidmischung zum 110 μL Zellaliquot hinzu. Mischen Sie durch vorsichtiges dreimaliges Auf- und Abpipettieren.
- Befestigen Sie eine sterile 100 μL-Elektroporationspipettenspitze an der Pipette. Stellen Sie sicher, dass sie sicher einrastet.
- Laden Sie 100 μL der Zell/DNA-Suspension auf, wobei keine sichtbaren Luftblasen vorhanden sein dürfen.
HINWEIS: Luftblasen verursachen Lichtbögen während des elektrischen Pulses, was Zellen abtötet und die Spitze beschädigen kann. Sollten Blasen sichtbar sein, drücken Sie die Mischung zurück in das Röhrchen und aspirieren Sie erneut langsam. - Setzen Sie die beladene Pipette vertikal in das Bufferröhrchen der Station ein, bis sie einrastet. Überprüfen Sie, ob alle Parameter korrekt angezeigt werden, und drücken Sie dann die Start-Taste, um die Pulssequenz auszulösen.
- Warten Sie, bis auf dem Bildschirm „Fertig“ angezeigt wird (typischerweise innerhalb von 1–2 s). Entfernen Sie die Pipette sofort aus der Station und geben Sie die elektroporierte Zellsuspension direkt in 2–3 Löcher einer beschichteten 6-Loch-Platte mit vorgewärmtem antibiotikafreiem FC-Medium + 10 μM Y-27632.
- Entsorgen Sie die verwendete Spitze sicher. Wiederholen Sie die Schritte bei Bedarf für zusätzliche Löcher oder Replikate. Stellen Sie die 6-Loch-Platte über Nacht in einen 37 °C, 5 % CO₂ befeuchteten Inkubator.
- Geben Sie 110 μL der Zellsuspension (enthaltend 1,0–1,4 × 10⁶ Zellen) in ein steriles 1,5 mL-Mikrozentrifugenröhrchen.
3. Kultur der reprogrammierten Zellen nach der Elektroporation
HINWEIS: Dieser Abschnitt beschreibt die schrittweisen Mediumwechsel und das Erreichen einer vollständigen Reprogrammierung von AFCs in iPSCs. Die Zeitleiste umfasst etwa 25 Tage von der Elektroporation bis zum Auswählen der Kolonien.
- Ca. 16–18 h nach der Elektroporation das Medium vorsichtig abpipettieren, ohne dabei überlebende anhaftende Zellen zu lösen. Vorsichtig 2 mL vorgewärmtes FC-Medium (mit P/S) pro Vertiefung hinzufügen, um den Zellen die Stabilisierung in den ersten 24 h zu ermöglichen. Die Platte anschließend in den Inkubator zurückstellen.
- Von Tag 2 bis Tag 6 jeden zweiten Tag die Hälfte des Mediums erneuern: vorsichtig 1 mL verbrauchtes Medium abpipettieren und 1 mL frisches TeSR-E8-(E8-)Medium hinzufügen.
HINWEIS: Der teilweise Mediumwechsel erhält sezernierte autokrine Faktoren, die frühe Umprogrammierungsereignisse unterstützen. Langsam am Rand der Vertiefung abpipettieren, um eine Störung der locker anhaftenden, sich verändernden Zellen zu minimieren. - Am Tag 7 jeden zweiten Tag einen kompletten Mediumwechsel mit jeweils 2 mL E8 durchführen.
- Täglich morphologische Veränderungen am Mikroskop beobachten. Um etwa Tag 10–14 sind teilweise reprogrammierte, kieselsteinartige Zellverbände zu erwarten.
HINWEIS: (Optional) Die Kulturen zwischen Tag 9 und 15 bei schlechter Koloniebildung mit 25–100 μM Natriumbutyrat supplementieren23. - Ab Tag 15 täglich das E8-Medium erneuern.
- Ab etwa Tag 18 täglich die Vertiefungen auf das Auftreten echter iPSC-Kolonien überprüfen. Ein vollständiger Zeitplan des Umprogrammierungsablaufs von der Elektroporation am Tag 0 bis zur Kolonieauswahl ist in Tabelle 2 dargestellt.
4. Mechanisches Auswählen von iPSC-Kolonien und Expansion etablierter iPSC-Linien
HINWEIS: Unterscheiden Sie echte iPSC-Kolonien von reprogrammierten oder nicht reprogrammierten Zellen anhand der folgenden morphologischen Kriterien. Identifizieren Sie „ideale“ Kolonien basierend auf den folgenden morphologischen Merkmalen: (1) Abgrenzung der Ränder: Achten Sie auf eine scharfe, glatte und kreisförmige Begrenzung, die die Kolonie deutlich von den umgebenden Zellen der Amnionflüssigkeit abhebt; (2) Zelldichte: Stellen Sie sicher, dass die Zellen innerhalb der Kolonie klein, dicht gepackt und von einem hohen Kern-Zytoplasma-Verhältnis mit deutlich sichtbaren Nukleolen sind; (3) Lichtbrechung: Hochwertige Kolonien erscheinen unter Phasenkontrast hell und stark lichtbrechend; (4) Flachheit: Die Kolonie sollte als flache, zweidimensionale Schicht wachsen und nicht als dreidimensionaler „Zellhaufen“. Teilweise reprogrammierte Kolonien erscheinen oft früher als echte iPSC-Kolonien und sind meist größer, dicker und stärker dreidimensional. Sie differenzieren sich spontan beim Ausplattieren und Passagieren. Wählen Sie keine Kolonien aus, die „Vakuolen“, ausgefranste Ränder oder Anzeichen einer zentralen Differenzierung aufweisen.
- iPSC-Kolonien mechanisch pflücken und übertragen
- Eine mit Matrigel beschichtete 24-Well-Platte mit je 0,5 mL E8-Medium, ergänzt mit 10 μM Y-27632, vorbereiten. Bis zur Verwendung bei 37 °C aufbewahren.
- Die Kulturplatte unter ein Stereomikroskop innerhalb eines Biosicherheitswerkbanks der Klasse II stellen. Das Objektiv und den Objekttisch des Stereomikroskops mit 70 %igem Ethanol sterilisieren, bevor die Platte in den Sichtbereich gebracht wird.
- Kolonien identifizieren, die die korrekte Morphologie aufweisen (flach, kompakt, scharf begrenzt).
- Mit einer sterilen 10-μL-Pipettenspitze, die in einem flachen Winkel (ca. 30° zur Horizontalen) gehalten wird, vorsichtig entlang des Umfangs einer ausgewählten Kolonie ritzen, um deren Grenze zu definieren. Die Kolonie durch parallele Einschnitte über ihren Durchmesser in etwa 3 Fragmente unterteilen. Denselben Pipettenspitze verwenden, um die Koloniefragmente vorsichtig abzukratzen und vom Substrat abzuheben, und die Fragmente in ein Well der vorbereiteten 24-Well-Platte überführen.
- Schritte für jede Kolonie wiederholen und Fragmente in getrennte Wells geben.
- Die 24-Well-Platte in den Inkubator stellen. 24 Stunden ungestört lassen, um die Anheftung der Fragmente zu ermöglichen.
- Ab Tag 2 nach dem Pflücken das Medium täglich durch E8-Medium ohne Y-27632 ersetzen.
- Wenn die gepflückten Kolonien eine Konfluenz von 70–80 % erreicht haben (typischerweise nach 3–6 Tagen), mit Accutase weiterpassagieren.
- Weiterpassagieren und Ausweiten etablierter iPSC-Linien
- Das Medium aus dem Well mit den iPSCs absaugen. Accutase hinzufügen, um die Monolayer zu bedecken. 2–6 Minuten bei Raumtemperatur inkubieren. Die Ränder der Kolonien unter dem Mikroskop beobachten; die Zellen sollten sich langsam lösen und Zwischenräume zwischen den Zellen entstehen.
- Die Accutase-Lösung vollständig absaugen. 1 mL E8-Medium + 10 μM Y-27632 hinzufügen. Das Medium mit einer P1000-Pipette 5–8 Mal vorsichtig über die Kolonieoberfläche pipettieren, um die Kolonien in kleine Zellhaufen von 2–8 Zellen zu dissoziieren.
HINWEIS: Eine Überdissoziation der iPSCs vermeiden, da diese die Überlebensrate stark verringert. Ziel ist eine gleichmäßige Bildung kleiner Zellhaufen, keine Einzelzell-Suspension. - Die Zellhaufen gemeinsam mit 1 mL E8-Medium + 10 μM Y-27632 gleichmäßig auf eine frisch mit Matrigel beschichtete 12-Well-Platte übertragen. Die Platte in den Inkubator stellen.
- Das Medium täglich mit E8-Medium wechseln (ab Tag 1 ohne Y-27632).
- Weiterpassagieren alle 3–4 Tage im Spaltverhältnis von 1:2 bis 1:5, abhängig von der Konfluenz.
- iPSC-Linien mindestens 10 Passagen lang kultivieren, bevor nachgeschaltete Anwendungen durchgeführt werden, um eine stabile Eliminierung episomaler Elemente sicherzustellen.
5. Charakterisierung aneuploider iPSC-Linien
HINWEIS: Führen Sie die folgenden Validierungsanalysen an etablierten iPSC-Linien (ab Passage 10) durch, um die Pluripotenz, die Integrität des Karyotyps und die Eliminierung episomaler Vektoren zu bestätigen.
- Bestätigen Sie die Expression von Pluripotenzmarkern.
- Überprüfen Sie die Expression der zentralen Pluripotenzmarker mittels Immunfluoreszenzfärbung, Durchflusszytometrie oder beidem. Die erwarteten Markerprofile sind in Tabelle 3 zusammengefasst.
HINWEIS: Obwohl die Immunfluoreszenzfärbung eine erste Bestätigung der Pluripotenz liefert, werden RT-qPCR und RNA-seq zur umfassenderen Beurteilung der Expression pluripotenzassoziiierter Gene – einschließlich LIN28A, DPPA4 und KLF4 – empfohlen.
- Überprüfen Sie die Expression der zentralen Pluripotenzmarker mittels Immunfluoreszenzfärbung, Durchflusszytometrie oder beidem. Die erwarteten Markerprofile sind in Tabelle 3 zusammengefasst.
- Karyotyp-Analyse mittels G-Banden
ENTSCHIEDEN WICHTIG: Die Reprogrammierung kann in einer Teilmenge von Klonen eine Trisomie-Rettung hervorrufen. Untersuchen Sie mehrere Klone (5–10 pro elterlicher Linie), um sowohl aneuploide-beibehaltene als auch euploide-gerettete Derivate zu identifizieren.- Ernten Sie iPSCs im Passage 10–15 bei 70 %–80 % Konfluenz.
- Geben Sie 0,1 μg/mL Colcemid zum Kulturmedium hinzu. Inkubieren Sie bei 37 °C für 2–4 h, um die Zellen in der Metaphase zu arretieren.
HINWEIS: Colcemid ist ein Mitosegift. Handhaben Sie es stets mit Handschuhen im Sicherheitswerkbank. Entsorgen Sie colcemidhaltige Abfälle als gefährliches Material. - Lösen Sie die Zellen mit Accutase oder einem äquivalenten Reagenz zu einer Einzelzell-Suspension auf. Zentrifugieren Sie bei 300 × g für 5 min.
- Resuspendieren Sie das Pellet in 5 mL vorgewärmter hypotonischer Lösung (0,075 M Kaliumchlorid). Inkubieren Sie bei 37 °C für 15–20 min.
- Geben Sie 1 mL frisch zubereiteter Fixierlösung (Methanol:Essigsäure, 3:1 Volumenverhältnis) unter vorsichtigem Mischen zum Reaktionsgefäß hinzu. Zentrifugieren Sie bei 300 × g für 10 min.
- Aspirieren Sie das Überstand. Fügen Sie 5 mL frische Fixierlösung hinzu. Mischen Sie vorsichtig und inkubieren Sie für 10 min. Zentrifugieren Sie erneut.
- Wiederholen Sie den Fixierungsschritt (Schritt 6) ein weiteres Mal, sodass insgesamt 3 Fixierungen durchgeführt werden.
- Nach der letzten Zentrifugation resuspendieren Sie das Pellet in 0,5–1 mL frischer Fixierlösung, um eine geeignete Zelldichte zu erreichen.
- Geben Sie 2–3 Tropfen der Zellsuspension aus einer Höhe von etwa 30 cm auf saubere, feuchte Objektträger. Lassen Sie sie an der Luft trocknen.
- Backen Sie die Objektträger bei 80 °C für 2 h oder bei 65 °C über Nacht, um die Chromosomen altern zu lassen.
- Führen Sie die G-Bandenfärbung durch: Behandeln Sie die Objektträger mit 0,025 %iger Trypsinlösung für 30–60 s, spülen Sie ab und färben Sie mit 5 %iger Giemsa-Lösung für 1–5 min.
- Analysieren Sie mindestens 20 gut ausgespreitete Metaphasen pro Klon unter einem hellfeldmikroskopischen Öl-Immersionssystem (100× Objektiv).
- Dokumentieren Sie den Karyotyp gemäß der ISCN-Nomenklatur (z. B. 47,XX,+21 für weibliche Trisomie 21; 45,X für das Turner-Syndrom).
HINWEIS: Die G-bandierte Karyotypisierung erfasst größere chromosomale Abnormalitäten, weist jedoch eine begrenzte Auflösung auf. Ergänzende Analysen wie Copy-Number-Variation-(CNV)-Analyse, Whole-Exome-Sequenzierung (WES) oder Whole-Genome-Sequenzierung (WGS) werden empfohlen, um submikroskopische genetische Veränderungen zu identifizieren und die genomische Integrität der iPSCs zu bestätigen.
- Überprüfung der episomalen Vektorfreisetzung mittels PCR.
HINWEIS: Dieser Schritt bestätigt mittels PCR-Amplifikation vektor-spezifischer Sequenzen, dass alle episomalen Plasmide aus der iPSC-Linie verloren gegangen sind.- Extrahieren Sie genomische DNA aus iPSCs (Passage ≥ 10) und aus nicht transfizierten Kontroll-AFCs mithilfe eines standardmäßigen Säulchen-basierten Extraktionskits.
- Richten Sie eine 25 μL PCR-Reaktion ein. Führen Sie die PCR mit Orip/GAPDH-Primerpaaren unter folgenden Zyklenbedingungen durch (94 °C für 2 min; gefolgt von 35 Zyklen mit 94 °C für 30 s, 55 °C für 30 s und 72 °C für 30 s; abschließende Extension bei 72 °C für 5 min). Führen Sie in jedem PCR-Lauf eine positive Kontrolle (Plasmidvorlage) und eine negative Kontrolle (genomische DNA aus nicht transfizierten Zellen) mit.
- Trennen Sie die PCR-Produkte mittels 2 %iger Agarosegelelektrophorese unter Verwendung einer geeigneten DNA-Leiter auf.
- Interpretieren Sie die Ergebnisse: iPSC-Linien mit eliminierten Episomen zeigen keine Amplifikationsbanden bei 544 bp. Die positive Kontrolle muss Banden der erwarteten Größe aufweisen. Die negative Kontrolle darf keine Banden zeigen.
- Mycoplasma-Detektion mittels PCR
- Sammlen Sie 0,5–1 mL Kulturüberstand nach mindestens 24-stündiger Inkubation aus iPSC-Kulturen vor dem Mediumwechsel und zentrifugieren Sie bei 12.000 × g für 5 min, um zelluläre Trümmer zu entfernen.
- Verwenden Sie den geklärten Überstand als Template für die PCR mit dem PCR Mycoplasma Detection Kit gemäß den Herstelleranweisungen.
- Trennen Sie die PCR-Produkte mittels 2 %iger Agarosegelelektrophorese auf. Setzen Sie nachfolgende Experimente nur fort, wenn die iPSC-Kulturen als mykoplasmafrei bestätigt wurden.
HINWEIS: Falls die elterlichen AFCs nicht aus einer zertifizierten Biobank mit dokumentierter Sterilität und Mykoplasma-Testung stammen, wird eine routinemäßige Mykoplasma-Screening vor der Reprogrammierung als erster Qualitätskontrollschritt dringend empfohlen.
- Trilineage-Differenzierungs-Potenzial-Assay (optional)
- Bestätigen Sie die in vitro-Differenzierungsfähigkeit entweder durch gerichtete Trilineage-Differenzierung oder durch Embryoidkörper-(EB-)Bildung, gefolgt von einer Analyse keimblattspezifischer Marker. Alternativ führen Sie die in vivo-Teratombildung in immundefizienten Mäusen durch, um die Pluripotenz nach dem Goldstandard zu validieren.
HINWEIS: Für detaillierte Protokolle zum Teratoma-Assay oder zur gerichteten Differenzierung verweisen Sie auf veröffentlichte Standardarbeitsanweisungen24. Diese Assays werden empfohlen, können jedoch weggelassen werden, wenn umfassende in vitro-Markeranalysen und funktionelle Differenzierungsdaten vorliegen.
- Bestätigen Sie die in vitro-Differenzierungsfähigkeit entweder durch gerichtete Trilineage-Differenzierung oder durch Embryoidkörper-(EB-)Bildung, gefolgt von einer Analyse keimblattspezifischer Marker. Alternativ führen Sie die in vivo-Teratombildung in immundefizienten Mäusen durch, um die Pluripotenz nach dem Goldstandard zu validieren.
6. Ableitung und Verifikation einzelner Zellklone
HINWEIS: Um sicherzustellen, dass jede iPSC-Linie von einer einzelnen Zelle stammt, wird ein zweistufiger klonaler Verifizierungsprozess empfohlen. Nach der mechanischen Entnahme und Auszucht wird eine sekundäre Aussaat von Einzelzellklonen nach der Karyotyp-Bestätigung empfohlen. Die Verifizierung, dass jede iPSC-Linie von einer einzelnen Zelle stammt, ist eine entscheidende Voraussetzung für die Erzeugung von iPSCs. Sie gewährleistet die Beseitigung der parental somatischen Mosaikform und bestätigt, dass die diagnostische Aneuploidie-Signatur in der gesamten Population einheitlich ist.
- Einzelzell-Aussaat
- Lösen Sie karyotypbestätigte iPSC-Kolonien mittels Accutase für 2–6 min bei 37 °C auf und resuspendieren Sie sie als Einzelzell-Suspension.
- Verwenden Sie E8-Medium, ergänzt mit 10 µM Y-27632, um das Überleben isolierter Einzelzellen zu maximieren. Führen Sie die Einzelzell-Aussaat mit einer der folgenden Methoden durch:
- Begrenzte Verdünnung: Verdünnen Sie die Suspension auf eine Konzentration von 0,5–1 Zelle pro 100 µL. Säen Sie 100 µL in jedes Loch einer mit Matrigel beschichteten 96-Loch-Platte aus.
- Fluoreszenzaktivierte Zellsortierung (FACS): Sortieren Sie lebensfähige Einzelzellen direkt in die Löcher einer mit Matrigel beschichteten 96-Loch-Platte.
- Verifizierung und Expansion der Monoklonalität
- Anfängliche Inspektion: Untersuchen Sie 24–48 h nach der Aussaat jedes Loch mittels eines hochauflösenden Phasenkontrastmikroskops. Markieren Sie nur jene Löcher, die ein einzelnes, klar definiertes Anheftungsereignis enthalten. Schließen Sie Löcher mit mehreren Zellhaufen oder ohne Zellen aus.
- Koloniewachstum: Kultivieren Sie die identifizierten Einzelzellen nach den ersten 24 h in E8-Medium ohne ROCK-Inhibitor weiter.
- Stufenweise Expansion: Sobald die aus einer Einzelzelle stammende Kolonie 70 % Konfluenz erreicht hat, expandieren Sie die Zellen schrittweise von der 96-Loch-Platte auf 24-Loch-, 12-Loch- und schließlich 6-Loch-Platten.
HINWEIS: Für die Zelltherapieforschung wird häufig fotografische Dokumentation des Einzelzellstadiums (Tag 0 oder Tag 1) als Teil des Certificate of Analysis verlangt, um den linienreinen Status der iPSC-Linien nachzuweisen.
Mögliche Ursachen für erfolglose Reprogrammierung, suboptimale Koloniebildung und Schwierigkeiten während der iPSC-Klon-Etablierung werden zusammen mit praktischen Lösungen in Tabelle 4 zusammengefasst.
Ergebnisse
Morphologische Progression während der Reprogrammierung
Primäre amniotische Flüssigkeitszellen wiesen eine heterogene Morphologie auf, einschließlich E-Typ- und F-Typ-Zellen (Abbildung 1A). F-Typ-Zellen sollten vermehrt und für die Reprogrammierung verwendet werden. Nach der Elektroporation von AFCs mit Epi5-episomalen Plasmiden wird eine charakteristische Abfolge morphologischer Veränderungen beobachtet. Am Tag 0 zeigen AFCs eine typische spindelförmige, fibroblastenähnliche Morphologie. Ab Tag 3–5 erscheinen die ersten morphologischen Anzeichen der Reprogrammierung: kleine Zellhaufen epithelartiger Zellen entstehen innerhalb der mesenchymalen Zellpopulation und markieren den Beginn der MET. Diese Übergangszellen sind kleiner und kompakter als die umgebenden mesenchymalen Zellen. Zwischen Tag 7–10 zeigen die Zellhaufen eine zunehmende Verdichtung, was auf einen Übergang zu einer charakteristischen epithelialen Morphologie hinweist. Vollständig reprogrammierte iPSC-Kolonien beginnen zwischen Tag 14–16 zu erscheinen. Bis Tag 21–25 sind reife iPSC-Kolonien zum Ausplattieren bereit (Abbildung 1B). Parallel zu den Reprogrammierungsplasmiden wurde das pCE-GFP-Plasmid elektroporiert, um die Effizienz der DNA-Übertragung zu bewerten (Abbildung 1C). Die GFP-Expression kann als visueller Indikator für eine erfolgreiche Elektroporation und die Persistenz der Plasmide während der frühen Kultur dienen.
Vollständig reprogrammierte iPSC-Kolonien von teilweiser Reprogrammierung unterscheiden
Eine entscheidende Fähigkeit in diesem Protokoll ist die Unterscheidung vollständig reprogrammierter iPSC-Kolonien von teilweise reprogrammierten Kolonien, da das Auswählen letzterer zum fehlgeschlagenen Aufbau stabiler iPSC-Linien führt. Tabelle 5 fasst die wichtigsten morphologischen und molekularen Unterschiede zwischen diesen beiden Kolonietypen zusammen.
Abbildung 2 zeigt einen direkten Vergleich nebeneinander. Teilweise reprogrammierte Zellen bilden oft lockere Aggregate, die klare Grenzen fehlen. Diese Zellhaufen können ein gewisses Maß an Verdichtung aufweisen, behalten jedoch typischerweise mesenchymale Merkmale oder zeigen unregelmäßige, „verschwommene“ Ränder, was auf eine unvollständige epigenetische Rückstellung hinweist (Abbildung 2, links). Während der primären Reprogrammierung können Kolonien mit typischer iPSC-ähnlicher Morphologie Bereiche spontaner Differenzierung enthalten (Abbildung 2, Mitte). Morphologisch definierte undifferenzierte Bereiche können manuell ausgewählt und zum weiteren Auswachsen entnommen werden. Erfolgreich etablierte iPSC-Linien sollten die klassische kompakte pluripotente Morphologie aufweisen, gekennzeichnet durch ein hohes Kern-Zytoplasma-Verhältnis, deutliche Nukleolen und äußerst enge Zell-Zell-Verbindungen (Abbildung 2, rechts).
Typischerweise wurden nach der Umprogrammierung mittels Elektroporation mit 1–2 × 10⁶ AFCs Dutzende bis Hunderte von Kolonien beobachtet. Von jeder AFC-Linie wurden 24 einzelne Kolonien manuell isoliert, was zu 1–9 erweiterbaren iPSC-Klonen führte (Tabelle 1).
Validierung von Pluripotenzmarkern
Etablierte iPSC-Linien sollten das vollständige Spektrum an Pluripotenzmarkern exprimieren. Abbildung 3 zeigt repräsentative Immunfluoreszenz- und FACS-Ergebnisse für eine aneuploide iPSC-Linie mit Klinefelter-Syndrom (47,XXY) im 15. Durchgang. Die nukleären Marker OCT4, NANOG und SOX2 zeigen eine gleichmäßige Expression über die gesamte Kolonie hinweg, während der Oberflächenmarker TRA-1-60 eine charakteristische ringförmige Membranfärbung aufweist (Abbildung 3A). Die FACS-Analyse quantifizierte zudem hohe Expressionsniveaus von SSEA-4 und TRA-1-81 (Abbildung 3B). Diese Expressionsmuster entsprechen den etablierten Kriterien für echte pluripotente Stammzellen und bestätigen, dass Aneuploidie den Erwerb der Pluripotenz auf der Ebene der Marker nicht beeinträchtigt.
Karyotypbestätigung aneuploider iPSCs
Die G-Banden-Karyotyp-Analyse ist unerlässlich für jeden aus aneuploiden Fruchtwasserzellen gewonnenen iPSC-Klon. Abbildung 4 zeigt repräsentative Karyotypergebnisse.
Ein positives Karyotyp-Ergebnis liegt vor, wenn iPSC-Klone mit dem erwarteten aneuploiden Karyotyp in mindestens 20 Metaphasenausstrichen bestätigt wurden. Ein negatives Ergebnis besteht in der alleinigen Identifizierung euploider Klone (46,XX oder 46,XY) aus einer aneuploiden Quelle, was zwar den Erfolg des Protokolls zur Erzeugung von iPSCs bestätigt, jedoch eine vollständige Trisomie-Korrektur anzeigt und die Wiederholung der klonalen Einzelzellableitung oder der Reprogrammierung erforderlich macht, um aneuploide Linien zu erhalten.
Überprüfung der episomalen Vektorbeseitigung
Episomale Vektoren werden bei der Weitergabe schrittweise verdünnt und sind nach längerer Kultivierung in den meisten etablierten iPSC-Linien nicht mehr nachweisbar8,25,26,27Die Clearance exogener Vektoren ist ein Kennzeichen des nicht-integrierenden Reprogrammierungsansatzes. Ein positives Ergebnis (Bestätigung der episomalen Clearance) zeigt sich durch das Fehlen von Amplifikationsbanden für oriP (544 bp) ab Passage 10 oder später. Ein negatives Ergebnis (unvollständige Clearance) zeigt persistierende Banden in Passage 10, die sich typischerweise bis Passage 15–20 bei fortgesetzter Passagierung auflösen. Die Amplifikation von GAPDH diente als interne Kontrolle, um die Integrität der genomischen DNA und eine erfolgreiche PCR-Amplifikation zu bestätigen.Abbildung 5A). Seltene Fälle von persistenten episomalen Vektoren jenseits der Passage 20 können auf genomische Integrationsereignisse hindeuten, was bedeutet, dass der Klon verworfen werden sollte. Um die biologische Sicherheit und die experimentelle Integrität der erzeugten aneuploiden iPSC-Linien sicherzustellen, wird dringend eine PCR-basierte Untersuchung auf Mykoplasmenkontamination empfohlen. Kulturüberstände aller aufrechterhaltenen monoklonalen Linien müssen gesammelt und analysiert werden. über PCR mit mykoplasmaspezifischen Primern. Alle monoklonalen Stämme, die positiv testen (z. B. Klon Nr. 7 und Nr. 9), müssen sofort entsorgt werden (Abbildung 5B).
In-vitro-Differenzierungspotential in drei Zelllinien
Die Bestätigung des tri-lineären Differenzierungspotenzials ist ein erforderliches Kriterium zur Validierung von iPSC-Linien. Abbildung 6 zeigt repräsentative Ergebnisse der in vitro-Embryoidkörper-Differenzierung einer Trisomie-18-iPSC-Linie. Die Expression von PAX6 (Ektoderm), T-Brachyury und TBX6 (Mesoderm), GATA6 und SOX17 (Endoderm) bestätigt die Fähigkeit aneuploider iPSCs, sich in alle drei Keimblätter zu differenzieren (Abbildung 6).
Ableitung und Verifizierung einzelner Zellklone
Um hochwertige aneuploide iPSC-Modelle zu etablieren, wurde ein zweistufiges Verfahren zur Einzelzellableitung und -verifikation angewandt, um die zelluläre Heterogenität zu minimieren und potenzielle Chimärismus auszuschließen. Nach der initialen Expansion wurden karyotypnormalen Klone abgespalten und erneut mit Einzelzelldichte ausgesät. Die mikroskopische Untersuchung nach 24–48 h bestätigte das Vorhandensein von Anheftungsereignissen, die von einzelnen Zellen stammten; diese wurden anschließend expandiert, um validierte monoklonale Linien zu etablieren (Abbildung 7A).
Ein positives Ergebnis ist die erfolgreiche Ausbreitung einer einzelnen Kolonie aus einer einzelnen Zelle in einer 96-Loch-Platte, bestätigt durch tägliche mikroskopische Überwachung, die nur eine Kolonie pro Mulde zeigt (Abbildung 7B). Nach der Ausbreitung sollten die erneute Überprüfung des Karyotyps und der Pluripotenzmarker mit dem ursprünglichen Klon übereinstimmen. Ein negatives Ergebnis ist die Beobachtung mehrerer Kolonien pro Mulde oder das Versagen einzelner Zellen, zu überleben und sich auszubreiten.
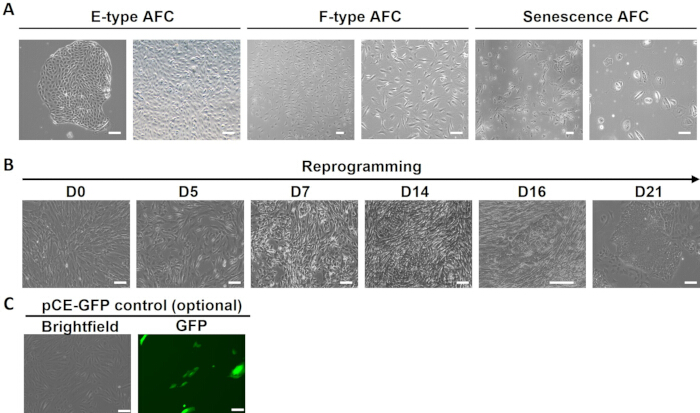
Abbildung 1: Morphologische Entwicklung der Umprogrammierung von Zellen der Fruchtwassermatrix mittels Epi5-episomaler Plasmide. Repräsentative Bilder zur Darstellung der Morphologie verschiedener primärer AFC-Typen sowie des Umprogrammierungsverfahrens zu ausgewählten Zeitpunkten. (A) Phasenkontrastaufnahmen, die die drei primären Morphologien des Ausgangsmaterials zeigen: epithelartig (E-Typ), fibroblastenartig (F-Typ) und seneszente AFCs. (B) Repräsentative Zeitreihenaufnahmen des Umprogrammierungsprozesses vom Tag 0 bis Tag 21, welche den Übergang von primären AFCs zur Bildung kompakter, iPSC-ähnlicher Kolonien zeigen. Tag 0: AF-MSCs vor der Elektroporation mit typischer spindelförmiger mesenchymaler Morphologie. Tag 3–5: Frühes MET-Stadium; epithelartige Zellen erscheinen in Clustern zwischen verbliebenen mesenchymalen Zellen. Tag 7–10: Primäre umprogrammierte Zellen treten auf. Tag 14–16: Primäre Umprogrammierungs-Kolonien (MET-Kolonien) mit kieselsteinartiger Morphologie, jedoch undeutlichen Grenzen. Tag 21–25: Vollständig umprogrammierte iPSC-Kolonien mit flachen, dicht gepackten Zellen, scharf abgegrenzten Rändern, hohem Kern-zu-Zytoplasma-Verhältnis und deutlich sichtbaren Nukleolen. (C) Repräsentative Fluoreszenzbilder, die die GFP-Expression nach Elektroporation von AFCs mit pCE-GFP zeigen. Maßstabsbalken entspricht 100 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
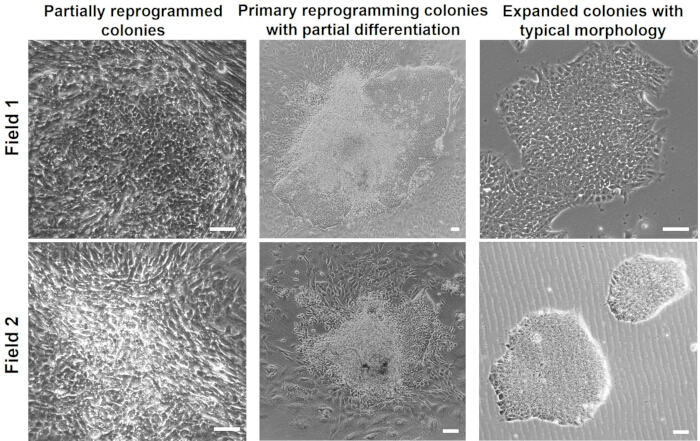
Abbildung 2: Vergleich vollständig und teilweise reprogrammierter Kolonien. Links: Teilweise reprogrammierte Kolonien mit lockeren Aggregaten und unregelmäßigen Rändern. Mitte: Primäre Reprogrammierungskolonien mit typischen iPSC-ähnlichen Bereichen, begleitet von Zonen spontaner Differenzierung. Rechts: Ausgedehnte Kolonien mit typischer iPSC-Morphologie. Maßstabsbalken: 100 µm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
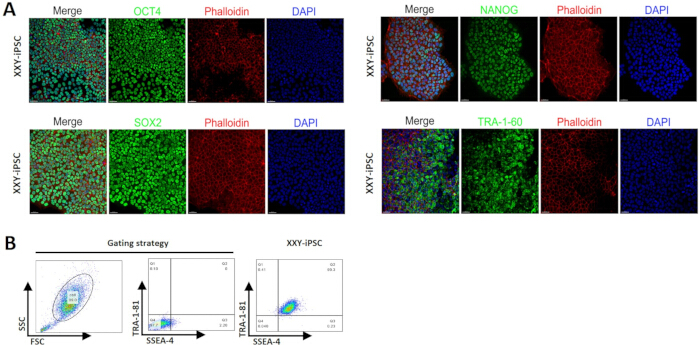
Abbildung 3: Immunfluoreszenzanalyse von Pluripotenzmarkern in aneuploiden iPS-Zellen. (A) Immunfluoreszenz-Färbung von XXY-iPS-Zellen für zentrale Pluripotenzmarker, einschließlich OCT4, SOX2, NANOG und TRA-1-60 (grün). Die zytoskelettale Struktur wird mit Phalloidin (rot) und die Kerne mit DAPI (blau) sichtbar gemacht. Die Maßstabsleiste entspricht 50 µm. (B) Durchflusszytometrie-Analyse (FACS) mit Darstellung der Gating-Strategie und quantitativer Expression von SSEA-4 und TRA-1-81 in der XXY-iPS-Zelllinie. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
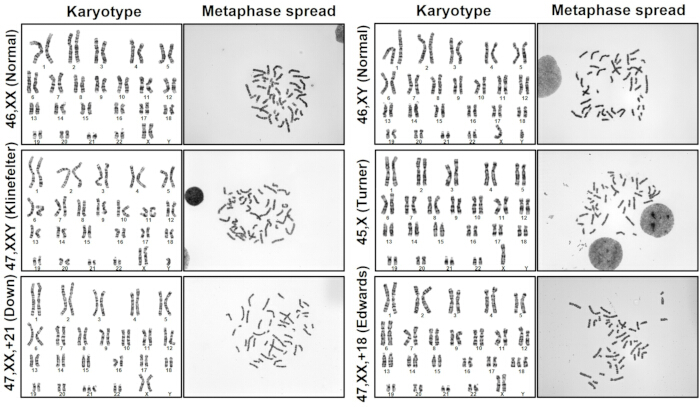
Abbildung 4: G-Banden-Karyotyp-Analyse aneuploider iPSC-Linien. Analysen des G-Banden-Karyotyps und entsprechende Metaphasenausstriche zur Bestätigung des stabilen Vorliegens chromosomaler Abnormalitäten in den erzeugten Linien, einschließlich 46,XX (normale weibliche), 46,XY (normale männliche), 47,XXY (Klinefelter-Syndrom), 45,X (Turner-Syndrom), 47,XX,+21 (Down-Syndrom) und 47,XX,+18 (Edwards-Syndrom). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
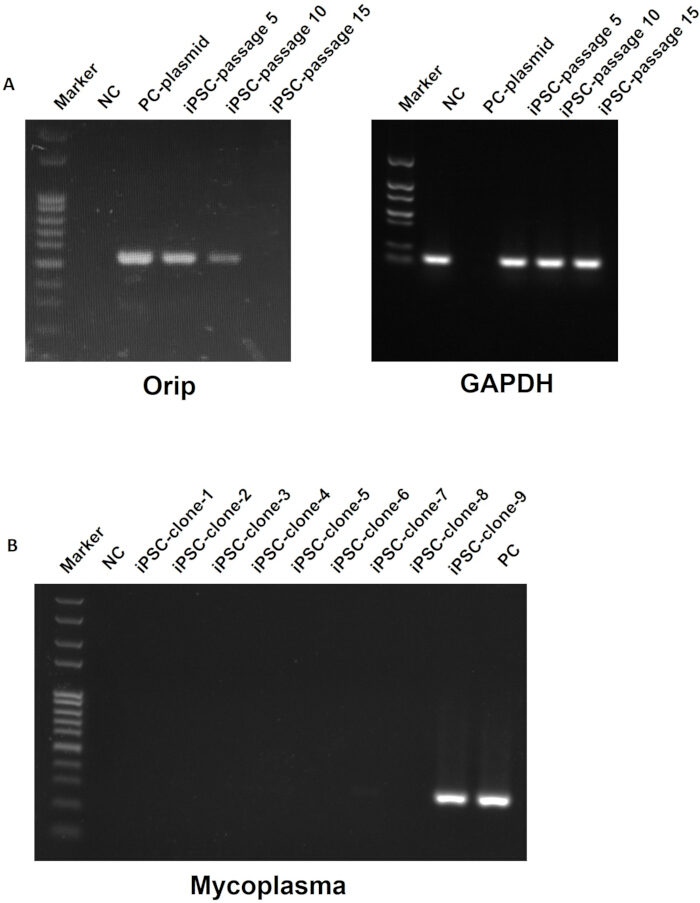
Abbildung 5: PCR-basierter Nachweis der Eliminierung episomaler Vektoren und Mykoplasmen-Test in aneuploiden iPSC-Linien. Agarosegelelektrophorese (2 %) von PCR-Produkten, amplifiziert mit dem oriP/GAPDH- oder Mykoplasmen-Primer-Set. (A) Vollständige Vektoreliminierung in einem iPSC-Klon bei verschiedenen Passagen. (B) PCR-basierter Nachweis von Mykoplasmen-Kontamination in 9 unabhängigen Klonen. Klon #7 (schwach) und #9 (stark) zeigen eine Mykoplasmen-Kontamination und müssen verworfen werden. PC, positiver Kontrollwert; NC, negativer Kontrollwert. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
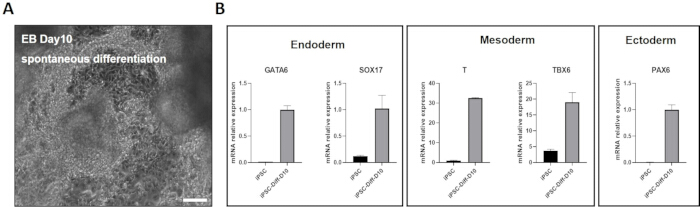
Abbildung 6: In-vitro-Dreilinien-Differenzierung aneuploider iPSCs. (A) Phasenkontrast-Mikroaufnahme, die die Morphologie von Embryoidkörpern (EB) am Tag 10 während des spontanen Differenzierungsprozesses nach Anheftung an eine mit Gelatine beschichtete Oberfläche zeigt. Die Maßstabsleiste entspricht 100 µm. (B) RT-qPCR-Analyse zur Quantifizierung des Verlusts der Pluripotenz und der anschließenden Linienzugehörigkeit. Die Ergebnisse zeigen eine signifikante Zunahme der relativen mRNA-Expression charakteristischer Marker für die drei embryonalen Keimblätter am Tag 10 im Vergleich zu undifferenzierten iPSCs: Endoderm (GATA6, SOX17), Mesoderm (T, TBX6) und Ektoderm (PAX6). Die Daten sind als Mittelwert ± SD dargestellt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
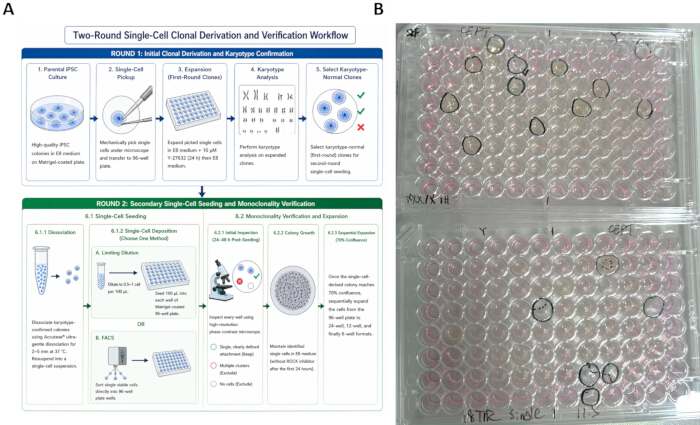
Abbildung 7: Verfahren zur Einzelzell-Klonableitung für aneuploide iPSC-Linien. (A) Schematisches Verfahren, das Runde 1 (initiale Ableitung und Karyotyp-Bestätigung) und Runde 2 (sekundäre Einzelzell-Aussaat via Grenzverdünnung oder FACS zur Sicherstellung der Monoklonalität) des klonalen Verifikationsprozesses veranschaulicht. Schritt 1: Mechanisches Isolieren einzelner iPSC-Kolonien, Ausweiten auf 6-Loch-Platten und Karyotyp-Bestätigung. Schritt 2: Für karyotypbestätigte aneuploide Klone erfolgt die Einzelzell-Aussaat mittels Grenzverdünnung oder FACS in 96-Loch-Platten, um einen klonalen Ursprung aus einer einzigen Zelle sicherzustellen. Nur Vertiefungen mit Wachstum einer einzelnen Kolonie werden ausgeweitet. (B) Repräsentatives Bild von 96-Loch-Platten während der klonalen Ausweitungphase, wobei erfolgreich identifizierte aus Einzelzellen stammende Kolonien zur sequenziellen Ausweitung umkreist sind. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| Genetischer Hintergrund | Karyotyp | Anzahl der getesteten AFC-Linien | Anzahl der einzeln entnommenen Kolonien nach Reprogrammierung | Anzahl der erfolgreich etablierten iPSC-Klone |
| Trisomie 21 | 47,XX,+21 | 2 | 48 | 9 |
| Trisomie 18 | 47,XX,+18 | 1 | 24 | 8 |
| Klinefelter-Syndrom | 47,XXY | 2 | 48 | 6 |
| Monosomie X | 45,X | 1 | 24 | 1 |
| Normale weibliche | 46,XX | 1 | 24 | 2 |
| Normale männliche | 46,XY | 2 | 48 | 6 |
| Einzelne Kolonien wurden manuell basierend auf der Kolonie-Morphologie nach der Reprogrammierung entnommen und zur weiteren Charakterisierung expandiert. Die Anzahl der erfolgreich etablierten iPSC-Klone gibt die Kolonien an, die nach der Entnahme expandiert und weiter gepflegt werden konnten. | ||||
Tabelle 1: Details zu den verwendeten AFC-Linien bei der somatischen Zellreprogrammierung.
| Tag | Zusammensetzung des Mediums | Wichtige Beobachtung |
| 0 | FC-Medium ohne Antibiotikum + Y27632 | Elektroporation |
| 1 | FC-Medium | Überlebende Zellen beginnen mit der Regeneration |
| 2 – 6 | FC zu E8 (halber Wechsel) | MET setzt ein; Zellen werden kompakter; kleinere, runder Zellen erscheinen in Clustern |
| 7 – 8 | E8 (vollständiger Wechsel alle zwei Tage) | Frühe Koloniebildung |
| 9 – 14 (optional) | E8 (+ 25 μM NaB) | Kachelsteinartige Cluster mit undeutlichen Rändern; variable Größen |
| 15–18 | E8 (täglich) | Echte iPSC-Kolonien entstehen (Tag 18–25): Flache, dicht gepackte Kolonien mit scharfen Rändern, hohes Kern-zu-Zytoplasma-Verhältnis |
| 19 – 25 | E8 (täglich) | Kolonien überschreiten 400 μm im Durchmesser; einheitliche flache Morphologie; bereit zum Ausplattieren |
Tabelle 2: Zusammenfassung der vollständigen Reprogrammierungszeitachse vom Tag 0 bis zur Kolonieauswahl.
| Marker | Zelluläre Lokalisation | Nachweismethode |
| OCT4 | Nukleär | Immunfluoreszenz / Durchflusszytometrie |
| NANOG | Nukleär | Immunfluoreszenz / Durchflusszytometrie |
| SOX2 | Nukleär | Immunfluoreszenz / Durchflusszytometrie |
| SSEA-4 | Zelloberfläche | Immunfluoreszenz / Durchflusszytometrie |
| TRA-1-60 | Zelloberfläche | Durchflusszytometrie / Lebendfärbung |
| TRA-1-81 | Zelloberfläche | Durchflusszytometrie / Lebendfärbung |
Tabelle 3: Erwartete Expressionsprofile von Pluripotenzmarkern bei etablierten iPSC-Klonen.
| Problem | Mögliche Ursache | Lösung |
| Geringe Zellviabilität (< 40 %) nach Elektroporation | 1. Pulsparameter zu aggressiv für diese Zelllinie | 1. Sanftere Parameter testen |
| 2. Zellen waren überkonfluent (> 90 %) | 2. Am Tag 0 eine Konfluenz von 75–90 % sicherstellen | |
| 3. Luftblasen verursachten Lichtbogenbildung | 3. Langsam aspirations; Spitze vor dem Pulsieren auf Luftblasen überprüfen | |
| 4. Resuspendierpuffer abgebaut oder falsch | 4. Frischen Puffer R aus dem Kit verwenden | |
| 5. Schlechte Zellqualität vor der Elektroporation | 5. Nur Zellen vom Passag 3–5 mit gesunder Morphologie verwenden | |
| Keine iPSC-Kolonien bis Tag 25 beobachtet | 1. Medium war inaktiv | 1. Frisch zubereitetes E8-Medium verwenden; von Tag 9 bis Tag 14 NaB in einer Konzentration von 25–100 μM hinzufügen |
| 2. Plasmid-DNA abgebaut oder falsch aufgetaut | 2. Integrität des Plasmids auf Agarosegel überprüfen | |
| 3. Kontaminierte differenzierte Zellen wuchsen über | 3. Differenzierte Bereiche manuell entfernen, bevor sie sich ausbreiten; Zellen passagieren, um die Dichte zu verringern | |
| 4. Matrixbeschichtung fehlgeschlagen oder verschlechtert | 4. Frische Beschichtung herstellen; auf Eis aufbewahren | |
| iPSC-Kolonien differenzieren spontan nach dem Picken | 1. Kolonien wurden zu früh gepickt (vor Tag 18) | 1. Warten, bis Kolonien > 400 μm groß sind und eine reife, flache Morphologie aufweisen |
| 2. Matrixbeschichtung unzureichend oder abgebaut | 2. Sicherstellen, dass die Beschichtung frisch ist; vor Gebrauch nicht austrocknen lassen | |
| 3. Passagierung als Einzelzellen ohne ROCK-Inhibitor | 3. Y-27632 stets für die ersten 24 Stunden nach der Passagierung verwenden | |
| Karyotyp zeigt Verlust der erwarteten Aneuploidie (Trisomie-Rescue) | 1. Spontane Chromosomeneliminierung, intrinsisch für den Reprogrammierungsprozess | 1. Mehrere Klone (≥ 5–10) pro Linie screenen; gereinigte Klone dienen als isogene euploide Kontrollen |
| 2. Spät passagierte Ausgangszellen anfälliger für Rescue | 2. Nur Zellen vom Passag 3–5 mit gesunder Morphologie verwenden | |
| PCR detektiert episomale Sequenzen in späteren Passagen (P10+) | 1. Unzureichende Passagierungen seit der Reprogrammierung | 1. Weiter bis P15–P20 passagieren; erneut per PCR testen |
| 2. Persistierende EBNA-1-Expression hält Plasmide aufrecht | 2. Längere Kultur löst dies normalerweise; alle 5 Passagen überwachen | |
| 3. Falsch-positiv durch Restplasmidkontamination in der Probe | 3. Geeignete negative Kontrollen einbeziehen; säulengestützte DNA-Reinigung verwenden | |
| Lichtbogenbildung/Entladung während des Elektropuls | 1. Luftblasen in der Spitze eingeschlossen | 1. Gemisch langsam aspirations; Röhrchen antippen, um Blasen vor dem Beladen freizusetzen |
| 2. Hohe Salzkonzentration in der DNA-Probe | 2. Endotoxinfreie Plasmidpräparation verwenden | |
| 3. Zelltrümmer verstopfen die Öffnung der Spitze | 3. Zellsuspension durch 40-μm-Zellsieb filtrieren | |
| 4. Spitze beschädigt oder über Nutzungslimit hinaus wiederverwendet | 4. Jede Spitze maximal 2-mal verwenden; auf Beschädigungen prüfen |
Tabelle 4: Fehlersuchanleitung für häufig auftretende Probleme während der AFC-Umprogrammierung und der Herstellung von iPSC-Klonen.
| Merkmal | Teilweise reprogrammierte Kolonien | Vollständig reprogrammierte iPSC-Kolonien |
| Zeitpunkt des Auftretens | Frühes Auftreten (Tag 7–10) | Variabel, typischerweise späteres Auftreten (Tag 14–18) |
| Kolonierand | Unregelmäßige Ränder | Scharfe, gut definierte Ränder |
| Zellmorphologie | Größere Zellen, heterogen | Kleine, einheitliche Zellen mit hohem Kern-zu-Zytoplasma-Verhältnis |
| Zellpackung | Lose gepackt | Dicht gepackt, kieselsteinartig |
| Nukleolen | Unauffällig | Deutlich sichtbare Nukleolen |
| Pluripotenzmarker | Negativ oder schwach/fokal | Stark, einheitlich |
| Koloniestabilität | Degenerieren oder differenzieren sich beim Passagieren | Stabil, erweiterbar |
Tabelle 5: Unterscheidungsmerkmale vollständig reprogrammierter vs. teilweise reprogrammierter Kolonien.
Diskussion
Dieses Protokoll beschreibt eine nicht-integrierende, zellfreie Methode zur Erzeugung aneuploider humaner iPSCs aus Zellen der Fruchtwasserprobe mittels episomaler Plasmide, die via Elektroporation übertragen werden. Mehrere entscheidende Schritte bestimmen den Erfolg der Umprogrammierung. Erstens ist die Qualität der anfänglichen AFC-Population von größter Bedeutung. In klinischen zytogenetischen Laboren werden AFCs typischerweise in Medien expandiert, die darauf abzielen, die Zellproliferation zur pränatalen Karyotyp-Analyse zu beschleunigen, anstatt auf eine Langzeitkultur. Die Auswirkungen auf die anschließende Effizienz der iPSC-Erzeugung sind noch nicht vollständig verstanden. Daher sollte die Zusammensetzung des Kulturmediums bei der Probenvorbereitung berücksichtigt werden, und nach dem Auftauen sollten niedriggepasste, stark proliferierende AFC-Populationen angereichert werden, um eine optimale Zellqualität vor der Elektroporation sicherzustellen. Zweitens sollten die Elektroporationsbedingungen optimiert werden, um die DNA-Übertragung zu maximieren und gleichzeitig die Zellviabilität zu erhalten. In dem vorliegenden Protokoll führte die Elektroporation bei 1200 V, 20 ms und 2 Impulsen regelmäßig zu einer zufriedenstellenden Transfektionseffizienz und reproduzierbaren Koloniebildung. Gelegentlich kann eine geringfügige Optimierung für einzelne Spenderproben erforderlich sein. Übermäßiger Zelltod während der ersten 24–48 Stunden nach der Elektroporation ist häufig mit schlechter Ausgangszellqualität, unvollständiger Entfernung des restlichen Kulturmediums vor der Resuspension im Elektroporationspuffer oder verlängerter Handhabung während der Elektroporation assoziiert. Drittens ist der Zeitpunkt des Kolonie-Pickings entscheidend: Kolonien, die vor Tag 14 erscheinen, sind typischerweise nur teilweise umprogrammiert, während echte iPSC-Kolonien zwischen den Tagen 15 und 25 auftreten und die charakteristische flache, kompakte Morphologie mit klar definierten Rändern aufweisen. Spontane Differenzierung nach dem Auftreten der Kolonien wird häufig durch zu frühes Kolonie-Picking, verzögerten Mediumwechsel oder übermäßige Koloniedichte verursacht, und ein rechtzeitiges Kolonie-Picking trägt zur Erhaltung der Koloniequalität bei. Außerdem kann Natriumbutyrat zwischen den Tagen 9 und 15 als optionale Optimierung für AFC-Linien mit relativ schlechter Umprogrammierungsleistung hinzugefügt werden23. Schließlich ist nach der initialen Karyotyp-Verifizierung das Klonen einzelner Zellen via limitierender Verdünnung oder FACS in 96-Loch-Platten erforderlich, um die klonale Herkunft sicherzustellen.
Die Rolle von p53 bei der Umprogrammierung ist methodenabhängig. Bei der auf OSKM-basierten episomalen Umprogrammierung verbessert eine vorübergehende Unterdrückung von p53 das Zellüberleben während der anfänglichen Stressreaktion und fördert die MET27, während p53 bei der chemischen Umprogrammierung als genomische Schutzfunktion wirkt28. Angesichts der Effizienz der elektroporationbasierten OSKM-Umprogrammierung für seltene klinische Proben bleibt dieser Ansatz wertvoll. Um potenzielle genomische Risiken zu minimieren, sollten etablierte iPSC-Linien routinemäßig einer Karyotypisierung sowie gegebenenfalls einer CNV-Analyse und WES/WGS vor weiteren Anwendungen unterzogen werden.
Eine besonders wichtige Einschränkung bei der Erzeugung aneuploider iPSCs ist das Phänomen der Trisomie-Korrektur während der Reprogrammierung. Akutsu et al.29 zeigten, dass die Häufigkeit dieser Korrektur stark je nach Chromosomentyp variiert. Diese Variabilität bedeutet, dass bei bestimmten Aneuploidien eine große Anzahl von Klonen mittels Karyotypisierung untersucht werden muss, um jene zu identifizieren, die die ursprüngliche chromosomale Aberration beibehalten haben. Umgekehrt kann dasselbe Phänomen genutzt werden, um isogene euploide Kontrolllinien aus demselben Reprogrammierungsansatz zu gewinnen, was eine leistungsfähige interne Kontrolle zur Untersuchung aneuploidiespezifischer Phänotypen bietet.
Das hier beschriebene Protokoll bietet eine robuste und reproduzierbare Plattform zur Erstellung patientenspezifischer aneuploider iPSC-Linien aus Restmengen pränataldiagnostischer Proben. Diese Zelllinien können nach gezielter Differenzierung in krankheitsrelevante Zelltypen für Untersuchungen der Chromosomenbiologie, Entwicklungsmechanismen, Krankheitsmodellierung, Funktionalen Genomik, Genom-Editierung sowie Hochdurchsatz-Drug-Screening eingesetzt werden. In der regenerativen Medizin erfüllen die transgenfreien iPSCs die Sicherheitsanforderungen für eine mögliche zukünftige klinische Anwendung. Durch die Bereitstellung eines standardisierten und reproduzierbaren Workflows erleichtert dieses Protokoll die breitere Anwendung der aneuploiden iPSC-Technologie in diesen vielfältigen Bereichen.
Offenlegungen
Die Autoren erklären, dass sie keine konkurrierenden finanziellen Interessen haben. Die schematische Darstellung in Abbildung 7A wurde mithilfe von KI-gestützten Werkzeugen erstellt und anschließend von den Autoren überprüft und bearbeitet.
Danksagungen
Diese Arbeit wurde unterstützt durch das Nationale Schlüssel-Forschungs- und Entwicklungsprogramm Chinas (Förderkennzeichen Nr. 2022YFA0913300) und das Klinische Schlüsselprojekt des Dritten Krankenhauses der Peking-Universität (Förderkennzeichen Nr. BYSY2022054) für Jianying Guo.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,25 % Trypsin-EDTA | Thermo Fisher (Gibco) | 25200056 | Zelldissoziation für die AFC-Passagen |
| 100 bp Plus II DNA-Ladder | TransGen Biotech | BM321-01 | DNA-Ladder |
| –80 °C-Gefrierschrank | Thermo Fisher | FDE60086fv | Langzeitlagerung von Plasmid-DNA und Proben |
| Accutase-Lösung zur Zelldetachierung | StemCell Technologies | 07920 | Sanfte iPSC-Dissoziation in kleine Zellhaufen |
| Essigsäure (eis) | Sigma-Aldrich | 338826 | Bestandteil des Fixiers für die Karyotypisierung (MeOH:AcOH 3:1) |
| Agarose | Sigma-Aldrich | A9539 | Gelelektrophorese für PCR-Produkte (2 %) |
| AmnioType-1-Medium | VivaCell BIOSCIENCES | C3620-0100 | Primäres Kulturmedium für AFC |
| Automatischer Zellzähler / Hämozytometer | Countstar | TC20 | Zählung vitaler Zellen mittels Trypanblau-Ausschluss |
| Hellfeldmikroskop (100× Öl) | Zeiss | Axiovert5 | Analyse von Metaphaseausstrichen für die Karyotypisierung |
| Zentrifuge (Schwenkbegleiter) | Eppendorf | 5810R | Abpelletieren der Zellen bei 300 × g |
| Sicherheitswerkbank der Klasse II | ESCO | AC2-4S8-CN | Steriler Arbeitsplatz für alle Zellkulturarbeiten |
| CO₂-Inkubator (befeuchtet) | Thermo Scientific | 3131 | Aufrechterhaltung eines Umfelds mit 37 °C und 5 % CO₂ |
| Colcemid (10 µg/mL) | Capricorn scientific | COL-H | Metaphasearrest für die Karyotypisierung (0,1 µg/mL, 2–4 h) |
| CryoStor CS10 Zellgefriermittel | STEMCELL Technologies | 07959 | Zellgefriermittel |
| DAPI | Merck Millipore | 10236276001 | Kernfärbung |
| DMEM (hoher Glukosegehalt) | Thermo Fisher (Gibco) | 11965092 | Grundmedium für das Kulturmedium von Fibroblasten (FC) |
| DMEM/F-12 | Thermo Fisher (Gibco) | 11330032 | Puffer zur Verdünnung von Matrigel (1:200) |
| DPBS ohne Ca²⁺/Mg²⁺ | Thermo Fisher (Gibco) | 14190250 | Spülpuffer |
| Episomales Plasmid (pCE-GFP) | Addgene | #41858 | Nicht-integrierender Reprogrammierungsvektor (GFP-Kontrolle) |
| Episomales Plasmid (pCXLE-hOCT3/4-shp53-F) | Addgene | #27077 | Nicht-integrierender Reprogrammierungsvektor (OCT4 + shp53) |
| Episomales Plasmid (pCXLE-hSK) | Addgene | #27078 | Nicht-integrierender Reprogrammierungsvektor (SOX2 + KLF4) |
| Episomales Plasmid (pCXLE-hUL) | Addgene | #27080 | Nicht-integrierender Reprogrammierungsvektor (L-MYC + LIN28) |
| Fötales Rinderserum | HyClone | SH30071.03 | Serumzusatz für die AFC-Expansion (FC-Medium, 15 %) |
| Fluoreszenzmikroskop | Leica | Sp8 | Live-Färbung und IF-Darstellung von TRA-1-60/81 |
| Gelelektrophorese-System | Bio-Rad | 164-5056 | Agarosegelelektrophorese von PCR-Produkten |
| Gelatine (0,1 %) | Sigma-Aldrich | G1393 | Beschichtung von Kulturgefäßen zur AFC-Anheftung |
| Kit zur genomischen DNA-Extraktion | TIANGEN | 4992199 | Isolierung von PCR-tauglicher DNA aus iPSCs |
| Giemsa-Färbelösung | Sigma-Aldrich | GS500 | Chromosomen-G-Banding-Färbung (5 %) |
| GlutaMAX (100×) | Thermo Fisher (Gibco) | 35050061 | Zusatz für das FC-Medium |
| Invertiertes Phasenkontrastmikroskop | Zeiss | Axiovert5 | Tägliche Überwachung von Kultur und Kolonie-Morphologie |
| Flüssigstickstoff-Lagertank | Thermo Scientific | CY50985 | Kryokonservierung von Zellen |
| Matrigel-Basalmembranmatrix | Corning | 354230 | Beschichtung von Kulturgefäßen zur iPSC-Anheftung |
| Methanol (wasserfrei) | Sigma-Aldrich | 34860 | Bestandteil des Fixiers für die Karyotypisierung (MeOH:AcOH 3:1) |
| NANOG-Antikörper (Kaninchen) | Abcam | ab109250 | Immunfluoreszenz; nukleärer Pluripotenzmarker |
| Neon NxT Elektroporationskit (100 µL) | Thermo Fisher (Invitrogen) | N10025 | Elektroporation; enthält Puffer R, T, E und 100 µL-Spitzen |
| Neon NxT Elektroporationssystem | Thermo Fisher (Invitrogen) | NEON18S | Übertragung episomaler Plasmide mittels Elektroporation |
| Nicht-essentielle Aminosäuren (NEAA, 100×) | Thermo Fisher (Gibco) | 11140050 | Zusatz für das FC-Medium |
| OCT4-Antikörper (Kaninchen) | Abclonal | A7920 | Immunfluoreszenz; nukleärer Pluripotenzmarker |
| PCR-Mastermix (hohe Genauigkeit) | TIANGEN | 4992920 | Verifizierung der episomalen Clearance mittels PCR |
| pCXWB-EBNA1 | Addgene | #37624 | Nicht-replizierender episomaler Ausdruck von EBNA1 |
| PE anti-human TRA-1-81-Antikörper | BioLegend | 330708 | Pluripotenz-Färbung |
| Penicillin-Streptomycin (100×) | Thermo Fisher (Gibco) | 15140122 | Antibiotikazusatz (NICHT verwendet nach Elektroporation) |
| Phalloidin-iFluor 647 Reagenz | Abcam | ab176759 | Markierung von F-Aktin (Aktinfilamenten) |
| Kaliumchlorid (KCl) | Sigma-Aldrich | P5405 | Hypotonische Lösung für die Karyotypisierung (0,075 M) |
| Echtzeit-PCR-System | Thermo Fisher Scientific | QuantStudio3 | qPCR zur Verifizierung von Markergenen |
| Natriumbutyrat (NaB) | Sigma-Aldrich | B5887 | HDAC-Inhibitor; 25–100 µM zur Verbesserung der Reprogrammierung |
| SOX2-Antikörper (Maus) | R&D Systems | MAB2018 | Immunfluoreszenz; nukleärer Pluripotenzmarker |
| SSEA-4-Antikörper | BioLegend | 330408 | Immunfluoreszenz; Oberflächenmarker der Pluripotenz |
| Stereomikroskop | Nikon | SMZ745 | Mechanisches Picken von Kolonien unter Vergrößerung |
| TeSR-E8 | STEMCELL Technologies | 05990 | Medium zur kultivierungsunterstützungsfreien iPSC-Wartung |
| TRA-1-60-Antikörper | Merck Millipore | MAB4360 | Pluripotenz-Färbung |
| Trans DNA Marker II | TransGen Biotech | BM411-01 | DNA-Ladder |
| TransDetect PCR Mycoplasma-Detektionskit | TransGen Biotech | FM311-01 | Mycoplasma-Test |
| TrypLE Select Enzym (1×) | Thermo Fisher (Gibco) | 12563011 | Sanfte Zelldissoziation für adhärente AFCs |
| Trypsin (0,025 %) | Sigma-Aldrich | T4799 | Vorbehandlung für G-Banding von Objektträgern (30–60 s) |
| VeritiPro 96-Well-Thermocycler | Thermo Fisher Scientific | A48141 | PCR zur Verifizierung der episomalen Clearance |
| Wasserbad (37 °C) | Shanghai Zhixin Experimental Instrument Technology Co., Ltd. | ZX-S22 | Auftauen von Medien und Reagenzien |
| Y-27632 Dihydrochlorid (ROCK-Inhibitor) | Tocris | 1254 | Verbessert das Überleben von iPSCs nach Dissoziation (10 µM) |
Referenzen
- Gurdon JB. The developmental capacity of nuclei taken from intestinal epithelium cells of feeding tadpoles. Development. 1962;10(4):622-640.
- Evans MJ, Kaufman MH. Establishment in culture of pluripotential cells from mouse embryos. Nature. 1981;292(5819):154-156.
- Martin GR. Isolation of a pluripotent cell line from early mouse embryos cultured in medium conditioned by teratocarcinoma stem cells. Proc Natl Acad Sci U S A. 1981;78(12):7634-7638.
- Thomson JA, Itskovitz-Eldor J, Shapiro SS, Waknitz MA, Swiergiel J, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145-1147.
- Takahashi K, Tanabe K, Ohnuki M, Narita M, Ichisaka T, et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 2007;131(5):861-872.
- Fusaki N, Ban H, Nishiyama A, Saeki K, Hasegawa M. Efficient induction of transgene-free human pluripotent stem cells using a vector based on Sendai virus, an RNA virus that does not integrate into the host genome. Proc Jpn Acad Ser B Phys Biol Sci. 2009;85(8):348-362.
- Warren L, Manos PD, Ahfeldt T, Loh YH, Li H, et al. Highly efficient reprogramming to pluripotency and directed differentiation of human cells with synthetic modified mRNA. Cell Stem Cell. 2010;7(5):618-630.
- Yu J, Hu K, Smuga-Otto K, Tian S, Stewart R, et al. Human induced pluripotent stem cells free of vector and transgene sequences. Science. 2009;324(5928):797-801.
- Hou P, Li Y, Zhang X, Liu C, Guan J, et al. Pluripotent stem cells induced from mouse somatic cells by small-molecule compounds. Science. 2013;341(6146):651-654.
- Guan J, Wang G, Wang J, Zhang Z, Fu Y, et al. Chemical reprogramming of human somatic cells to pluripotent stem cells. Nature. 2022;605(7909):325-331.
- Liuyang S, Wang G, Wang Y, He H, Lyu Y, et al. Highly efficient and rapid generation of human pluripotent stem cells by chemical reprogramming. Cell Stem Cell. 2023;30(4):450-459.e9.
- Wang Y, Peng F, Yang Z, Cheng L, Cao J, et al. A rapid chemical reprogramming system to generate human pluripotent stem cells. Nat Chem Biol. 2025;21(7):1030-1038.
- Li C, Zhou J, Shi G, Ma Y, Yang Y, et al. Pluripotency can be rapidly and efficiently induced in human amniotic fluid-derived cells. Hum Mol Genet. 2009;18(22):4340-4349.
- Slamecka J, Salimova L, McClellan S, van Kelle M, Kehl D, et al. Non-integrating episomal plasmid-based reprogramming of human amniotic fluid stem cells into induced pluripotent stem cells in chemically defined conditions. Cell Cycle. 2016;15(2):234-249.
- Li Q, Fan Y, Sun X, Yu Y. Generation of induced pluripotent stem cells from human amniotic fluid cells by reprogramming with two factors in feeder-free conditions. J Reprod Dev. 2013;59(1):72-77.
- Crosland BA, Hedges MA, Ryan KS, D'mello RJ, Mccarty OJT, Amniotic fluid: its role in fetal development and beyond. J Perinatol. 2025 Aug;45(8):1163-1170. doi: 10.1038/s41372-025-02313-1. Epub 2025 May 8. PMID: 40341778; PMCID: PMC12354197.
- Liu L, et al. Amniotic fluid stem cells in birth defects: integrated roles in disease modeling, prenatal diagnosis, and therapy. Stem Cell Rev Rep. 2026. doi:10.1007/s12015-026-11161-1.
- Antonucci I, Provenzano M, Rodrigues M, Pantalone A, Salini V, et al. Amniotic fluid stem cells: a novel source for modeling of human genetic diseases. Int J Mol Sci. 2016;17(4):607.
- Guillot PV. Induced pluripotent stem (iPS) cells from human fetal stem cells. Best Pract Res Clin Obstet Gynaecol. 2016;31:112-120. doi:10.1016/j.bpobgyn.2015.08.007.
- Lu HE, Yang YC, Chen SM, Su HL, Huang PC, et al. Modeling neurogenesis impairment in Down syndrome with induced pluripotent stem cells from trisomy 21 amniotic fluid cells. Exp Cell Res. 2013;319(4):498-505.
- Lee CC, et al. Establishment of a human trisomy 18 induced pluripotent stem cell line from amniotic fluid cells. Stem Cell Res. 2018;29:115-119.
- D'Aurora M, et al. Modeling Klinefelter syndrome using induced pluripotent stem cells reveals impaired germ cell differentiation. Front Cell Dev Biol. 2020;8:567454.
- Mali P, Chou BK, Yen J, Ye Z, Zou J, et al. Butyrate greatly enhances derivation of human induced pluripotent stem cells by promoting epigenetic remodeling and the expression of pluripotency-associated genes. Stem Cells. 2010;28(4):713-720.
- Guo J, Lee Q, Qiu H, Wei Y, Zhu X, et al. Patient-derived neural organoids reveal developmental impairments associated with a novel GJB1 mutation in X-linked Charcot-Marie-Tooth disease. Neurobiol Dis. 2026;220:107299.
- Nanbo A, Sugden A, Sugden B. The coupling of synthesis and partitioning of EBV's plasmid replicon is revealed in live cells. EMBO J. 2007;26(19):4252-4262.
- Chou BK, Mali P, Huang X, Ye Z, Dowey SN, et al. Efficient human iPS cell derivation by a non-integrating plasmid from blood cells with unique epigenetic and gene expression signatures. Cell Res. 2011;21(3):518-529.
- Okita K, Matsumura Y, Sato Y, Okada A, Morizane A, et al. A more efficient method to generate integration-free human iPS cells. Nat Methods. 2011;8(5):409-412.
- Cheng L, Wang Y, Yang Z, Cao J, Peng F, et al. p53 safeguards chemical reprogramming of human somatic cells toward pluripotency. Cell. 2026. doi:10.1016/j.cell.2026.03.038.
- Akutsu SN, Miyamoto T, Oba D, Tomioka K, Ochiai H, et al. iPSC reprogramming-mediated aneuploidy correction in autosomal trisomy syndromes. PLoS One. 2022;17(3):e0264965.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar