Dieses Protokoll beschreibt Methoden zur Erzeugung von komplex transgenen Zebrabärblingen, zur Abbildung von mit Tumoren assoziierten Immunzellen in larvalen und adulten Zebrabärblingen sowie zur Quantifizierung der Häufigkeit von Immunzellen im Tumormikromilieu.
Methodenartikel
Bildgebung und Quantifizierung von Immunzellen in der Tumormikroumgebung unter Verwendung eines Zebrafischmodells für das Neuroblastom
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Rekrutierung von Immunzellen in das Tumormikromilieu (TME) ist ein wichtiger Bestandteil der Immunregulation und Tumorprogression. Die Untersuchung der räumlichen und zeitlichen Beziehungen zwischen Immunzellen und Tumorzellen in vivo kann Einblicke in die Interaktionen innerhalb des TME liefern. Die Visualisierung und Quantifizierung dieser Interaktionen in intakten Organismen ist jedoch mit herkömmlichen bildgebenden Verfahren und histologischen Ansätzen nach wie vor herausfordernd. Zebrafische stellen aufgrund ihrer genetischen Modifizierbarkeit, schnellen Entwicklung und optischen Transparenz in frühen Entwicklungsstadien ein wertvolles Modell für die Krebsforschung dar, das die Visualisierung fluoreszenzmarkierter Zellen ermöglicht. in vivoHier stellen wir ein Protokoll vor, um immunologische und tumoröse Zellen, die unterschiedlich mit fluoreszierenden Markern gekennzeichnet sind, in einem Zebrafisch-Modell des Neuroblastoms zu erzeugen, zu identifizieren, abzubilden und zu quantifizieren. Das Protokoll umfasst die Zucht und Selektion von compound transgenen Zebrafischen, die Live-Bildgebung von Larven, die Aufbereitung und Bildgebung erwachsener, tumortragender Fische sowie die Quantifizierung von Immunzellen in der Umgebung und innerhalb von Tumorgebieten. Unter Verwendung transgener Reporterpflinien, CD4+ Immunzellen und MYCN-getriebene Neuroblastomzellen können in verschiedenen Entwicklungsstadien visualisiert und analysiert werden. Der Arbeitsablauf ermöglicht die Beurteilung der Lokalisation von Immunzellen relativ zu Tumoren sowohl in larvalen als auch adulten Fischen und kann verwendet werden, um die Häufigkeit von Immunzellen über verschiedene Krankheitsstadien hinweg zu vergleichen. Dieses Protokoll beschreibt einen reproduzierbaren Ansatz zur Bildgebung und Quantifizierung von Immunzellen innerhalb der Tumormikroumgebung (TME) in vivo unter Verwendung von Zebrafischen und könnte Studien zu Immun-Tumor-Interaktionen in anderen Krebsmodellen erleichtern.
Einleitung
Das Tumormikromilieu (TME) ist ein Ökosystem, das aus Tumor-, Immun-, Fibroblasten- und Gefäßzellen besteht1. Das TME spielt eine wesentliche Rolle bei der Krebsprogression, der therapeutischen Ansprechbarkeit und der anti-tumoralen Immunität. Innerhalb des TME sind Immunzellen zentrale Regulatoren des Tumorschicksals, indem sie entweder an anti-tumoralen Reaktionen teilnehmen oder Immunsuppression hervorrufen2. Das Verständnis der Rekrutierung, Verteilung und Funktion von Immunzellen innerhalb des TME ist entscheidend, um die Mechanismen aufzuklären, durch die Tumore der Immunüberwachung entgehen. Herkömmliche Ansätze zur Untersuchung des TME wie Endpunkt-Histologie, Durchflusszytometrie und Einzelzellsequenzierung liefern jedoch nur statische Momentaufnahmen und erfordern häufig die Zerstörung der Gewebestruktur, wodurch räumliche Informationen und Zell-Zell-Interaktionen verloren gehen3,4,5,6,7. Darüber hinaus sind diese Methoden in ihrer Fähigkeit begrenzt, Immunzellen innerhalb des TME sichtbar zu machen und zu quantifizieren, insbesondere in den frühen Stadien der Tumorentwicklung.
Zebrafische (Danio rerio) sind aufgrund ihrer geringen Kosten, schnellen Entwicklung, relativen Transparenz und hohen genetischen Konservierung ein leistungsfähiges Modell für die Krebsforschung8,9. Diese Vorteile bieten ein reproduzierbares und skalierbares experimentelles System, das große Stichprobenumfänge und effiziente Mikroskopie-Screenings innerhalb kurzer Zeit ermöglicht10. Bedeutend ist, dass Zebrafische eine erhebliche immunologische Konservierung mit Menschen teilen, einschließlich zentraler Bestandteile sowohl des angeborenen als auch des adaptiven Immunsystems, wodurch die Ergebnisse für menschliche Erkrankungen relevant sind11. Diese Eigenschaften sind besonders nützlich für die Untersuchung von pädiatrischen Krebserkrankungen wie dem Neuroblastom8. Folglich wurden zahlreiche Zebrafisch-Immun-Reporterlinien und Krebsmodelle entwickelt11. Daher stellen Zebrafische ein wertvolles In-vivo-Modell zur Untersuchung der Interaktionen zwischen Tumorzellen und Immunzellen dar und liefern Einblicke darüber, wie die Immunregulation die Tumorentwicklung, insbesondere in frühen Stadien, beeinflusst.
Frühere Studien zur Untersuchung der Tumorumgebung (TME) beim Zebrafisch haben stark auf Tumorzellxenotransplantationsmodelle in Kombination mit Endpunkt-Bildgebung zur Beurteilung der Lokalisation von Immunzellen innerhalb von Tumoren angewiesen12,13,14,15,16,17. Obwohl diese Methoden nützliche Einblicke liefern, sind sie durch ihre Abhängigkeit von zweidimensionaler Bildgebung begrenzt, die die dreidimensionale Organisation der TME und die räumlichen Beziehungen zwischen Tumor- und Immunzellen während der Entwicklung nicht vollständig erfassen kann14. Zudem beinhalten Tumorzellxenotransplantationsmodelle die künstliche Transplantation menschlicher Tumorzellen und können die natürliche Tumorinitiierung möglicherweise nicht vollständig nachbilden18. Diese Modelle sind außerdem meist kurzfristig angelegt und können den Tumorverlauf oder Veränderungen in den räumlichen Beziehungen zwischen Tumor- und Immunzellen während der Entwicklung nicht vollständig abbilden14,19. Darüber hinaus bietet dieser Ansatz nur eine eingeschränkte Darstellung der räumlichen Organisation, des entwicklungsbedingten Kontexts und der physiologischen Relevanz des Verhaltens von Immunzellen innerhalb der TME. Kürzlich haben wir und andere zusammengesetzte transgene Zebrafische eingesetzt, bei denen Tumor- und Immunzellen unterschiedlich mit fluoreszierenden Markern gekennzeichnet sind, um Immunzellen, die mit Tumoren assoziiert sind, sichtbar zu machen20,21. Diese kombinierten transgenen Fische ermöglichen die Untersuchung der TME während der gesamten Entwicklung des Organismus und des Tumors und erleichtern die Erforschung von Interaktionen zwischen Immunsystem und Tumor in vivo.
Hier stellen wir eine Methode vor, die die Konfokalmikroskopie nutzt, um Immunzellen im Tumormikroumfeld (TME) eines Zebrafisch-Neuroblastommodells zu untersuchen. Bei diesem Ansatz verwendeten wir Zebrafisch-Reporterlinien, die Immunzellen markieren, sowie eine genetisch veränderte Zebrafischlinie, die das humane MYCN-Onkogen unter der Kontrolle des Dopamin-β-Hydroxylase-Promotors (dβh) überexprimiert und dadurch zur Entwicklung eines Neuroblastoms führt, das der menschlichen Erkrankung ähnelt20. In diesem kombinierten transgenen Zebrafischmodell sind Tumor- und Immunzellen unterschiedlich mit EGFP bzw. mCherry markiert. Der dβh-Promotor ist in sympathoadrenalen Zelllinien aktiv und wurde bereits in mehreren Zebrafischmodellen des Neuroblastoms verwendet22,23,24,25. Zusätzlich nutzten wir einen Cd4-Promotor, der die mCherry-Fluoreszenz steuert, um CD4+-Zellen sichtbar zu machen15. Mithilfe der Konfokalmikroskopie mit Z-Stapel-Aufnahme wurde das TME in drei Dimensionen zu verschiedenen Stadien der Tumorentwicklung abgebildet, wodurch die räumlichen Beziehungen zwischen Tumor- und Immunzellen im intakten Gewebe bewertet werden konnten. Diese Methode ermöglicht die Analyse der räumlichen Anordnung von Immunzellen relativ zu Tumorzellen während verschiedener Phasen der Tumorentwicklung.
Protokoll
All animal procedures were approved by the Institutional Animal Care and Use Committee (IACUC) at Boston University Chobanian & Avedisian School of Medicine under protocol PROTO202100001. The overall workflow for generation of compound transgenic zebrafish, larval imaging, adult tissue preparation, and image analysis is summarized in Figure 1.
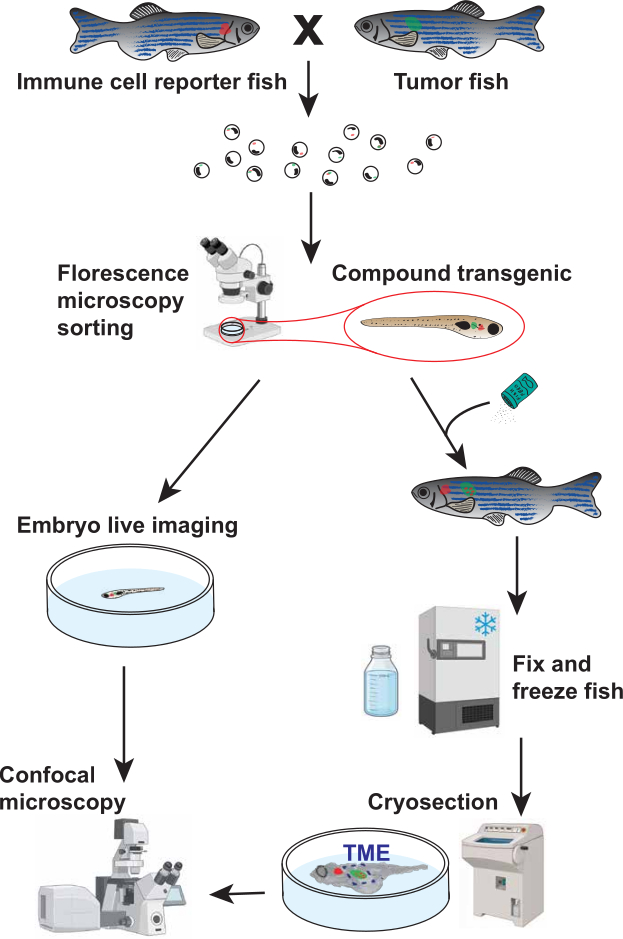
Figure 1. Workflow for visualization and quantification of immune cells within the zebrafish tumor microenvironment (TME). Schematic overview of the experimental workflow. Immune-reporter zebrafish were crossed with tumor-prone zebrafish to generate compound transgenic offspring expressing fluorescent markers in both immune cells (red) and tumor cells (green). Embryos were screened by fluorescence microscopy to identify compound transgenic fish. Selected fish were either subjected to live confocal imaging during larval development (<21 days post-fertilization [dpf]) or processed by fixation, cryosectioning, and confocal imaging for fish older than 21 dpf. This workflow enables visualization and quantification of immune cells associated with the TME across multiple developmental stages. Part of the illustration was created using BioRender. Please click here to view a larger version of this figure.
1. Generation of Compound Transgenic Zebrafish Lines Through Breeding
- Select adult immune-reporter fish and tumor fish that are at least 3 months old for natural breeding.
NOTE: For the representative results, Tg(cd4-1:mCherry) heterozygous fish were crossed with Tg(dβh:MYCN; dβh:EGFP) heterozygous fish to differentially label immune cells and tumor cells15,23. - On the evening before breeding, fill a two-chamber mating tank two-thirds full with fish water.
- Place a grated top insert into the mating chamber. Use dividers to separate one male from one or two females.
- Leave the dividers in place overnight. Add artificial plants or other enrichment items to simulate natural breeding conditions.
NOTE: A 1:2 male-to-female ratio increases the likelihood of successful spawning when breeding tumor male fish with immune-reporter fish. Do not breed two males with one female, as competition between males may occur. - On the following morning, remove the dividers after the facility lights turn on.
- Tilt the grated top chamber slightly using the divider as a wedge to create a shallow water area. Allow the fish to spawn for at least 1 h.
- Collect eggs from the bottom of the mating chamber by pouring the water through a fine-mesh net.
- Transfer the eggs to a sterile Petri dish containing fish water at a density no greater than 1 egg per 50 mm2 (approximately 200 eggs per 100 mm dish).
- Remove dead and unfertilized eggs.
NOTE: Healthy fertilized eggs are translucent and round. Remove cloudy, white, unfertilized, or deformed eggs. - Double-check the fish to avoid mixing sexes or cross-contaminating transgenic tanks.
- Return the males and females to their respective tanks.
- Place the embryos in a 28.5°C incubator overnight. Do not exceed the embryo density specified in Step 1.8.
- Bleach the embryos on the following morning to remove contaminants.
- Prepare a working bleach solution consisting of 100 µL bleach in 200 mL system water. Prepare a neutralization solution consisting of 0.5 g sodium thiosulfate in 150–200 mL system water.
- Sort and transfer viable embryos into a mesh-net well insert. Submerge the insert in the bleach solution for 5 min.
- Transfer the insert directly into the sodium thiosulfate solution. Incubate for 2 min to neutralize residual bleach.
- Rinse the embryos in a final bath of fresh system water. Use a squirt bottle to gently transfer the embryos into clean petri dishes containing fresh system water.
- Return the embryos to the incubator after bleaching.
- Transfer larvae at 5–7 days post-fertilization (dpf) or later to a larger tank containing 5 ppt rotifer water for rearing.
- Prepare 5 ppt rotifer water by mixing 1 part stock rotifer water (15 ppt) with 2 parts zebrafish system water.
- Verify that the final salinity is 5 ppt using a conductivity meter before transferring the larvae.
NOTE: Sorting EGFP+ MYCN larvae at 3–5 dpf facilitates identification of tumor-prone fish before rearing. Sorting MYCN embryos at this stage avoids false-negative identification because EGFP expression in neural crest cells may decrease later in development due to MYCN-induced apoptosis.
2. Screening Zebrafish for Fluorescent Markers
- Prepare a 0.4% (w/v) tricaine stock solution using system water.
- Transfer the fish to a clean petri dish containing only enough system water to cover the bottom.
- Add the tricaine stock solution to achieve a final concentration of approximately 0.005% (50 mg/L) for fish younger than 14 dpf or 0.012% (120 mg/L) for fish older than 14 dpf. Confirm adequate anesthesia by observing little to no voluntary movement.
- Remove excess water from the dish once the fish are anesthetized and no longer capable of swimming while maintaining visible opercular or cardiac movement.
- Screen the fish for fluorescence. Identify green or red fluorescence in the expected region (e.g., the interrenal gland region in MYCN fish).
- Separate the fish into groups using a stiff-bristled sorting tool.
NOTE: Sort tumor-prone fish as early as possible because MYCN-induced apoptosis during later developmental stages may result in false-negative identification. Sort immune-reporter fish immediately before imaging at the larval stage or between 2 and 4 months of age for adult studies. This approach minimizes handling-associated stress and maximizes survival. - Transfer positive and negative fish to separate tanks containing system water for continued rearing.
NOTE: Step 3 describes handling and imaging of larvae younger than 21 dpf. Steps 4–6 describe fixation, tissue preparation, imaging, and image analysis of older fish.
3. Larval Live-Mounting and Imaging
- Place sorted larvae in a 100 mm petri dish containing tricaine fish water (see Step 2.3 for age-appropriate concentrations).
- Transfer the sedated larvae to a glass-bottom imaging dish.
- Use only enough solution to cover the larva and maintain sedation.
- Prepare 1%–1.5% low-melting agarose in fish water. Heat the agarose solution until fully dissolved.
- Allow the agarose to cool for 1–2 min. Maintain the agarose at 30°C using a heat block to prevent solidification prior to mounting.
- Position each larva laterally in the imaging dish.
- Apply approximately 30–200 µL of agarose over the larva to immobilize it. Use larger volumes for larger larvae and smaller volumes for smaller larvae.
- Once the agarose has solidified, add approximately 100 µL of 0.005% tricaine solution over the agarose.
- Image the larvae using a confocal microscope.
- Use a standard laser-scanning confocal microscope with a resonant scanner. Use a 40× objective with a numerical aperture greater than 1.10.
- Set the pinhole to 1.0 Airy unit (AU) for all imaging channels.
- Use a 488 nm laser for EGFP excitation and a 594 nm laser for mCherry excitation. Keep laser output below 25 mW to minimize photobleaching and phototoxicity. Adjust detector gain and laser power using a range indicator lookup table (LUT) to avoid pixel saturation and black clipping. Do not exceed a detector gain of 800 V because higher voltages introduce excessive noise.
- Use a voxel size of 0.42 × 0.42 × 6.0 µm (x, y, z) at a resolution of 1024 × 1024 pixels and a Z-step interval of 6.0 µm. Acquire optical sections continuously through the full volume of interest, typically spanning 90–120 µm in total imaging depth. Use highly sensitive photodetectors operating in 16-bit acquisition mode.
- Acquire images using unidirectional line scanning at a resonant scan frequency of 33.3 kHz (approximately 1.58 µs pixel dwell time). Use 2× or 4× averaging to reduce motion artifacts while limiting laser exposure.
NOTE: Optimize tricaine exposure to maintain larval survival during imaging. After imaging, add fish water until the imaging dish is approximately half full.
- Add fresh fish water to the imaging dish immediately after imaging.
- Gently remove the larva from the agarose using a stiff-bristled stick and transfer the larva to a dish containing clean fish water for recovery.
- Return the fish to its original tank once normal swimming behavior resumes.
NOTE: For fish older than 21 dpf, the skin overlying the tumor must be removed by cryosectioning to enable high-resolution confocal imaging.
4. Fish Fixation and Cryosectioning
- Euthanize fish in accordance with approved institutional animal care guidelines.
- Make a ventral incision extending from the anal pore to the pectoral girdle to expose the abdominal cavity and facilitate fixative penetration into internal tissues.
- Transfer the fish using forceps into a 1.5 mL tube containing 4% paraformaldehyde (PFA) in phosphate-buffered saline (PBS) or a volume of fixative at least 10-fold greater than the tissue volume.
NOTE: Avoid handling the region containing the tumor to preserve tissue integrity. - Place the samples on a nutating rocker set to gentle continuous agitation (30 rpm) and incubate overnight for at least 12 h at 4°C.
CAUTION: PFA is hazardous, toxic, and potentially carcinogenic. Wear appropriate personal protective equipment, including gloves and eye protection. Perform all procedures involving PFA in a fume hood and avoid inhalation of vapors. - Remove the PFA and wash the samples at least four times with 1.5 mL of 1× PBS. Gently invert the tube two to three times during each wash.
- Transfer the fish to 30% sucrose prepared in PBS.
- Incubate the fish in a cold room overnight until the specimen sinks to the bottom of an upright tube (approximately 12 h), indicating adequate sucrose penetration.
- Remove excess sucrose solution by gently blotting the fish on a laboratory tissue.
- Transfer the fish to storage tubes.
- Store the samples at −80°C until imaging.
NOTE: Process samples within 3 months to minimize fluorescent protein degradation and signal loss. - Transport the fixed fish to the cryostat room on dry ice.
- Place the fish flat in a plastic mold with one sagittal side facing downward.
- Add Optimal Cutting Temperature (OCT) compound until the fish is fully covered.
- Freeze the mold at −20°C or in the cryostat until the OCT turns white.
NOTE: Position the fish as flat as possible before freezing to facilitate consistent sectioning. - Cryosection the zebrafish in the sagittal plane to remove the skin for subsequent whole-mount imaging.
- Cool the cryostat chuck.
- Apply room-temperature OCT to the chuck.
- Press the OCT fish block firmly into the OCT layer.
- Freeze the chuck and block until the newly applied OCT turns white.
- Mount the chuck in the cryostat.
- Cryosection the block at a thickness of 14 µm until the blade reaches the specimen.
NOTE: Specimen shifting may occur during freezing, causing the fish to sit higher in the block than expected. Entry into the specimen is indicated by the appearance of translucent tissue replacing the opaque OCT background. - Reduce the section thickness to 7 µm.
- Continue sectioning for one additional cut.
NOTE: This procedure removes the skin while preserving a uniform sagittal profile across the specimen. - Confirm the endpoint by identifying skin in the collected sections.
NOTE: Skin appearance in sections provides a more reliable indicator than eye morphology. Perform this procedure only when the skin obscures imaging of the tumor microenvironment.
- Warm the chuck gently with your hands.
- Remove the OCT block from the chuck using forceps. Avoid disturbing the cut surface of the specimen.
- Trim excess OCT surrounding the fish while the OCT remains frozen.
- Remove the fish from the OCT block using forceps once the OCT softens to a viscous consistency.
5. Mounting and Imaging of Fish with Skin Removed
- Place the fish in a glass-bottom dish with the sectioned sagittal side facing the glass surface.
NOTE: Maintain the orientation of the fish during handling. Identifying the sectioned side may become difficult after the fish is removed from the OCT block. - Prepare 1%–1.5% low-melting agarose.
- Apply approximately 30–50 µL of agarose to the dorsal and ventral sides of the fish to secure the sample.
NOTE: Avoid placing agarose beneath the fish because it can reduce image quality. Use only the minimum amount of agarose required for stabilization. - Keep the sample on ice during transport. Image the sample within 2 h of mounting.
- Transport the sample to the confocal microscopy facility.
- Image the sample using confocal microscopy.
- Use a standard laser-scanning confocal microscope with a resonant scanner. A two-photon microscope may be used when autofluorescence limits image quality. Use a corrected 20× objective lens with a numerical aperture of at least 0.80.
- Set the pinhole to 1.0 Airy unit (AU) for all imaging channels.
- Use a 488 nm laser for EGFP excitation and a 594 nm laser for mCherry excitation. Keep laser output below 25 mW. Adjust detector gain and laser power using a range indicator lookup table (LUT) to avoid pixel saturation and black clipping. Do not exceed a detector gain of 800 V because higher voltages introduce excessive noise.
- Configure image acquisition parameters as follows.
- Use a voxel size of 0.42 × 0.42 × 6.0 µm (x, y, z) at a resolution of 1024 × 1024 pixels and a Z-step interval of 6.0 µm.
- Acquire spectral image stacks through the full volume of interest, typically spanning a total Z-stack acquisition range of 90–120 µm (15–20 optical sections).
- Initiate image acquisition in the fluid space immediately above the tissue surface and continue through the full target imaging depth to ensure complete coverage of the specimen.
- Acquire images using highly sensitive photodetectors operating in 16-bit acquisition mode.
- Acquire images using unidirectional line scanning at a resonant scan frequency of 33.3 kHz (approximately 1.58 µs pixel dwell time) with 8× line averaging.
6. Image Analysis and Quantification
- Image visualization using Fiji (version 1.54p).
- Open the confocal z-stack images.
- Merge colors to see channel overlay by selecting Image > Color > Merge Channels.
- Generate a projection of the full z-range containing the imaging region by selecting Image > Stacks > Z Project. Enter the slice range of interest, as well as Max Intensity projection type. This will display the 2D projection of the image.
NOTE: For larval fish, it is feasible to capture the whole TME by confocal microscopy. Therefore, we recommend the volumetric normalization and quantification method for the TME analysis. For older fish, it is impossible to capture the whole TME by confocal microscopy; therefore, we recommend applying the area-based normalization and quantification method. Based on our analysis and quantification of the larval fish, both methods can provide reliable biological results.
- Volumetric normalization and quantification of the TME in the larval fish.
- Quantifying tumor volume using MATLAB R2022b (download the package from the Matlab website) and Bio-Formats package (download from the openmicroscopy website).
- The user runs a script that performs the following tasks:
- Prompt the user to select a .CZI file from their computer.
- Read the image and extract the data from the channel containing the tumor region.
- Identify the region for each slice that is the tumor region through a threshold of fluorescence (can be through user input or machine learning), keeping the same threshold for all analyzed images for consistency.
- Outline the tumor region and display the image with the tumor region outlined in a collage of all slices for user verification.
- Calculate the area of the tumor region per slice in pixels and convert to mm2 using the scale of the image and imaging settings.
- Multiply the area of the tumor region by the depth (stored in the file’s metadata) to get the volume of each slice.
- Sum the calculated values of each slice to obtain the total volume of the imaged tumor and its surrounding region in voxels or mm3.
- Scale both volume measurements by multiplying by 104 for tumor volume and 106 for the surrounding region. This will create a more reasonable cell number:volume ratio during normalization.
- Quantifying cell number.
- Open the confocal z-stack images.
- Merge colors to see channel overlay by selecting Image > Color > Merge Channels.
- Generate a 3D view of the full z-range containing the imaging region by selecting Image > Stacks > 3D Project. Select Brightest Point as the projection method and other settings to the desired values.
- Due to the small number of cells, manually count and tabulate the cells, separating cells located within the tumor boundary from those located outside the tumor boundary.
NOTE: Cells on the boundary of the tumor region are counted as being outside.
- Normalization.
- For infiltrating cells inside the tumor region, divide the number of cells by the scaled tumor volume. For the cells outside the tumor region, divide the number of cells outside the tumor volume by the scaled volume of the full image minus the tumor volume.
- Generate a table that includes the following headings: “fish identification”, “tumor volume”, “# of cells inside tumor region”, “# of cells outside tumor region”, “normalized cells inside”, “normalized cells outside”.
- Area-based normalization and quantification of the TME.
- Define the tumor region of interest (ROI) using the Rectangle or Freehand selection tool to outline the tumor.
- Add the ROI to the ROI Manager by pressing T or by selecting Analyze > Tools > ROI Manager > Add.
- Measure the ROI area using Analyze > Measure.
- Confirm that Area is selected under Set Measurements before recording measurements.
- Save the ROI in the ROI Manager.
- Apply the same ROI to all images using ROI Manager > More > Multi-Measure.
- Do not resize the ROI between images.
- Manually count cells within the ROI. If cells are more, count cells using the Cell Counter plugin by selecting Plugins > Analyze > Cell Counter.
- Mark each counted cell by left-clicking when its centroid falls within the ROI.
- Scroll through the z-stack to verify cell identity.
- Avoid counting the same cell more than once across multiple image planes.
- Count infiltrating cells separately if they contact or lie within the tumor boundary.
- Record infiltrating cells as a distinct category even when the cell centroid falls outside the ROI.
- Convert the ROI area from pixels to mm2.
- Obtain the pixel width, pixel height, and Z-step interval from Image > Properties.
- Calculation of normalized cell counts.
- Divide the raw cell count for each fish by the corresponding ROI area value.
- Record the resulting value as the normalized cell count.
- For absolute density measurements, calculate the physical area using the image calibration values obtained from Image > Properties.
- Divide the raw cell count by the calculated area (mm2).
- Record the result as cell density expressed as cells/mm2.
Ergebnisse
Der gesamte experimentelle Arbeitsablauf ist in Abbildung 1 dargestellt. Adulte Tg(cd4-1:mCherry)-Zebrafische wurden mit Tg(dβh:MYCN;dβh:EGFP)-Zebrafischen gekreuzt, um zusammengesetzte transgene Nachkommen zu erzeugen, bei denen CD4+-Zellen und dβh-exprimierende Zellen unterschiedlich mit mCherry- und EGFP-Fluoreszenz markiert waren. Die Embryonen wurden auf die entsprechenden fluoreszierenden Marker untersucht und anschließend entweder mittels Live-Konfokalmikroskopie während der Larvalentwicklung oder mittels Konfokalmikroskopie nach Fixierung und Kryoschnitten bei älteren Fischen analysiert (Abbildung 1).
Um die Assoziation von CD4+-Zellen mit prämalignen Neuroblastom-Läsionen während der larvalen Entwicklung zu untersuchen, wurden zusammengesetzte transgene Fische 7 und 14 Tage nach der Befruchtung (dpf) abgebildet. Die Zeitpunkte wurden basierend auf Entwicklungsstadien der Zebrafisch-Lymphozytenentwicklung gewählt26,27. Repräsentative konfokale Aufnahmen sind in Abbildung 2A dargestellt. Bei 7 dpf wurden CD4+-Zellen sowohl bei Kontroll- als auch bei MYCN-exprimierenden Fischen selten innerhalb oder um den dβh-exprimierenden Bereich herum beobachtet (Abbildung 2A; Zusatzvideos 1 und 2). Bei 14 dpf zeigten MYCN-exprimierende Fische eine erhöhte Anzahl an CD4+-Zellen, die mit dem neuralen Crest-abstammenden prämalignen Tumor assoziiert waren, verglichen mit der neuralen Crest-abstammenden sympathoadrenalen Vorläuferregion bei Kontrollfischen (Abbildung 2A; Zusatzvideos 3 und 4).
Um Unterschiede in der Tumorgröße und die Fähigkeit der konfokalen Mikroskopie, den gesamten Tumor im Larvenfisch abzubilden, zu berücksichtigen, verglichen wir volumetrische und flächenbasierte Normalisierungsmethoden. Wichtig ist, dass volumetrische und flächenbasierte Normalisierungsmethoden bei Larvenfischen vergleichbare Ergebnisse lieferten, was die Verwendung der flächenbasierten Normalisierung bei adulten Tumoren unterstützt, wenn das komplette Tumorvolumen mittels konfokaler Mikroskopie nicht erfasst werden kann. Die Quantifizierung zeigte keinen signifikanten Unterschied in der Anzahl umgebender CD4+-Zellen zwischen den Gruppen zu beiden Zeitpunkten (Abbildung 2B, unten; n = 4 und 6 bei 7 dpf sowie n = 4 und 5 bei 14 dpf für die Kontroll- und MYCN-Gruppen, jeweils). Im Gegensatz dazu wiesen Fische mit MYCN-Expression bei 14 dpf im Vergleich zu Kontrollfischen eine signifikant stärkere Infiltration von CD4+-Zellen innerhalb des analysierten Bereichs auf (Abbildung 2B, oben; P < 0,05; n = 4 und 5 für die Kontroll- und MYCN-Gruppen, jeweils). Die Daten werden als normalisierte Zellzahlen relativ zum Tumorvolumen (Zellen/mm3) dargestellt und als Mittelwert ± SEM angegeben.
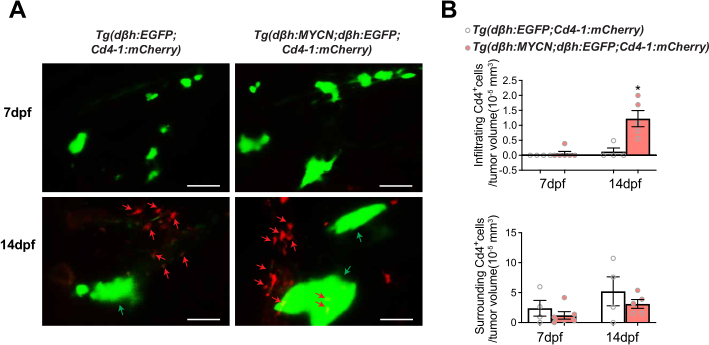
Abbildung 2. Erhöhte Assoziation von CD4+-Zellen mit MYCN-exprimierenden Neuroblastom-Läsionen 14 Tage nach der Befruchtung. (A) Repräsentative konfokale Aufnahmen von Tg(dβh:EGFP;Cd4-1:mCherry Kontrollfische und Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry Fische 7 und 14 Tage nach der Befruchtung (dpf). EGFP-positive Zellen (grün) markieren dβhexprimierende, aus der Neuralleiste stammende Zellen/Neuroblastomzellen und CD4+ Zellen sind mit mCherry (rot) markiert. Pfeile zeigen repräsentative CD4+ Zellen im Bereich des Neuralrohrs/Tumors. Maßstabsbalken = 50 µm. (BQuantifizierung von CD4+ Zellen im Bereich um (unten) und infiltrierend (oben) die Neuralleiste/Tumorregion in Kontrollfischen und Fischen mit MYCN-Expression zu 7 und 14 Tagen nach der Befruchtung (dpf). Die Zellzahlen wurden auf das Tumorvolumen normiert (Zellen/mm³)3). Die Daten werden als Mittelwert dargestellt ± SEM. Statistische Vergleiche wurden mit ungepaarten zweiseitigen t-Tests durchgeführt. t-Tests. P < 0,05. n = 4 und 6 bei 7 dpf sowie n = 4 und 5 bei 14 dpf für die Kontroll- und MYCN-Gruppen, respectively. Repräsentative Daten aus drei unabhängigen Experimenten. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Um die Assoziation von CD4+-Zellen mit etablierten Tumoren zu untersuchen, wurden sortierte compound transgene Fische bis ins Erwachsenenalter aufgezogen und nach Fixierung, Kryoschnitte und konfokaler Bildgebung analysiert (Abbildung 1). Repräsentative Bilder von lokalisierten und metastasierenden Neuroblastomen von vier Monate alten Fischen sind in Abbildung 3A dargestellt. Tumoren wurden als metastasierend klassifiziert, wenn EGFP-positive Tumorzellen außerhalb der peripheren sympathischen Ganglien nachgewiesen wurden. Wir verwendeten eine flächenbasierte Quantifizierungsmethode, da die konfokale Mikroskopie nicht das gesamte Tumorvolumen erfassen kann. Unsere Analyse ergab eine signifikant erhöhte Anzahl von CD4+-Zellen, die metastasierende Tumoren im Vergleich zu lokalisierten Tumoren umgaben oder infiltrierten (Abbildung 3B; P < 0,05; n = 4 pro Gruppe). Die Daten werden als normalisierte Zellzahlen pro Tumorfläche (Zellen/mm2) angegeben und als Mittelwert ± SEM ausgedrückt.
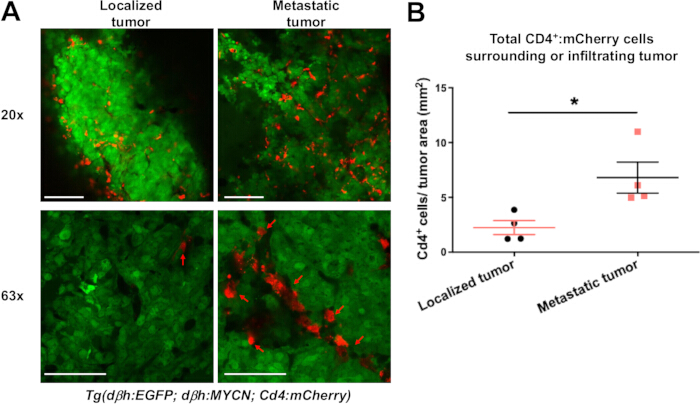
Abbildung 3. Metastasierendes Neuroblastom weist eine erhöhte Infiltration von CD4+-Zellen in der Tumormikroumgebung auf. (A) Repräsentative konfokale Aufnahmen von lokalisiertem und metastasierendem Neuroblastom bei vier Monate alten Geschwisterzebrabärblingen des Genotyps Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry). Tumorzellen sind mit EGFP (grün) markiert, CD4+-Zellen mit mCherry (rot) gekennzeichnet. Pfeile zeigen repräsentative CD4+-Zellen, die mit Tumorgewebe assoziiert sind. Die mit 20×- und 63×-Objektiven aufgenommenen Bilder sind als unabhängige Sichtfelder dargestellt. Maßstäbe = 100 µm (20×) und 50 µm (63×). (B) Quantifizierung der Gesamtanzahl an CD4+-Zellen, die lokalisierte und metastasierende Tumoren umgeben oder infiltrieren. Die Zellzahlen wurden wie im Protokoll beschrieben auf die Tumorgröße normalisiert. Die Daten sind als Mittelwert ± Standardfehler des Mittels (SEM) dargestellt. Statistische Vergleiche erfolgten mittels ungepaarter zweiseitiger t-Tests. P < 0,05. n = 4 pro Gruppe. Repräsentative Daten aus drei unabhängigen Experimenten. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Diese Ergebnisse zeigen, dass der Protokollansatz zur Visualisierung und Quantifizierung von CD4+-Zellen, die mit Neuroblastom-Läsionen in verschiedenen Stadien der Tumorentwicklung bei Zebrafischen assoziiert sind, verwendet werden kann.
Supplementärvideo 1. Repräsentativer konfokaler Z-Stack eines Kontroll-Zebrafisches 7 Tage nach der Befruchtung. Dreidimensionale konfokale Aufnahme eines Tg(dβh:EGFP;Cd4-1:mCherry) Kontroll-Zebrafisches 7 Tage nach der Befruchtung (dpf). EGFP-positive, neuralleistenderivierte Zellen sind grün dargestellt, CD4+-Zellen rot. In diesem Entwicklungsstadium sind nur wenige CD4+-Zellen innerhalb oder um den dβh-exprimierenden Bereich herum zu beobachten. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Supplementäres Video 2. Repräsentativer konfokaler Z-Stack eines MYCN-exprimierenden Zebrafisches 7 Tage nach der Befruchtung. Dreidimensionale konfokale Aufnahme eines Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) Zebrafisches 7 Tage nach der Befruchtung (dpf). EGFP-positive, MYCN-exprimierende prämaligne Neuroblastomzellen sind grün dargestellt, CD4+-Zellen rot. Ähnlich wie bei Kontrollfischen sind in diesem frühen Entwicklungsstadium nur wenige CD4+-Zellen innerhalb oder um das Tumorgebiet herum zu beobachten. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Supplementärvideo 3. Repräsentativer konfokaler Z-Stack eines Kontroll-Zebrafisches 14 Tage nach der Befruchtung. Dreidimensionale konfokale Aufnahme eines Tg(dβh:EGFP;Cd4-1:mCherry) Kontroll-Zebrafisches 14 Tage nach der Befruchtung (dpf). EGFP-positive, aus der Neuralleiste stammende Zellen sind grün dargestellt, und CD4+-Zellen sind rot dargestellt. CD4+-Zellen sind spärlich verteilt und zeigen nur eine begrenzte Assoziation mit dem dβh-exprimierenden Bereich. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Supplementäres Video 4. Repräsentativer konfokaler Z-Stack eines MYCN-exprimierenden Zebrafisches 14 Tage nach der Befruchtung. Dreidimensionale konfokale Aufnahme eines Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) Zebrafisches 14 Tage nach der Befruchtung (dpf). EGFP-positive, MYCN-exprimierende prämaligne Neuroblastomzellen sind grün dargestellt, CD4+-Zellen rot. Im Vergleich zu altersentsprechenden Kontrollfischen ist eine verstärkte Anreicherung und Infiltration von CD4+-Zellen im Bereich des vergrößerten Tumors zu beobachten, was mit der Quantifizierung in Abbildung 2B übereinstimmt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Das hier beschriebene Protokoll nutzt Zebrafische als in-vivo-Modell, um Immunzellen im TME zu visualisieren und zu quantifizieren. Mehrere Faktoren sind entscheidend für die erfolgreiche Durchführung dieses Ansatzes. Erstens ist die geeignete Auswahl und Validierung von kombinierten transgenen Zebrafischmodellen unerlässlich. Die Larven sollten auf die erwarteten fluoreszierenden Expressionsmuster untersucht und gegebenenfalls durch Genotypisierung bestätigt werden. Vor Beginn der Experimente sollten die Expression von Immun-Reportern und Onkogenen überprüft werden, um eine korrekte Zuordnung von Versuchs- und Kontrollgruppen sicherzustellen. Zweitens ist die genaue Identifizierung des interessierenden Bereichs während der konfokalen Bildgebung entscheidend. Die Hellfeld-Bildgebung kann verwendet werden, um anatomische Orientierungspunkte zu erkennen und die Lokalisation des Zielgewebes zu erleichtern. Wenn beispielsweise Tumore im vorderen Körperbereich abgebildet werden, kann das Auge als Orientierungspunkt zur Unterstützung der Lokalisation dienen. Drittens ist eine korrekte Positionierung der Fische erforderlich, um eine ausreichende Darstellung des Bildgebungsgebiets sicherzustellen. Eine falsche Ausrichtung kann die Bildqualität beeinträchtigen oder das interessierende Gewebe verdecken. Schließlich ist eine geeignete Montage und Immobilisierung notwendig, um Bewegungsartefakte während der Live-Bildgebung zu minimieren. Die Tricain-Konzentration und die Dauer der Bildgebung sollten optimiert werden, um die Lebensfähigkeit der Larven zu erhalten und gleichzeitig die Bildqualität zu bewahren.
Die Phototoxizität kann minimiert werden, indem die Laserintensität und die Belichtungszeit während der Live-Bildgebung verringert werden. Bei adulten Proben sollten die Gewebe während der Handhabung und der Vorbereitung zur Bildgebung auf Eis gehalten werden, da wiederholtes Auftauen die Gewebeintegrität beeinträchtigen kann. Eine sorgfältige Probenhandhabung ist besonders wichtig nach der Kryoschnittherstellung und dem Entfernen aus dem OCT-Block.
Die Interpretation von bildgebenden Ergebnissen erfordert die Berücksichtigung der Spezifität des Reporters. Mehrere Immun-Reporter-Linien markieren mehrere Immunzellpopulationen. Beispielsweise wurde CD4-Expression in Zellpopulationen beobachtet, die über konventionelle T-Zellen hinausgehen, einschließlich Makrophagen28. Außerdem wird die mpeg-Expression neben Makrophagen auch in B-Zellen nachgewiesen29. Lysc kann sowohl Neutrophile als auch Makrophagen markieren30. Daher mag die alleinige Expression eines fluoreszierenden Reporters möglicherweise nicht ausreichen, um die Zellidentität eindeutig zuzuweisen. Zusätzliche Validierungsansätze wie RNAscope, Durchflusszytometrie, quantitative revers-transkriptive Polymerase-Kettenreaktion oder Einzelzell-RNA-Sequenzierung können die auf bildgebenden Verfahren basierenden Beobachtungen ergänzen und eine zusätzliche molekulare Charakterisierung der markierten Zellpopulationen liefern.
Diese Methode weist mehrere Einschränkungen auf. Der Ansatz basiert auf der Expression fluoreszierender Reporter und kann daher die Identität oder den funktionellen Zustand von Immunzellen nicht unabhängig bestätigen. Außerdem beruht die Bildanalyse im vorliegenden Workflow für adulte Fische auf projizierten konfokalen Datensätzen mit begrenzten Schichten und könnte möglicherweise nicht vollständig die komplexen dreidimensionalen zellulären Beziehungen innerhalb der TME erfassen. Schließlich erfordert die Methode auch die Erzeugung und Pflege von zusammengesetzten transgenen Zebrafischnachkommen, was den Zugang für einige Labore einschränken könnte.
Trotz dieser Einschränkungen bietet das Protokoll einen praktikablen Ansatz, um Immunzellen zu visualisieren, die mit Neuroblastom-Läsionen im Zebrafisch assoziiert sind. Im Vergleich zur herkömmlichen Endpunkt-Histologie erhält die Methode die Gewebearchitektur und ermöglicht die Abbildung fluoreszenzmarkierter Zellen in intakten Geweben20,21. Der Arbeitsablauf kann über mehrere Entwicklungsstadien hinweg angewendet und an zusätzliche fluoreszierende Reportergenlinien angepasst werden. Neben Neuroblastomen haben mehrere Studien die Tumorumgebung (TME) hinsichtlich der Interaktion zwischen Melanom und Immunzellen, einschließlich CD4+-Zellen, Makrophagen und CD8+-Zellen, abgebildet15,21,31,32. Insgesamt machen diese Eigenschaften das Protokoll zu einer nützlichen Plattform, um die Lokalisation von Immunzellen innerhalb der Tumorumgebung (TME) des Zebrafischs zu untersuchen.
Offenlegungen
Die Autoren geben keine Wettbewerbsinteressen an.
Danksagungen
Wir danken für die Unterstützung durch die National Institutes of Health (NIH; 1UL1TR001430, CA215059 und NS140967), die American Cancer Society (RSG-17-204-01-TBG), die National Science Foundation (1911253) und die Alex’s Lemonade Stand Foundation für H.F.; sowie durch ein Warren Alpert Distinguished Scholars Fellowship für X.Q. Y.W. erhielt Unterstützung durch das Undergraduate Research Opportunities Program der Boston University (UROP) und das St. Baldrick’s Summer Fellowship Program. M.V. wurde durch das St. Baldrick’s Summer Fellowship Program unterstützt. Der Inhalt dieses Artikels liegt ausschließlich in der Verantwortung der Autoren und stellt nicht zwangsläufig die offiziellen Ansichten der NIH dar.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 200 µL-Gel-Ladetipp | MilliporeSigma | 1022-0600 | Verwendet zur Manipulation von Larven |
| Künstliche Pflanzen | The Hidden Reef | 62874200000000000 | Optionale Brutanreicherung |
| Chlorbleiche | Fisher Scientific | 50371500 | Verwendet zur Deskontamination von Embryonen |
| Cell Counter Plugin | National Institutes of Health (NIH) | N/A | Fiji-Plugin zur Zellquantifizierung |
| Computer und Monitor | HP | 2TB68A8#ABA | Verwendet zur Bildaufnahme und -analyse |
| Konfokales Mikroskop | Zeiss | LSM 710 | Verwendet zur Abbildung von Larven und adulten Tieren |
| Cryomold, Kunststoff | Epredia | 22-050-160 | Verwendet für die OCT-Einbettung |
| Cryostat | Thermo Fisher Scientific | 95-664-0EC70 | Verwendet zum Kryoschneiden |
| Trockeneis | Fisher Scientific | N/A | Verwendet zum Probentransport |
| Fiji-Software | National Institutes of Health (NIH) | Version 1.54p | Bildanalyse-Software |
| Netz mit feinen Maschen | Carolina Biological | 651345 | Verwendet zur Sammlung von Embryonen |
| Fischaufzuchtinkubator | VWR | 35960-056 | Gehalten bei 28,5°C |
| Pinzette | Fisher Scientific | 10-316B | Verwendet zur Probenhandhabung |
| Glasbodenschale | IBIDI | 81218-200 | Verwendet zur Bildgebung |
| Niedrigschmelzendes Agarose | Prolab Supply | 9012-36-6 | Verwendet zur Montage von Larven und adulten Tieren |
| Zuchtbecken (Hauptbecken, Trennwand, Gitterabschnitt) | Carolina Biological | 161937 | Verwendet zur Zebrafischaufzucht |
| Nutzheber | Midsci | R2D-30 | Verwendet zur Fixierung während der Übernachtinkubation |
| OCT-Compound | Tissue-Tek | 4583 | Einbettmedium für das Kryoschneiden |
| Paraformaldehyd (PFA) | Sigma Aldrich | 158127-500G | Fixierungsmittel |
| Petri-Schale, Kunststoff | MilliporeSigma | BR452000 | Verwendet zur Handhabung von Embryonen und Larven |
| Phosphatgepufferte Kochsalzlösung (PBS) | Gibco | 14080-055 | Verwendet zum Waschen und für Fixierungsverfahren |
| Kunststoff-Transferpipette | Fisher Scientific | 50-998-100 | Verwendet zum Transfer von Embryonen und Larven |
| Rasierklinge | Fisher Scientific | 12-640 | Verwendet während der Probenvorbereitung |
| Leitfähigkeitsmessgerät | YSI | EC300ACC-04 | Verwendet zur Überprüfung der Salinität des Rotiferenwassers |
| Rotiferen | The Hidden Reef | 116151603 | Verwendet zur Larvenaufzucht |
| Natriumthiosulfat | Thermo Fisher Scientific | AAA1762936 | Verwendet zur Neutralisierung von Bleiche |
| Saccharose | Fisher Scientific | S25590A | Cryoschutzmittel |
| Tricainmethansulfonat | Western Chemical | NC0872873 | Anästhetikum; verkauft von Fisher Scientific |
| Pinzette | Fisher Scientific | 12-000-122 | Verwendet zur Probenhandhabung |
| Aufrechtes Fluoreszenzmikroskop | Leica | M165 | Verwendet zur Fluoreszenzscreening |
Referenzen
- Anderson NM, Simon MC. The tumor microenvironment. Curr Biol. 2020;30(16):R921-R925.
- Kumagai S, Momoi Y, Nishikawa H. Immunogenomic cancer evolution: A framework to understand cancer immunosuppression. Sci Immunol. 2025;10(105):eabo5570.
- Keren L, et al. A structured tumor-immune microenvironment in triple negative breast cancer revealed by multiplexed ion beam imaging. Cell. 2018;174(6):1373-1387.e19.
- Gerner MY, et al. Histo-cytometry: A method for highly multiplex quantitative tissue imaging analysis applied to dendritic cell subset microanatomy in lymph nodes. Immunity. 2012;37(2):364-376.
- Pittet MJ, Weissleder R. Intravital imaging. Cell. 2011;147(5):983-991.
- Wienke J, et al. The immune landscape of neuroblastoma: Challenges and opportunities for novel therapeutic strategies in pediatric oncology. Eur J Cancer. 2021;144:123-150.
- Spitzer MH, Nolan GP. Mass cytometry: Single cells, many features. Cell. 2016;165(4):780-791.
- Roy D, et al. Zebrafish—A suitable model for rapid translation of effective therapies for pediatric cancers. Cancers (Basel). 2024;16(7):1361.
- White RM, et al. Transparent adult zebrafish as a tool for in vivo transplantation analysis. Cell Stem Cell. 2008;2(2):183-189.
- MacRae CA, Peterson RT. Zebrafish as tools for drug discovery. Nat Rev Drug Discov. 2015;14(10):721-731.
- Miao KZ, et al. Tipping the scales with zebrafish to understand adaptive tumor immunity. Front Cell Dev Biol. 2021;9:660969.
- Povoa V, et al. Innate immune evasion revealed in a colorectal zebrafish xenograft model. Nat Commun. 2021;12(1):1156.
- Wang J, et al. Novel mechanism of macrophage-mediated metastasis revealed in a zebrafish model of tumor development. Cancer Res. 2015;75(2):306-315.
- Loveless R, Shay C, Teng Y. Unveiling tumor microenvironment interactions using zebrafish models. Front Mol Biosci. 2020;7:611847.
- Dee CT, et al. CD4-transgenic zebrafish reveal tissue-resident Th2- and regulatory T cell-like populations and diverse mononuclear phagocytes. J Immunol. 2016;197(9):3520-3530.
- Murali Shankar N, et al. Preclinical assessment of CAR-NK cell-mediated killing efficacy and pharmacokinetics in a rapid zebrafish xenograft model of metastatic breast cancer. Front Immunol. 2023;14:1254821.
- Tan KE, et al. LMO1 expression in neuroblastoma cells reprograms tumor-associated macrophages to promote metastasis. iScience. 2026;29(3):115144.
- Fior R, et al. Single-cell functional and chemosensitive profiling of combinatorial colorectal therapy in zebrafish xenografts. Proc Natl Acad Sci U S A. 2017;114(39):E8234-E8243.
- Fazio M, et al. Zebrafish patient avatars in cancer biology and precision cancer therapy. Nat Rev Cancer. 2020;20(5):263-273.
- Qin X, et al. CKLF instigates a “cold” microenvironment to promote MYCN-mediated tumor aggressiveness. Sci Adv. 2024;10(11):eadh9547.
- Ludin A, et al. CRATER tumor niches facilitate CD8+ T cell engagement and correspond with immunotherapy success. Cell. 2025;188(24):6720-6736.e26.
- Zhu S, et al. LMO1 synergizes with MYCN to promote neuroblastoma initiation and metastasis. Cancer Cell. 2017;32(3):310-323.e5.
- Tao T, et al. The pre-rRNA processing factor DEF is rate limiting for the pathogenesis of MYCN-driven neuroblastoma. Oncogene. 2017;36(27):3852-3867.
- Zimmerman MW, et al. MYC drives a subset of high-risk pediatric neuroblastomas and is activated through mechanisms including enhancer hijacking and focal enhancer amplification. Cancer Discov. 2018;8(3):320-335.
- Dankert EN, Look AT, Zhu S. Unraveling neuroblastoma pathogenesis with the zebrafish. Cell Cycle. 2018;17(4):395-396.
- Langenau DM, et al. In vivo tracking of T cell development, ablation, and engraftment in transgenic zebrafish. Proc Natl Acad Sci U S A. 2004;101(19):7369-7374.
- Lam SH, et al. Development and maturation of the immune system in zebrafish, Danio rerio: A gene expression profiling, in situ hybridization and immunological study. Dev Comp Immunol. 2004;28(1):9-28.
- Zhen A, et al. CD4 ligation on human blood monocytes triggers macrophage differentiation and enhances HIV infection. J Virol. 2014;88(17):9934-9946.
- Ferrero G, et al. The macrophage-expressed gene (mpeg)1 identifies a subpopulation of B cells in the adult zebrafish. J Leukoc Biol. 2020;107(3):431-443.
- Hall C, et al. The zebrafish lysozyme C promoter drives myeloid-specific expression in transgenic fish. BMC Dev Biol. 2007;7:42.
- Lorenzini F, et al. Melanoma innervation, noradrenaline and cancer progression in zebrafish xenograft model. Cell Death Discov. 2025;11(1):260.
- Ramakrishnan G, et al. Real-time imaging reveals a role for macrophage protrusive motility in melanoma invasion. J Cell Biol. 2025;224(2):e202403096.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar