Wir entwickeln ein primäres Ratten-Astrozyten-Modell, das ein physiologisch relevantes System zur Untersuchung der Alexander-Krankheit (AxD) bereitstellt und die Untersuchung der GFAP-Aggregation, pathologischen Modifikation sowie der Astrozyten-Dysfunktion ermöglicht. Dieses System schließt die Lücke zwischen in vitro- und in vivo-Studien und bietet eine robuste Plattform, um die Pathologie der AxD zu erforschen und therapeutische Zielstrukturen für neurodegenerative Erkrankungen zu identifizieren.
Methodenartikel
Zelluläre Modelle zur Untersuchung der Alexander-Krankheit: Funktionelle Analyse primärer Ratten-Astrozyten
In diesem Artikel
Zusammenfassung
Zusammenfassung
Astrozyten spielen eine entscheidende Rolle bei der Aufrechterhaltung der Homöostase des zentralen Nervensystems, der Unterstützung der neuronalen Funktion und der Reaktion auf Verletzungen oder Erkrankungen. Eine Dysfunktion der Astrozytenaktivität wird zunehmend als wesentlicher Faktor bei neurodegenerativen Erkrankungen erkannt, darunter die Alexander-Krankheit (AxD), eine seltene und tödliche Erkrankung, die durch Mutationen im glialen fibrillären sauren Protein (GFAP) verursacht wird. Diese Mutationen führen zur Aggregation von GFAP, zur Bildung von Rosenthal-Fasern und zu einem fortschreitenden Funktionsverlust der Astrozyten. Während in vivo-Tiermodelle eine komplexe zelluläre Umgebung bieten, weisen sowohl bestehende in vitro- als auch in vivo-Modelle Einschränkungen hinsichtlich der genauen Nachbildung des komplexen zellulären Kontexts und der Funktionen von Astrozyten auf. Um dies zu beheben, haben wir ein zelluläres Modell entwickelt, das primäre Rattenastrozyten aus Wildtyp- (WT-) und AxD-Modellratten verwendet, um die funktionellen Auswirkungen von GFAP-Mutationen zu untersuchen. Dieses physiologisch relevante System ermöglicht eine detaillierte Untersuchung astrozytenspezifischer Mechanismen, einschließlich der GFAP-Aggregation, der Reaktionen auf oxidativen Stress und pathologischer Modifikationen. Für Forscher, die keinen Zugang zu AxD-Modellratten haben, bietet die lentivirale Transduktion eine alternative Methode, um AxD-assoziierte GFAP-Mutationen in Astrozyten normaler Ratten einzubringen und erweitert damit die Anwendbarkeit dieses Ansatzes. Im Vergleich zu immortalisierten Astrozytenzelllinien oder in vitro-Studien mit rekombinanten Proteinen bewahren primäre Astrozyten die native zelluläre Architektur und molekularen Profile besser auf und bieten eine robuste Plattform zur Untersuchung der Dynamik und Löslichkeit von GFAP sowie der astrozytären Reaktionen auf Stressfaktoren wie oxidativen Schaden und pathologische Modifikationen. Dieses zelluläre Modell schließt die Lücke zwischen molekularen und systemischen Studien und bietet ein kontrolliertes experimentelles Framework, um die Astrozytendysfunktion bei AxD zu erforschen. Durch die Ergänzung bestehender Methoden verbessern Kulturen primärer Astrozyten unser Verständnis der AxD-Pathologie und stellen ein wertvolles Werkzeug zur Identifizierung potenzieller therapeutischer Zielstrukturen bei neurodegenerativen Erkrankungen dar.
Einleitung
Astrozyten sind spezialisierte Gliazellen, die das gesamte zentrale Nervensystem (ZNS) durchziehen und entscheidende Rollen bei der Aufrechterhaltung der Gehirn-Homeostase, der Regulierung neuronaler Aktivität sowie der Reaktion auf Verletzungen oder Erkrankungen spielen1. Zu ihren Funktionen gehören die Entfernung und der Wiederkreislauf von Neurotransmittern, die Homöostase von extrazellulären Ionen und Wasser sowie die Unterstützung der Funktion neuronaler Schaltkreise. Von Astrozyten sezernierte Moleküle sind für die Synapsenentwicklung und die synaptische Plastizität im erwachsenen Gehirn unerlässlich2. Als Reaktion auf eine ZNS-Verletzung oder -Erkrankung durchlaufen Astrozyten reaktive Veränderungen, die entweder pro- oder antiinflammatorische Signalwege vermitteln können, wodurch neuroprotektive Funktionen ermöglicht werden, je nach Kontext aber auch zu ZNS-Pathologien beitragen können3. Eine Fehlregulation der Astrozytenfunktion wird zunehmend als entscheidender Faktor für die Gesundheit und Erkrankung des ZNS anerkannt4,5.
Das gliale fibrilläre saure Protein (GFAP), ein Protein des Typ-III-Zwischenfilaments (IF), ist eine wichtige zytoskelettale Komponente von Astrozyten und wird von den meisten, aber nicht allen Astrozyten exprimiert. GFAP wird als Reaktion auf Verletzungen des zentralen Nervensystems hochreguliert und dient als Marker für das Ausmaß der Gewebeschädigung6. Obwohl GFAP traditionell mit strukturellen Funktionen assoziiert wird7, sind seine funktionellen Bedeutungen noch wenig erforscht. Mutationen im GFAP-Gen verursachen die Alexander-Krankheit (AxD)8, eine seltene neurodegenerative Erkrankung, die durch GFAP-Aggregation, Bildung von Rosenthal-Fasern und einen fortschreitenden Funktionsverlust der Astrozyten gekennzeichnet ist. Obwohl in vitro-biochemische Untersuchungen9,10,11 und in vivo-Tiermodelle12,13 Einblicke in die Pathologie der AxD ermöglicht haben, erfassen sie nicht den komplexen zellulären Kontext der Astrozytenfunktion14.
Um diese Einschränkungen zu überwinden, haben wir ein zelluläres Modell entwickelt, das primäre Rattenastrozyten aus Wildtyp- (WT) und AxD-Modellratten verwendet13. Dieses System erhält die native zelluläre Architektur und molekularen Profile der Astrozyten bei und ermöglicht die Untersuchung von GFAP-Aggregation, oxidativen Stressantworten und pathologischen Veränderungen, die mit AxD assoziiert sind. Für Forscher, die keinen Zugang zu AxD-Modellratten haben, bietet die lentivirale Transduktion eine alternative Methode, um AxD-assoziierte GFAP-Mutationen in Astrozyten aus normalen Ratten einzubringen10.
Im Vergleich zu immortalisierten Zelllinien bewahren primäre Astrozyten die Heterogenität und Komplexität der Astrozytenpopulationen in vivo und bieten eine physiologisch relevante Plattform zur Untersuchung astrozytenspezifischer Mechanismen15. Im Gegensatz zu in vitro-Studien mit rekombinanten Proteinen9 exprimieren primäre Astrozyten natürlicherweise GFAP und andere astrozytenspezifische Marker, wodurch die Untersuchung krankheitsassoziierter Varianten in einem nativen zellulären Umfeld ermöglicht wird10,16,17. Darüber hinaus ermöglichen primäre Astrozyten die Untersuchung funktioneller Antworten auf Stressreize wie oxidativen Schaden18 und Entzündungen19, die in vereinfachten in vitro-Systemen schwer nachzubilden sind.
In der AxD-Forschung ergänzen primäre Astrozyten biochemische und in vivo-Ansätze, indem sie eine Brücke zwischen molekularen und systemischen Studien schlagen. Während biochemische Assays auf die molekularen Eigenschaften von GFAP-Mutationen fokussieren, fehlt ihnen die zelluläre Komplexität; in vivo-Modelle hingegen erfassen systemische Effekte, eignen sich aber weniger für mechanistische zelluläre Untersuchungen. Primäre Astrozyten stellen ein Zwischensystem dar, das sowohl zelluläre Komplexität als auch experimentelle Kontrolle bietet und damit aktuellen Entwicklungen in der Forschung zu neurodegenerativen Erkrankungen entspricht, die zelluläre Modelle betonen, um Krankheitsmechanismen zu verstehen und therapeutische Zielstrukturen zu identifizieren20.
Diese Arbeit beschreibt die Entwicklung und Anwendung primärer Rattenastrozyten als zelluläres Modell für die AxD-Forschung. Durch die direkte Vergleichbarkeit zwischen WT- und AxD-Astrozyten behebt dieser Ansatz wesentliche Einschränkungen alternativer Methoden und erhöht die Zugänglichkeit mittels lentiviraler Transduktion. Diese Ergebnisse tragen zu einem tieferen Verständnis der Astrozytenfunktionsstörung bei AxD bei und stellen ein wertvolles Werkzeug für die Voranbringung therapeutischer Entdeckungen bei neurodegenerativen Erkrankungen dar.
Protokoll
Die in diesem Protokoll verwendeten Tiere wurden vom Institutional Animal Care and Use Committee des College of Life Sciences and Medicine der Nationalen Tsing Hua-Universität (NTHU IACUC Genehmigungsnummer 109088 und 111060) genehmigt und entsprechen den Richtlinien des Agriculture Guidebook für die Pflege und Verwendung von Labortieren.
1. Herstellung von Medien, Deckgläsern, Schalen und Platten
- Stellen Sie vor Beginn sicher, dass die folgenden Lösungen (Tabelle 1) vorbereitet und gebrauchsfertig sind.
- Sterilisieren Sie die Schere und Pinzette vor Gebrauch im Autoklaven, um Sterilität zu gewährleisten.
- Bereiten Sie eine Poly-L-Lysin (PLL)-Lösung mit einer Konzentration von 0,02 mg/mL in Borsäurepuffer vor.
- Geben Sie ausreichend PLL-Lösung hinzu, um die Oberfläche des Deckgläschens oder den Boden der Kulturschale/-platte vollständig zu bedecken. Achten Sie darauf, dass die Beschichtung gleichmäßig ist.
- Lassen Sie die mit PLL beschichteten Deckgläser und Schalen über Nacht bei Raumtemperatur im laminaren Luftstromgehäuse inkubieren.
- Am nächsten Tag entfernen Sie vorsichtig die PLL-Lösung. Spülen Sie die beschichteten Deckgläser oder die Schale/Platte dreimal mit frischem sterilen Wasser, um restliches PLL zu entfernen.
HINWEIS: Es ist entscheidend, die mit PLL beschichteten Kolben/Platten oder Deckgläser gründlich zu spülen, um verbliebenes PLL zu entfernen, das die Zellviabilität negativ beeinflussen könnte.
2. Herstellung einer primären Astrozytenkultur
HINWEIS: Eine schematische Übersicht ist in Abbildung 1 dargestellt.
- Nach der Einleitung der Hypothermie durch Platzieren der Welpen auf Eis, den postnatalen Tag 1–3 alten Rattenwelpen enthaupten und den Kopf vom Körper trennen.
- Den Kopf in eine 60-mm-Schale legen und die Seiten mit einer Pinzette fixieren. Mit feinen Scheren vorsichtig die Haut an der Oberseite des Kopfes dissezieren.
- Mit feinen Scheren einen Schnitt am Scheitelpunkt des Kopfes machen, um den Schädel vorsichtig zu öffnen. Die beiden Schädelflächen vorsichtig trennen und entfernen.
- Das Gehirn mit der Pinzette an der Basis abklemmen und in eine 60-mm-Schale mit Dissektionsmedium überführen.
- Jede Hemisphäre so platzieren, dass die mediale Fläche nach oben zeigt, um die mittige Struktur freizulegen.
- Unter einem Dissektionsmikroskop vorsichtig das Mittelhirn und das Hirnstammgewebe entfernen, wobei die Hemisphären mit Kortex und Hippocampus intakt bleiben.
- Mit feiner Pinzette die Hirnhäute vorsichtig abziehen, idealerweise als ein einziges Stück. Sorgfältig auf verbliebene Hirnhäute in den Fissuren prüfen und diese vollständig entfernen.
- Das dissezierte Gehirngewebe in einen laminaren Flussabzug bringen. Das Dissektionsmedium mit einer 1-mL-Pipette absaugen und frisches Dissektionsmedium hinzufügen.
- Das Gewebe mit einer sterilen Skalpellklinge fein zerkleinern.
- Das zerkleinerte Gewebe in 5 mL Dissoziationsmedium in einem 15-mL-Röhrchen überführen. Das Röhrchen 15 min im 37 °C warmen Wasserbad inkubieren, dabei alle 5 min vorsichtig schütteln, um eine optimale Enzym-Gewebe-Interaktion sicherzustellen.
- Nach der Inkubation das Gewebe am Boden des Röhrchens absetzen lassen. Den Überstand absaugen und 5 mL frisches Dissektionsmedium hinzufügen.
- Das Röhrchen fünfmal umdrehen, um das Gewebe zu waschen. 3 min stehen lassen, damit sich das Gewebe absetzen kann, dann den Waschvorgang dreimal mit frischem Dissektionsmedium wiederholen.
- Nach dem letzten Waschgang den Überstand entfernen und 2,5 mL Dissektionsmedium sowie 2,5 mL Erhaltungsmedium hinzufügen.
- Das Gewebe durch 10–15-maliges Auf- und Abpipettieren mit einer 10-mL-Pipette trituriert.
- Das Röhrchen 3 min stehen lassen, damit sich das Gewebe absetzen kann. Den Überstand (mit den Zellen) in ein neues 50-mL-Konusröhrchen überführen.
- 5 mL MEM-Medium in das ursprüngliche Röhrchen mit dem abgesetzten Gewebe geben. Weitere 10–15 Mal mit einer 10-mL-Pipette trituriert, bis die meisten Gewebestücke verschwunden sind.
- Die Zellsuspension durch ein steriles 40-µm-Zellsieb in ein sauberes 50-mL-Konusröhrchen mit 5 mL Erhaltungsmedium filtrieren.
- Die gefilterte Zellsuspension 5 min bei Raumtemperatur mit 200 × g zentrifugieren.
- Den Überstand entfernen und das Zellpellet durch leichtes Antippen des Röhrchens vorsichtig lösen.
- 5 mL MEM-Medium hinzufügen und 10 Mal auf- und abpipettieren, um das Pellet erneut aufzuschwemmen. Die Zellsuspension während der Zellzählung im 37 °C warmen Wasserbad aufbewahren.
- 10 μL der Zellsuspension mit 90 μL MEM-Medium verdünnen. Gut mischen mit einer 200-μL-Pipettenspitze.
- 20 μL der verdünnten Zellsuspension mit 20 μL Trypanblau mischen. Die Zellen mit einem Hämozytometer zählen.
- Die Zellen wie folgt in Kulturgefäßen ansäen: für eine 24-Loch-Platte 2 × 10⁵ Zellen pro Loch; für eine 6-Loch-Platte 5 × 10⁵ Zellen pro Loch; für eine 6-cm-Schale 1 × 10⁶ Zellen pro Schale.
- Die Platten oder Schalen in einen Zellkultur-Inkubator stellen. Vermeiden Sie, dass die Zellen über längere Zeit bei Raumtemperatur verbleiben.
- Die Zellen unter dem Mikroskop untersuchen, um sicherzustellen, dass sie 4 h nach der Aussaat am Substrat angeheftet sind.
- 24 h nach der Aussaat das Kulturmedium durch frisches Erhaltungsmedium ersetzen.
- Die Kultur alle 2–3 Tage füttern, indem die Hälfte des Mediums durch frisches Erhaltungsmedium ersetzt wird.
- Nach 7 Tagen sollten die Zellen eine Konfluenz von etwa 80 % erreicht haben und für Experimente bereit sein.
ANMERKUNG: Um optimale Bedingungen für Astrozytenkulturen sicherzustellen, sollten alle Schritte in steriler Umgebung, vorzugsweise im laminaren Flussabzug, durchgeführt werden, um Kontaminationen zu vermeiden. Außerdem sicherstellen, dass alle Reagenzien, wo erforderlich, auf 37 °C vorgewärmt sind. Bei der Entfernung der Hirnhäute äußerst sorgfältig vorgehen, da verbliebenes Meningealgewebe die Kulturen beeinträchtigen kann. Ferner vermeiden, dass die Zellen während der Aussaat und Zählung über längere Zeit bei Raumtemperatur verbleiben, um die Zellviabilität und Integrität zu erhalten.
3. Herstellung von lentiviralen Partikeln und Transduktion
HINWEIS: Eine schematische Übersicht ist in Abbildung 2 dargestellt.
- HEK293T-Zellen in einer 10 cm2 Petrischale mit frischem Kulturmedium säen (Tabelle 1).
- Die Zellen über Nacht in einem 37 °C-Inkubator wachsen lassen, bis sie eine Konfluenz von 50 %–60 % erreichen.
- In 1 mL Opti-MEM 20 µg Lentivirus-Plasmid, das GFAP oder seine Varianten kodiert, 5,6 µg Verpackungsvektor und 1,8 µg Hüllvektor hinzufügen.
- 45 µL Transfektionsreagenz zur DNA-haltigen Lösung hinzufügen.
- Vorsichtig mischen und 15 Minuten bei Raumtemperatur inkubieren.
- Die Transfektionslösung direkt zu den HEK293T-Zellen geben und 4 Stunden im Zellkulturinkubator bei 37 °C inkubieren.
- Die Transfektionslösung vorsichtig abpipettieren und durch frisches Kulturmedium ersetzen.
- Die Zellen weitere 2 Tage kultivieren.
- Das Zellkulturüberstandmedium sammeln und durch frisches Kulturmedium ersetzen.
- Am nächsten Tag das Zellkulturüberstandmedium erneut sammeln und durch frisches Kulturmedium ersetzen.
- Am folgenden Tag das endgültige Zellkulturüberstandmedium sammeln.
- Die Überstände aus den Schritten 3.9–3.11 in einem 50-mL-Konischglas vereinigen.
- Den vereinigten Überstand mithilfe einer 60-mL-Spritze durch einen 0,45-µm-Filter filtrieren, um Partikelrückstände zu entfernen.
- Den filtrierten Überstand 5 Minuten bei Raumtemperatur mit 1.400 × g zentrifugieren, um tote Zellen zu entfernen.
- Den geklärten Überstand in Ultrazentrifugenröhrchen überführen.
- 70 Minuten bei 4 °C mit 100.000 × g zentrifugieren, um die Lentivirus-Partikel zu pelletieren.
- Den Überstand vorsichtig entfernen, ohne das Pellet am Boden des Röhrchens zu stören.
- Das Pellet durch vorsichtiges Auf- und Abpipettieren in 600 µL Opti-MEM resuspendieren.
- Die resuspendierten Lentivirus-Partikel in 50-µL-Aliquote aufteilen und bei -80 °C lagern, bis sie benötigt werden.
- Primäre Astrozyten in einer 6-Well-Platte ansäen und sie bis zu einer Konfluenz von 50 %–70 % wachsen lassen (Abschnitt 2).
- Die benötigte Menge an Lentivirus-Partikeln auf Eis auftauen.
- 50 µL Lentivirus-Partikel pro Vertiefung zugeben, ergänzt mit 8 µg/mL Polybrene.
- Die Platte vorsichtig schwenken, um eine gleichmäßige Verteilung des Virus und von Polybrene sicherzustellen. Die Zellen 4–8 Stunden im Zellkulturinkubator bei 37 °C inkubieren.
- Das virushaltige Medium vorsichtig abpipettieren, um die Zellen nicht zu stören.
- Das Medium durch frisches Kulturmedium ersetzen und die Zellen weitere 2–3 Tage kultivieren.
- Downstream-Analysen an den transduzierten Zellen mittels Immunfluoreszenzmikroskopie zur Visualisierung der Bildung des Intermediärfilamentnetzwerks oder mittels Immunoblotting zur Beurteilung der GFAP-Expression durchführen.
HINWEIS: Bei der Handhabung von Lentivirus-Partikeln ist es entscheidend, geeignete persönliche Schutzausrüstung (PPE) zu verwenden, um die Sicherheit zu gewährleisten. Um die Integrität der Viruspartikel zu erhalten, sollten wiederholte Einfrier- und Auftauzyklen vermieden werden.
4. Immunfluoreszenzmikroskopie
- Entfernen Sie vorsichtig das Kulturmedium aus den Vertiefungen mit Deckgläsern und angesiedelten Zellen. Vermeiden Sie es, die Zellen zu stören.
- Fixieren Sie die Zellen, indem Sie eine der folgenden Fixierungslösungen hinzufügen: Für primäre Astrozyten verwenden Sie 3,2 % (Gew/Vol) Paraformaldehyd; für Astrozyten-Neuronen-Kulturen verwenden Sie 3,2 % (Gew/Vol) Paraformaldehyd und 4 % (Gew/Vol) Saccharose.
- Incubieren Sie die Deckgläser in der Fixierungslösung 15 min bei Raumtemperatur. Sofern nicht anders angegeben, führen Sie alle nachfolgenden Schritte bei Raumtemperatur durch.
- Spülen Sie die fixierten Zellen dreimal mit phosphatgepufferter Kochsalzlösung (PBS) aus, um die Fixierungslösung zu entfernen.
- Permeabilisieren Sie die Zellen, indem Sie sie 15 min in 0,2 % (Vol/Vol) Triton X-100, hergestellt in Blockierpuffer (5 % (Vol/Vol) normales Ziegenserum in PBS), inkubieren.
- Spülen Sie die permeabilisierten Zellen dreimal mit PBS aus.
- Bereiten Sie die Primärantikörperlösung vor, indem Sie den Antikörper gemäß der vom Hersteller empfohlenen Konzentration im Blockierpuffer verdünnen.
- Incubieren Sie die Deckgläser mindestens 1 h bei Raumtemperatur in der Primärantikörperlösung.
- Spülen Sie die Deckgläser dreimal mit PBS aus, um nicht gebundenen Primärantikörper zu entfernen.
- Bereiten Sie die Sekundärantikörperlösung vor, indem Sie die mit Fluorophoren konjugierten Sekundärantikörper (Ziege anti-Maus und Ziege anti-Kaninchen) im Blockierpuffer in einem Verdünnungsverhältnis von 1:500 verdünnen.
- Incubieren Sie die Deckgläser 1 h bei Raumtemperatur in der Sekundärantikörperlösung.
- Spülen Sie die Deckgläser dreimal mit PBS aus, um nicht gebundenen Sekundärantikörper zu entfernen.
- Übertragen Sie die Deckgläser vorsichtig mit einer Pinzette auf Objektträger.
- Fixieren Sie die Deckgläser mit Eindeckmedium, um die Fluoreszenz zu erhalten.
- Dichten Sie die Ränder des Deckglases vorsichtig mit farblosem Nagellack ab, um Bewegungen und Verdunstung zu verhindern.
- Lassen Sie den Nagellack vollständig trocknen, bevor Sie mit der Bildaufnahme fortfahren.
- Die vorbereiteten Objektträger sind bereit für die Bildaufnahme mittels Immunfluoreszenz- oder konfokaler Mikroskopie.
HINWEIS: Um den Erfolg der Experimente sicherzustellen, bereiten Sie alle Reagenzien wie PBS, Blockierpuffer und Antikörper frisch zu und halten Sie Sterilität ein. Handhaben Sie die Deckgläser sorgfältig, um die Zellen nicht zu beschädigen oder die Glasoberfläche zu zerkratzen. Schützen Sie die Proben vor Licht während der Antikörperinkubation und nach dem Eindecken, um eine Photobleiche der fluoreszierenden Signale zu verhindern. Optimieren Sie außerdem die Antikörperkonzentrationen und Inkubationszeiten entsprechend dem spezifischen experimentellen Aufbau.
5. Immunoblotting
- Spülen Sie die Astrozyten zweimal mit PBS, um restliches Medium und Ablagerungen zu entfernen.
- Stellen Sie die Platte oder Schale auf Eis, um den Proteinabbau zu minimieren. Arbeiten Sie jeweils eine Vertiefung ab und aspirieren Sie den PBS vollständig.
- Geben Sie eiskalte Radioimmunpräzipitationspuffer (RIPA-Puffer) mit Protease- und Phosphataseinhibitoren hinzu. Für eine 6-Loch-Platte geben Sie 250 µL pro Vertiefung; für eine 6-cm-Schale geben Sie 500 µL pro Schale hinzu.
- Verwenden Sie einen Zellabstreifer, um alle Astrozyten gründlich in den RIPA-Puffer (50 mM Tris, pH 8,0, 150 mM NaCl, 1 % (Gew./Vol.) NP-40, 5 mM Ethylendiamintetraessigsäure (EDTA), 0,5 % (Gew./Vol.) Natriumdesoxycholat und 0,1 % (Gew./Vol.) SDS, 1 mM Phenylmethylsulfonylfluorid [PMSF]) abzuschaben.
- Überführen Sie die abgeschabten Zellen in einen 1-mL-Dounce-Homogenisator, der auf Eis steht. Homogenisieren Sie die Zellen, indem Sie sie vorsichtig mit dem Stößel zerkleinern.
- Inkubieren Sie die homogenisierten Zelllysate 10 min auf Eis, um eine vollständige Lyse sicherzustellen. Heben Sie 20 µL der Gesamtlysate auf, um die Proteinkonzentration mittels Bicinchoninsäure-(BCA-)Assay zu bestimmen.
- Zentrifugieren Sie die Zelllysate 10 min bei 13.500 × g bei 4 °C, um unlösliche Proteine zu pelletieren.
- Überführen Sie das Überstand vorsichtig in ein sauberes Röhrchen. Heben Sie 20 µL des Überstandes auf, um die Proteinkonzentration mittels BCA-Assay zu bestimmen.
- Konzentrieren Sie den Überstand durch Methanol/Chloroform-Fällung.
- Lösen Sie das resultierende Präzipitat in 0,1 mL Laemmli-Probelösungspuffer (25 mM Tris-HCl (pH 6,8), 1 % (Gew./Vol.) SDS, 12,5 % (Vol./Vol.) Glycerin, 0,01 % (Gew./Vol.) Bromphenolblau, 355 mM β-Mercaptoethanol) wieder auf.
- Lösen Sie das Pellet im Laemmli-Probelösungspuffer auf und dispergieren Sie es durch Beschallung.
- Führen Sie drei Beschallungszyklen mit 0,5-s-Impulsen bei 10 % Leistung durch. Halten Sie die Sondenspitze dabei am Boden des Röhrchens, um Schaumbildung zu vermeiden.
- Führen Sie einen Bicinchoninsäure-(BCA-)Proteinassay am RIPA-Überstand und an den Gesamtzelllysaten durch.
- Tragen Sie die Proteinproben auf ein 12 % oder 15 %iges Natriumlaurylsulfat-Polyacrylamid-Gelelektrophorese-(SDS-PAGE-)Gel auf. Führen Sie das Gel 45 min bei konstanter Spannung von 200 V durch.
- Übertragen Sie die Proteine vom Gel auf eine Nitrocellulosemembran mithilfe eines Nassübertragungssystems. Befolgen Sie die Herstelleranweisungen und übertragen Sie bei 100 V für 70 min.
- Legen Sie die Membran in 5 % (Gew./Vol.) Rinderserumalbumin (BSA), gelöst in Tris-gepufferter Kochsalzlösung mit 0,1 % (Gew./Vol.) Tween-20 (TBST). Blockieren Sie mindestens 1 h bei Raumtemperatur unter leichtem Schütteln.
- Verdünnen Sie die primären Antikörper gemäß den Herstelleranweisungen in TBST. Inkubieren Sie die Membran über Nacht bei 4 °C in der primären Antikörperlösung unter leichtem Schütteln.
- Spülen Sie die Membran dreimal mit TBST, wobei jede Waschung 5 min dauert.
- Verdünnen Sie fluorophor- oder Horseradish-Peroxidase-(HRP-)konjugierte sekundäre Antikörper in TBST in einem Verdünnungsverhältnis von 1:500 (oder gemäß Herstellerangaben).
- Inkubieren Sie die Membran 1 h bei Raumtemperatur in der sekundären Antikörperlösung unter leichtem Schütteln.
- Spülen Sie die Membran dreimal mit TBST, wobei jede Waschung 5 min dauert.
- Entwickeln Sie die Membran mithilfe von Fluoreszenz oder verstärkter Chemilumineszenz (ECL) gemäß den Herstelleranweisungen.
- Visualisieren Sie die Proteinbänder mithilfe eines Bildgebungssystems.
HINWEIS: Um den Proteinabbau zu verhindern, führen Sie alle Schritte auf Eis oder bei 4 °C durch, mit Ausnahme der Inkubation und Blockierung mit Antikörpern. Stellen Sie sicher, dass alle Puffer, Reagenzien und Geräte vorab gekühlt sind, um während des gesamten Prozesses niedrige Temperaturen aufrechtzuerhalten. Vermeiden Sie eine Überladung des Gels, um Verschmierungen zu verhindern, und optimieren Sie die Antikörperkonzentrationen und Inkubationszeiten entsprechend dem jeweiligen Experiment.
6. Vorbereitung primärer Neuronen für die Kokultur
- Töten Sie die trächtige Ratte mit Kohlendioxid als inhalativen Anästhetikum. Entfernen Sie die Gebärmutter und legen Sie sie in eine sterile Petrischale.
- Entfernen Sie die Gehirne der Föten und legen Sie sie in eine 6-cm-Schale, die Dissektionslösung enthält. Stellen Sie sicher, dass das Gewebe stets in der Lösung eingetaucht bleibt, um Austrocknung zu verhindern.
- Dissektieren Sie die Cortexregionen und entfernen Sie die Hirnhäute, wie beschrieben (Schritt 2.7).
- Überführen Sie das dissektierte Gewebe in einen laminaren Luftstrom.
- Aspirieren Sie die Dissektionslösung mit einer 1-mL-Pipette und geben Sie frische Dissektionslösung in die Schale.
- Zerkleinern Sie das Gehirngewebe mit einer sterilen Skalpellklinge in kleine Stücke.
- Überführen Sie das zerkleinerte Gewebe in 5 mL neuronale Dissoziationslösung (Tabelle 1), die zuvor auf 37 ºC vorgewärmt wurde, in ein 15-mL-Röhrchen.
- Inkubieren Sie das Röhrchen 30 min in einem 37 ºC warmen Wasserbad, wobei Sie das Röhrchen alle 5 min vorsichtig schütteln, um eine optimale Enzym-Gewebe-Interaktion sicherzustellen.
- Nehmen Sie das Röhrchen aus dem Wasserbad und lassen Sie das Gewebe am Boden des Röhrchens absinken. Aspirieren Sie vorsichtig den Überstand mit einer 1-mL-Pipettenspitze, ohne das Gewebe zu stören.
- Geben Sie 5 mL vorgewärmte Dissektionslösung in das Röhrchen und kippen Sie es fünfmal um, um das Gewebe zu spülen. Lassen Sie das Röhrchen 3 min stehen, damit sich das Gewebe absetzen kann, und wiederholen Sie den Waschvorgang dreimal, jeweils mit frischer Dissektionslösung.
- Nach dem letzten Waschgang entfernen Sie den Überstand und geben 2,5 mL Dissektionslösung sowie 2,5 mL Plattiervolumen hinzu.
- Triturieren Sie das Gewebe, indem Sie die Lösung mit einer 10-mL-Pipette 10–15 Mal auf- und abpipettieren.
- Lassen Sie das Röhrchen 3 min stehen, damit sich das Gewebe absetzen kann. Überführen Sie den Überstand (mit den Zellen) in ein neues 50-mL-Konischglas.
- Geben Sie 5 mL Plattiervolumen in das ursprüngliche Röhrchen mit dem abgesetzten Gewebe.
- Triturieren Sie das Gewebe erneut 10–15 Mal mit einer 10-mL-Pipette, bis die meisten Gewebestücke verschwunden sind.
- Leiten Sie die Zellsuspension durch einen sterilen 40-µm-Zellsieb in ein sauberes 50-mL-Konischglas, das 5 mL Plattiervolumen enthält.
- Zentrifugieren Sie die gefilterte Zellsuspension 5 min bei Raumtemperatur mit 200 × g.
- Entfernen Sie den Überstand und lockern Sie das Zellpellet vorsichtig durch leichtes Antippen des Röhrchens. Geben Sie 5 mL vorgewärmtes Plattiervolumen hinzu und pipettieren Sie 10 Mal auf und ab, um das Pellet erneut in Suspension zu bringen.
- Zählen Sie die Zellen, wie zuvor beschrieben (Schritte 2.21 und 2.22). Halten Sie die Zellsuspension während des Zellzählens in einem 37 °C warmen Wasserbad.
- Plattieren Sie die Neuronen direkt auf die primären Astrozyten in den Kulturgefäßen wie folgt: für eine 24-Loch-Platte säen Sie 1,45 × 10⁵ Zellen pro Vertiefung; für eine 6-Loch-Platte säen Sie 5 × 10⁵ Zellen pro Vertiefung; für eine 6-cm-Schale säen Sie 1 × 10⁶ Zellen pro Schale.
- Stellen Sie die Platten oder Schalen in einen Zellkultur-Inkubator, der auf 37 ºC mit 5 % CO₂ eingestellt ist. Vermeiden Sie längere Aufenthalte der Zellen bei Raumtemperatur, um die Vitalität zu erhalten.
- Ersetzen Sie das Plattiervolumen 4 h nach dem Plattieren durch neuronales Erhaltungsmedium.
- Ersetzen Sie alle 3–4 Tage die Hälfte des Mediums durch frisches neuronales Erhaltungsmedium.
HINWEIS: Die kokultivierten Neuronen sind nach 7–10 Tagen in vitro (DIV) versuchstauglich.
Ergebnisse
Ein morphologischer Überblick über primäre Astrozytenkulturen zu verschiedenen Zeitpunkten nach der Isolation ist in Abbildung 3 dargestellt. Nach dem Ansäen der kortikalen Zellsuspension haften einige Astrozyten innerhalb der ersten 24 Stunden an der Oberfläche der Kulturschale (Abbildung 3A). In den ersten drei bis fünf Tagen enthalten die Kulturen Zelltrümmer und absterbende Neuronen (Abbildung 3B), da das Kulturmedium darauf optimiert ist, das Überleben und Wachstum von Astrozyten zu unterstützen. Sieben Tage nach dem Ansäen beginnt sich eine Monoschicht von Astrozyten zu bilden, was auf eine erfolgreiche Einrichtung der Kultur hinweist (Abbildung 3C). Dissoziierte Neuronen, die in Kultur gehalten werden, durchlaufen definierte Differenzierungsstadien und entwickeln schließlich gut ausgeprägte Neuriten (Abbildung 3D–F). Diese Neuronen können als Monoschicht auf Glasdeckgläsern kultiviert oder auf primären Astrozyten aufgesät werden, um Ko-Kultur-Experimente durchzuführen, und bieten somit eine vielseitige Plattform zur Untersuchung von Astrozyten-Neuronen-Interaktionen.
Unter Verwendung von primären Astrozyten, die gemäß diesem Protokoll aus normalen Ratten gewonnen wurden, untersuchten wir die Auswirkungen von AxD-assoziierten GFAP-Mutationen auf die Bildung des Intermediärfilament-Netzwerks. Zur Durchführung dieser Studie wurden WT-GFAP (Abbildung 4A) sowie verschiedene mutierte GFAP-Formen, darunter E373K (Abbildung 4B), R376W (Abbildung 4C), D395Y (Abbildung 4D), D417A (Abbildung 4E) und Q426L (Abbildung 4F) GFAP, mittels gezielter Mutagenese hergestellt, wobei WT-GFAP im pLEX-MCS-Lentiviralvektor als Vorlage diente (ergänzende Datei 1 und ergänzende Abbildung 1). Anschließend wurden die GFAP-Expressionskonstrukte mittels lentiviraler Infektion in primäre Astrozyten eingeführt. Dieser Infektionsprozess umfasste die Inkubation der Zellen mit Lentiviren bei einer Multiplizität der Infektion (MOI) von 10 in Gegenwart von 8 μg/mL Polybrene. Unter diesen Bedingungen zeigte die Immunfluoreszenzmikroskopie, dass etwa 70–80 % der Astrozyten erfolgreich infiziert wurden. Die Verteilung des transduzierten GFAP im Verhältnis zum endogenen Ratten-GFAP wurde mittels Doppelfärbungs-Immunfluoreszenzmikroskopie analysiert. Ein monoklonaler Antikörper gegen menschliches GFAP wurde verwendet, um das transduzierte humane GFAP nachzuweisen (Abbildung 4A–F, grüner Kanal), während ein polyklonaler Anti-panGFAP-Antikörper, der sowohl Ratten-GFAP als auch transduziertes humanes GFAP erkennt, zur Visualisierung der gesamten GFAP-Verteilung diente (Abbildung 4A–F, roter Kanal). In Astrozyten, die WT-GFAP exprimierten, waren filamentöse Netzwerke im gesamten Zytoplasma verteilt (Abbildung 4A). Im Gegensatz dazu bildeten die GFAP-Mutanten (Abbildung 4B–F, grüner Kanal) vorwiegend zytoplasmatische Aggregate, die häufig die endogenen Intermediärfilament-Netzwerke störten und kollabieren ließen (Abbildung 4B–F, roter Kanal). Die relativen Expressionsniveaus von WT- und mutiertem GFAP wurden durch Immunblot-Analyse der gesamten Zelllysate bestimmt (Abbildung 4G). Die Transduktion von entweder WT-GFAP (Abbildung 4G, Spur 2) oder mutiertem GFAP (Abbildung 4G, Spuren 3–7) führte zu Proteinen der erwarteten Größe in vergleichbaren Mengen. Um zu prüfen, ob die durch mutiertes GFAP gebildeten zytoplasmatischen Aggregate veränderte Löslichkeitseigenschaften im Vergleich zum WT-Protein aufwiesen, wurden die transduzierten Astrozyten mit RIPA-Puffer (radioimmunoprecipitation assay)16 extrahiert. Die Immunblot-Analyse der Überstand- (Abbildung 4H) und Pellet-Fraktionen (Abbildung 4I) ergab deutliche Unterschiede in der Löslichkeit. In Zellen, die WT-GFAP exprimierten, wurde der Großteil des Proteins leicht in den Überstand extrahiert (Abbildung 4H, Spur 2). Im Gegensatz dazu zeigten die mutierten GFAP-Proteine eine erhöhte Resistenz gegenüber der Extraktion, wobei der größte Teil des Proteins in der Pellet-Fraktion verblieb (Abbildung 4I, Spuren 3–7). Diese Ergebnisse deuten darauf hin, dass AxD-assoziierte GFAP-Mutationen die Bildung unlöslicher Aggregate fördern und somit die Löslichkeitseigenschaften von GFAP in primären Astrozyten verändern.
Um zu verstehen, wie die R237H-GFAP-Mutation und eine Überexpression die Filamentorganisation und die Bildung des Intermediärfilament-(IF-)Netzwerks beeinflussen, analysierten wir die Netzwerk-bildende Fähigkeit von GFAP in primären Astrozyten, die entweder von WT-Ratten oder von AxD-Modellratten13 mit einer homozygoten R237H-Knock-in-Mutation stammten. Die immunfluoreszenzbasierende konfokale Mikroskopie zeigte, dass GFAP in WT-Astrozyten gut organisierte, fadenförmige Netzwerke bildete, die im gesamten Zytoplasma verteilt waren und mit Vimentin-IFs koinzidierten (Abbildung 5A). Im Gegensatz dazu enthielten etwa 70 % der GFAP-positiven Zellen in homozygoten mutanten Astrozyten deutliche zytoplasmatische Aggregate (Abbildung 5B). Diese Aggregate störten häufig die Vimentin-IF-Netzwerke und verursachten deren Zusammenlagerung zu großen perinukleären Aggregaten. Die Quantifizierung der GFAP-positiven Zellen mit Aggregaten ist in Abbildung 5C dargestellt. Um die GFAP-Expression auf Proteinebene zu untersuchen, wurden Gesamtzelllysate aus WT- und homozygoten mutanten Astrozyten hergestellt. Die Immunoblot-Analyse mit einem Anti-panGFAP-Antikörper zeigte eine leichte Zunahme des gesamten GFAP in homozygoten mutanten Astrozyten (Abbildung 5D, Spur 2), was einer 1,3-fachen Erhöhung (Abbildung 5E) im Vergleich zu WT-Astrozyten (Abbildung 5D, Spur 1) entspricht. Um zu prüfen, ob eine Überexpression des mutanten GFAP das dynamische Gleichgewicht zwischen löslichen und unlöslichen Pool-Fraktionen verändert, wurden Überstand- und Pellet-Fraktionen getrennt und mittels Immunoblotting analysiert (Abbildung 5F). Die Quantifizierung der GFAP-Verteilung zwischen Überstand und Pellet ist in Abbildung 5G dargestellt. In WT-Astrozyten (Abbildung 5F, Spuren 1 und 2) war GFAP ungefähr gleichmäßig zwischen Überstand und Pellet verteilt. Homozygote mutante Astrozyten hingegen zeigten eine erhöhte GFAP-Konzentration in der Pellet-Fraktion (Abbildung 5F, Spur 4), was auf eine verstärkte Anreicherung von GFAP in zytoplasmatischen Aggregaten hinweist. Bemerkenswerterweise korrelierte die Anreicherung von GFAP-Aggregaten in homozygoten mutanten Astrozyten auch mit dem Nachweis ubiquitinierter GFAP-Spezies in der Pellet-Fraktion (Abbildung 5F, Spur 4), was die Anwesenheit pathologisch veränderter GFAP-Proteine in zytoplasmatischen Aggregaten dieser Zellen weiter untermauert.
Astrozyten spielen eine entscheidende Rolle bei der Unterstützung der neuronalen Gesundheit und Funktion. Um zu untersuchen, ob die Anreicherung des R237H-GFAP-Mutanten in Astrozyten Neuronen über nicht-zellautonome Mechanismen beeinträchtigt, verwendeten wir Astrozyten-Neuronen-Kokulturen. Primäre Neuronen vom embryonalen Tag 18 (E18) der Ratte wurden auf primären Astrozyten, die 10–12 DIV kultiviert worden waren, ausgesät und durften weitere 10 Tage reifen. Die Kokulturen wurden anschließend fixiert und mit Antikörpern gegen βIII-Tubulin immungefärbt, um die neuronale Morphologie zu bewerten. Neuronen (Abbildung 6A), die mit WT-Astrozyten (Abbildung 6B) kokultiviert wurden, wiesen einen signifikant längeren Neuritenwachstum auf (Abbildung 6C) im Vergleich zu Neuronen (Abbildung 6D), die mit homozygoten mutierten Astrozyten (Abbildung 6E) kokultiviert wurden. Die quantitative Analyse zeigte, dass die Neuritenlängen der Neuronen, die mit homozygoten mutierten Astrozyten kokultiviert wurden, um 76 % geringer waren als die der Neuronen, die mit WT-Astrozyten kokultiviert wurden (Abbildung 6G). Diese Ergebnisse deuten darauf hin, dass die Anreicherung von mutiertem GFAP in Astrozyten deren Fähigkeit stark beeinträchtigt, die normale neuronale Entwicklung und Morphologie zu unterstützen. Diese Störung könnte zum neurodegenerativen Phänotyp beitragen, der für AxD charakteristisch ist.
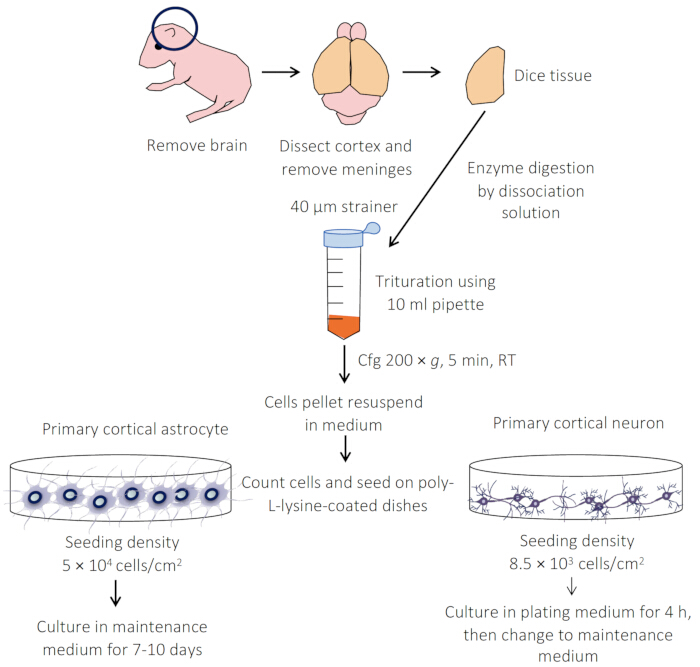
Abbildung 1: Übersicht über die Protokolle zur Herstellung primärer Kulturen von Astrozyten und Neuronen. Die Kortices werden sorgfältig disseziert und das Gewebe enzymatisch mit Trypsin oder Papain verdaut. Die dissoziierten Zellen werden anschließend auf vorbereitete Deckgläser, Schalen oder Platten ausplattiert. Sowohl Astrozyten als auch Neuronen werden in Erhaltungsmedium kultiviert und können bis zu 28 Tage lang erhalten werden. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
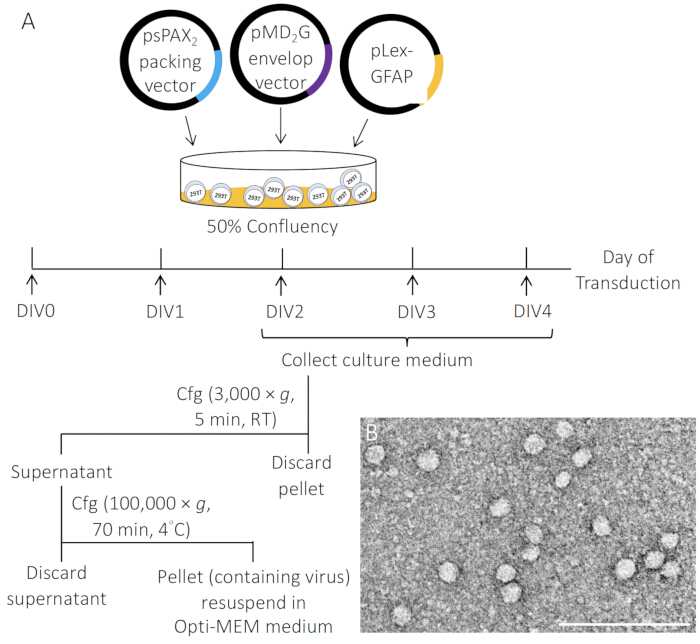
Abbildung 2: Schematische Darstellung der Produktion von Lentivirus-Partikeln. (A) Lentiviren wurden durch vorübergehende Cotransfektion von 293T-Zellen mit dem pLEX-MCS–GFAP-Vektor, dem psPAX2-Packaging-Vektor und dem pMD2.G-Hüllvektor im Verhältnis 4:3:1 unter Verwendung eines Transfektionsreagenzes erzeugt. Kulturüberstände, die Lentivirus-Partikel enthielten, wurden nach 2–4 Tagen in vitro (DIV) gesammelt, durch einen 0,45-μm-Filter filtriert, um Zelltrümmer zu entfernen, und durch Hochgeschwindigkeitszentrifugation angereichert. (B) Elektronenmikrografie von Lentivirus-Partikeln. Maßstab, 500 nm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
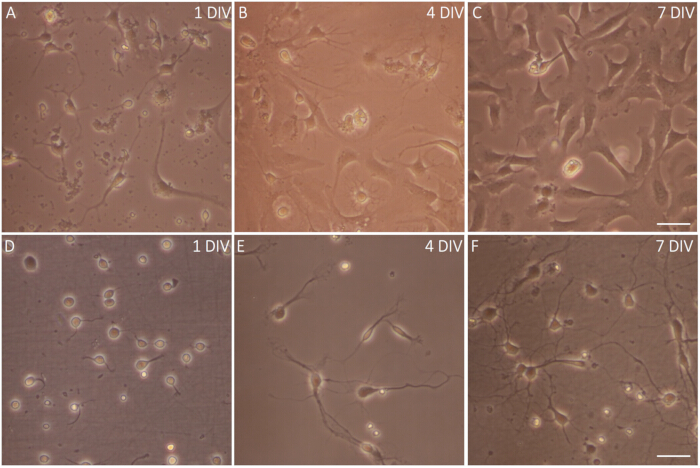
Abbildung 3: Phasenkontrastbilder von primären Astrozyten und Neuronen. (A–C) Morphologische Übersicht primärer Astrozytenkulturen zu verschiedenen Zeitpunkten nach der Isolierung. (AEinen Tag nach der Aussaat haben sich einige Astrozyten am Boden des Kolben festgesetzt.BVier Tage nach der Aussaat beginnt sich eine Astrozytenschicht zu bilden.CNach sieben Tagen nach der Aussaat hat die Astrozytenschicht nahezu Konfluenz erreicht. Beachten Sie, dass unter diesen Kulturbedingungen Neuronen nahezu vollständig fehlen. (D–F) Kurz nach dem Ausplattieren, (D) kortikale Neuronen beginnen, eine lamellenartige Struktur auszubilden, die den Zellkörper umgibt. (E) In den folgenden Tagen der KulturF) schreitet die neuronale Differenzierung voran, und einige Neuronen bilden verzweigte Fortsätze aus, was auf die Bildung eines komplexeren neuronalen Netzwerks hinweist. Maßstabsbalken, 20 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
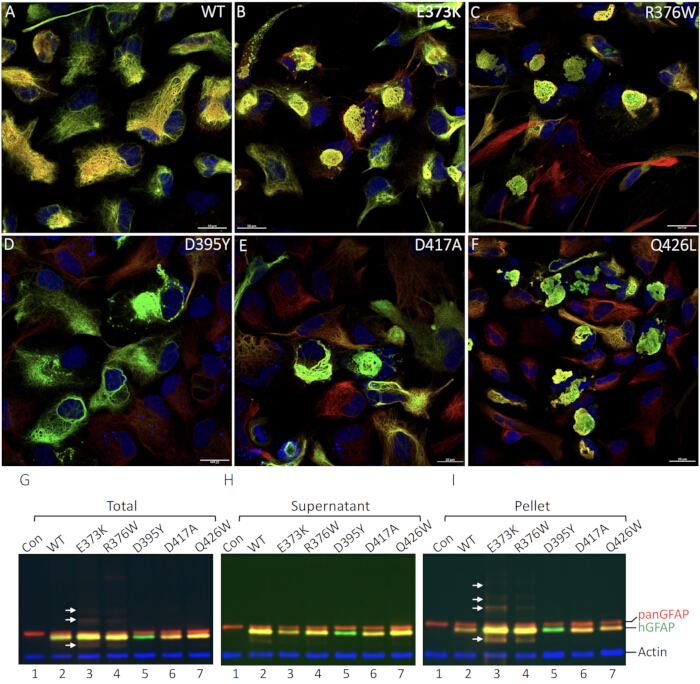
Abbildung 4: Fadenorganisation und Löslichkeitseigenschaften von WT- und mutiertem GFAP in primären Astrozyten. (A–F) Primäre Rattenastrozyten wurden entweder mit WT- (A) oder mit AxD-assoziierten Mutanten, einschließlich E373K (B), R376W (C), D395Y (D), D417A (E) und Q426L (F) GFAP, transduziert. Die Zellen wurden fixiert und mit Antikörpern gegen humanes GFAP (grüner Kanal) und panGFAP (roter Kanal) immungefärbt. Dargestellt sind die überlagerten Bilder, wobei die Kerne durch Färbung mit DAPI sichtbar gemacht wurden (blauer Kanal). Während WT-GFAP hauptsächlich filamentöse Netzwerke bildete (A), bildeten die mutierten GFAP-Proteine in den meisten transduzierten Zellen zytoplasmatische Aggregate (B–F). Maßstab: 20 μm. (G–I) Analyse der Expressionsniveaus und Löslichkeitseigenschaften mutierter GFAP-Proteine. Primäre Astrozyten wurden entweder nicht transduziert (G–I, Lane 1) oder mit den angegebenen GFAP-Konstrukten transduziert (G–I, Lanes 2–7). 72 Stunden nach der Transduktion wurden die Zellen in RIPA-Puffer lysiert, und die resultierenden Gesamtlysate (G) sowie die Überstände (H) und Pellets (I) wurden mittels Immunoblotting unter Verwendung von Antikörpern gegen humanes GFAP (grüner Kanal) und panGFAP (roter Kanal) analysiert. Blots, die mit einem Antikörper gegen Actin (blauer Kanal) prozessiert wurden, dienten als Ladekontrolle. Die Positionen von humanem GFAP (hGFAP), gesamt GFAP (panGFAP) und Actin sind rechts angegeben. Beachten Sie, dass Astrozyten, die mit der D395Y-GFAP-Mutation transduziert wurden, keine Färbung im roten Kanal mit dem Anti-panGFAP-Antikörper zeigten, wahrscheinlich aufgrund einer Störung des Epitops, das vom Antikörper erkannt wird, verursacht durch die Mutation. Bei Astrozyten, die mit E373K-GFAP transduziert wurden, zeigte die Immunoblot-Analyse zusätzliche immunpositive Banden (Pfeile) oberhalb und unterhalb der monomeren GFAP-Bande. Die unteren Banden sind wahrscheinlich Abbauprodukte, während die oberen Banden GFAP entsprechen, das durch Ubiquitinierung modifiziert wurde. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
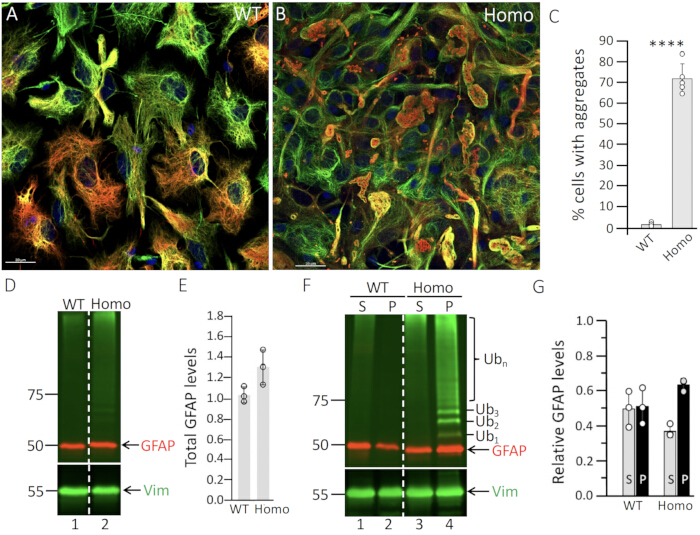
Abbildung 5: GFAP-Aggregation in Astrozyten, die aus homozygoten Mutantenratten stammen. Primäre Astrozyten, die entweder aus (A) WT- oder (B) homozygoten Mutantenratten stammten, wurden 14 DIV kultiviert und anschließend für die zweifarbige Immunfluoreszenzmikroskopie mit Antikörpern gegen GFAP (roter Kanal) und Vimentin (grüner Kanal) bearbeitet. Es werden die fusionierten Bilder gezeigt, wobei die Kerne durch DAPI-Färbung (blauer Kanal) sichtbar gemacht wurden. Maßstab: 20 μm. In WT-Astrozyten (A) bildete GFAP filamentöse Intermediärfilament-Netzwerke aus, die mit Vimentin koinzidierten. Im Gegensatz dazu enthielten die meisten Astrozyten homozygoter Mutanten GFAP-Aggregate, die sowohl für GFAP als auch für Vimentin doppelt positiv waren (B). (C) Quantifizierung der aggregatbildenden Zellen in WT- und homozygoten Mutanten-Astrozyten. Die Daten stellen den Mittelwert ± Standardfehler (SE) aus drei unabhängigen Experimenten dar und sind als Balkendiagramm dargestellt. Die statistische Analyse erfolgte mittels zweiseitigem t-Test; ****p < 0,0001. (D–G) Expressionsniveaus und Löslichkeitseigenschaften von GFAP in WT- und homozygoten Mutanten-Astrozyten. Primäre Astrozyten wurden mit RIPA-Puffer bei 14 DIV lysiert. Gesamtzelllysate (D) sowie Überstand (S) und Pellet (P) der Fraktionen (F) wurden mittels Immunblotting mit Antikörpern gegen GFAP (roter Kanal), Ubiquitin (grüner Kanal) und Vimentin (grüner Kanal) analysiert. Molekulare Massenmarker (in kDa) sind links angegeben, während die Positionen von GFAP, Vimentin (Vim) und Ubiquitin (Ub) rechts markiert sind. Ub1–3 repräsentieren mono-, di- und tri-ubiquitinierte GFAP-Spezies, während Ubn polyubiquitinierte GFAP-Spezies angibt. Die gestrichelte Linie in (D und F) zeigt an, dass die Gelenke auf demselben Gel liefen, jedoch nicht benachbart waren. Beachten Sie, dass ubiquitinierte GFAP-Spezies ausschließlich im Pellet-Fraktion der Astrozyten homozygoter Mutanten nachgewiesen wurden (F, Spur 4). Die Quantifizierung der GFAP-Spiegel ist in (E,G) dargestellt. Jeder weiße Punkt repräsentiert eine biologische Wiederholung (n = 3). Die Daten sind als Mittelwert ± SD angegeben. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
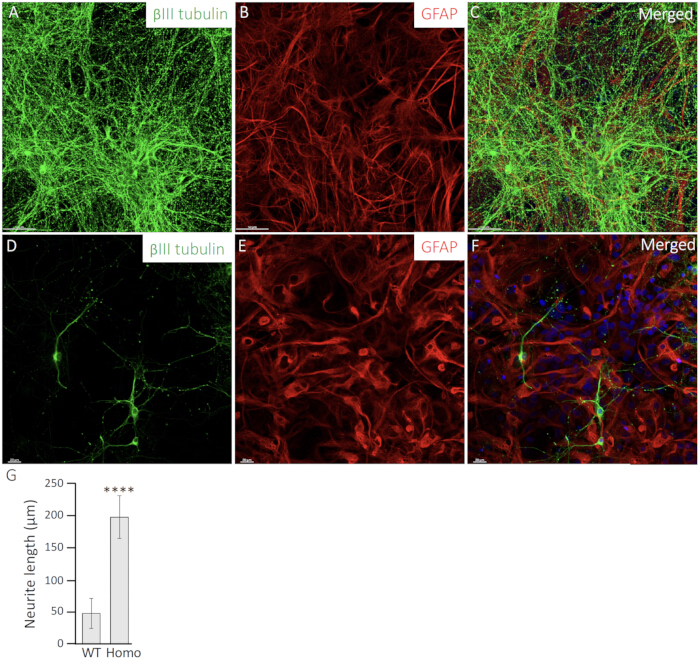
Abbildung 6: Die Expression mutierter GFAP in homozygoten mutierten Astrozyten verändert die Neuritenmorphologie. Primäre Neuronen (A,D) wurden entweder mit WT-Astrozyten (B) oder homozygoten mutierten Astrozyten (E) koinkubiert. Die Neuronen wurden mittels Immunfärbung mit Antikörpern gegen βIII-Tubulin (grüner Kanal) zur Visualisierung der neuronalen Morphologie markiert (A,D), während Astrozyten (B,E) mit Antikörpern gegen GFAP (roter Kanal) gefärbt wurden. Überlagerte Aufnahmen sind dargestellt (C,F), wobei die Kerne mit DAPI (blauer Kanal) angefärbt sind. Maßstabsbalken: 20 μm. (G) Die Neuritenlänge von Neuronen, die mit entweder WT- oder Homo-Astrozyten koinkubiert wurden, wurde quantifiziert und als Balkendiagramm dargestellt. Die Daten sind als Mittelwert ± SD angegeben. Die statistische Signifikanz wurde mittels zweiseitigem t-Test bewertet; ein signifikanter Unterschied zwischen WT- und R237H-Astrozyten ist mit ****P < 0,0001 gekennzeichnet. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Komponente | Endkonzentration | |
| Dissektionsmedium | 10× HBSS | 10% |
| 1 M HEPES , pH 7.4 | 10 mM | |
| 100× Penicillin-Streptomycin | 1× | |
| Dissociationsmedium | 2,5 % Trypsin | 0,25 % |
| 1 M HEPES , pH 7.4 | 10 mM | |
| 150 mM CaCl2 | 1,5 mM | |
| DNase I (15.000 U) | 80 U | |
| 10× HBSS | 10% | |
| Erhaltungsmedium | Fötales Rinderserum | 10% |
| 100× Penicillin-Streptomycin | 1× | |
| MEM | 97% | |
| Neuronales Dissociationsmedium | 100 mM Natriumpyruvat | 1 mM |
| 10 % Glukose | 0,10 % | |
| 1 M HEPES, pH 7,4 | 10 mM | |
| 0,5 M EDTA | 5 mM | |
| 2 mg/mL Cystein | 0,2 mg | |
| Papain | 67 U | |
| 150 mM CaCl2 | 1,5 mM | |
| DNase I (15.000 U) | 80 U | |
| Neuronales Plattiermedium | Fötales Rinderserum | 5% |
| GlutaMax-1 | 1% | |
| 10 % Glukose | 0,06 % | |
| 100× Penicillin-Streptomycin | 1× | |
| Neuronales Erhaltungsmedium | Neurobasal-Medium | 97% |
| B27 | 1/50 | |
| GlutaMax-1 | 0,5 mM | |
| 100× Penicillin-Streptomycin | 1% | |
| 293T-Zellkulturmedium | DMEM mit 10 % | 90% |
| Fötales Kälberserum | 10% | |
| Glutamin | 2 mM | |
| 100× Penicillin-Streptomycin | 1% |
Tabelle 1: Zusammensetzung der Medien.
Zusatzdatei 1: Lentivirale Konstrukte mit GFAP-Mutationen. GFAP-Mutationen wurden mittels gezielter Mutagenese erzeugt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 1, Zusatzmaterial: Ein Schema der durch gezielte Mutagenese erzeugten GFAP-Mutationen.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Primäre Astrozytenkulturen haben unser Verständnis der Rolle von Astrozyten in Gesundheit und Krankheit erheblich vorangebracht. Aufbauend auf den bahnbrechenden Arbeiten von McCarthy und de Vellis21 sind diese Kulturen entscheidend für die Erforschung der Alexander-Krankheit (AxD), da sie eine detaillierte Untersuchung astrozytenspezifischer Prozesse ermöglichen, insbesondere die Auswirkungen von AxD-Mutationen auf die GFAP-Assemblierung und die Bildung von Aggregaten.
Die erfolgreiche Isolierung und Kultur primärer Astrozyten hängt von mehreren Schlüsselschritten ab, die die Zellviabilität, Reinheit und Reproduzierbarkeit beeinflussen. Eine schnelle und präzise Dissektion des Gehirngewebes, kombiniert mit einer sorgfältigen Optimierung der Trypsinkonzentration und der Verdauungsdauer, ist entscheidend, um eine Gewebedegeneration zu verhindern und eine vollständige Dissoziation in eine Einzelzell-Suspension sicherzustellen. Sanftes Pipettieren und die Verwendung eines sterilen Zellfilters verbessern die Zellreinheit weiter, indem sie Ablagerungen und Aggregate entfernen. Diese Schritte, gefolgt von einer Zentrifugation mit niedriger Geschwindigkeit und einer sorgfältigen Resuspension in frischem Kulturmedium, tragen dazu bei, eine hohe Zellviabilität und ein gutes Zellwachstum aufrechtzuerhalten und Variabilität sowie Kontaminationen zu minimieren. Nach der Isolierung ist die Wahl der Oberflächenbeschichtung entscheidend, um eine stabile Zellanheftung sicherzustellen und die experimentellen Ziele zu erreichen. Poly-L-Lysin (PLL) wird häufig aufgrund seiner Kosteneffizienz und seiner Fähigkeit, eine starke Zelladhäsion zu fördern, verwendet. Andere Beschichtungen wie Laminin22,23 und Kollagen24 können jedoch in vivo-Bedingungen besser nachahmen oder spezifische zelluläre Untersuchungen erleichtern. Das Verständnis dieser Effekte ermöglicht es Forschenden, Experimente zu planen, die relevante und reproduzierbare Ergebnisse liefern.
Trotz der technischen Herausforderungen bleibt dieses Protokoll unverzichtbar, da es ein physiologisch relevanteres Modell als immortalisierte Zelllinien bietet. Es ist jedoch wichtig, mehrere Einschränkungen anzuerkennen: 1) Der Isolierungs- und Kultivierungsprozess ist technisch anspruchsvoll und erfordert spezielle Fähigkeiten und Ausrüstung. Im Vergleich zu etablierten Zelllinien ist diese Methode zeitaufwändiger und anfälliger für Variabilität, was die experimentelle Reproduzierbarkeit beeinträchtigen kann. 2) Astrozyten weisen in vivo25,26 eine erhebliche regionale Heterogenität auf, wobei unterschiedliche Populationen in verschiedenen Bereichen des ZNS vorkommen. Primäre Astrozytenkulturen werden typischerweise aus spezifischen Hirnregionen wie dem Kortex oder Hippocampus gewonnen und erfassen möglicherweise nicht die gesamte Vielfalt der Astrozytenpopulationen im ZNS. 3) Der Isolierungs- und Kultivierungsprozess induziert häufig einen reaktiven Zustand in Astrozyten aufgrund des traumatischen Eingriffs, der enzymatischen Verdauung und der Exposition gegenüber künstlichen Kulturbedingungen. Obwohl dieser reaktive Zustand nützlich ist, um die reaktive Astrogliose zu untersuchen, stellt er möglicherweise nicht die physiologischen Reaktionen von Astrozyten auf Verletzungen oder Krankheiten in vivo genau dar. Dies kann zu nicht-physiologischen Artefakten führen, die die experimentellen Ergebnisse verfälschen können. 4) Primäre Astrozytenkulturen fehlt die komplexe mikrobiologische Umgebung des Gehirns, die in vivo vorhanden ist, einschließlich Interaktionen mit Neuronen, Mikrogliazellen, endothelialen Zellen und Bestandteilen der extrazellulären Matrix. Diese Interaktionen sind entscheidend für die Funktion der Astrozyten und ihre Reaktion auf Stressfaktoren, und ihr Fehlen begrenzt die Fähigkeit, das in vivo-Verhalten vollständig nachzubilden. 5) Primäre Astrozyten, die von Nagetieren wie Ratten oder Mäusen stammen, können sich in ihren molekularen und funktionellen Eigenschaften erheblich von menschlichen Astrozyten unterscheiden27,28. Diese Faktoren können nicht-physiologische Artefakte hervorrufen und unterstreichen die Notwendigkeit einer sorgfältigen experimentellen Planung und Interpretation. Um diese Herausforderungen zu bewältigen, könnten zusätzliche Reinigungsschritte wie die magnetische Zellsortierung29 oder die FACS-basierte Isolierung30 reinere Astrozytenpopulationen liefern. Obwohl diese Methoden die Komplexität des Protokolls erhöhen, ermöglichen sie genauere Untersuchungen astrozytenspezifischer Funktionen.
Im Gegensatz zu einigen dieser fortgeschrittenen Protokolle basiert die hier beschriebene Methode auf allgemein verfügbaren Zellkulturmaterialien und erfordert keine teuren Geräte. Zudem vereinfacht dieses Protokoll die Herstellung primärer Kulturen, indem die Zellen unmittelbar nach der Isolierung ausgesät werden, ohne zusätzliche Schüttel- oder Subkultivierungsschritte31. Dieser Ansatz könnte die Expression von GFAP und die reaktiven Zustände von Astrozyten besser erhalten. Er ist einfach durchzuführen, reproduzierbar und auf Zellen aus beliebigen ZNS-Regionen anwendbar und stellt somit ein vielseitiges Werkzeug für Forschende dar. Primäre Astrozyten, die mit diesem Protokoll angereichert wurden, behalten ihre native zelluläre Architektur, Signalwege und funktionellen Eigenschaften bei, wodurch sie für eine breite Palette zellbiologischer und biochemischer Untersuchungen geeignet sind16,17,32. Bei moderater technischer Expertise und sorgfältiger Handhabung können diese Kulturen mit hoher Vitalität erhalten werden und wertvolle Einblicke in die Morphologie, Funktion und das Verhalten von Astrozyten liefern. Obwohl das Protokoll speziell für die Isolierung von Astrozyten aus den Kortizes postnataler Ratten konzipiert ist, kann es leicht angepasst werden, um Astrozyten von Mäusen oder aus anderen Hirnregionen wie dem Hippocampus oder dem Rückenmark zu gewinnen. Diese Flexibilität macht die Methode äußerst vielseitig, um unterschiedlichste Forschungsfragen in der Neurowissenschaft zu beantworten. Für die Krankheitsmodellierung können aus AxD-Modellratten gewonnene Astrozyten krankheitsassoziierte GFAP-Mutationen, die Bildung von Rosenthal-Fasern und pathologische Stressreaktionen replizieren33, wodurch eine leistungsfähige Plattform zur Erforschung der Mechanismen von AxD bereitgestellt wird.
Primäre Astrozyten, die von normalen Ratten stammen, können durch lentivirale Transduktion genetisch verändert werden, um die Auswirkungen von AxD-Mutationen auf die GFAP-Assemblierung und die Bildung von Aggregaten zu untersuchen9,33. Ein entscheidender Schritt in diesem Verfahren ist die Auswahl eines geeigneten Extraktionspuffers, da dieser die Beurteilung der Löslichkeitseigenschaften des mutierten GFAP in transduzierten Astrozyten erheblich beeinflusst34. Der Radioimmunpräzipitationsassay-(RIPA-)Puffer, der eine Kombination aus ionischen und nichtionischen Detergenzien enthält, löst GFAP-Filamente effektiv auf, während er gleichzeitig die Aggregate erhält10 und so umfassende biochemische Analysen ermöglicht, die im Zentrum der Forschungsziele dieser Studie stehen.
Insgesamt bieten Kulturen primärer Astrozyten eine vielseitige und leistungsfähige Plattform, um die Biologie der Astrozyten und Krankheitsmechanismen, insbesondere bei AxD, zu untersuchen. Durch die Optimierung von Protokollen und die Bewältigung bestehender Limitationen können Forscher die Reproduzierbarkeit und Zuverlässigkeit verbessern, wodurch diese Methode unverzichtbar wird, um das Verständnis der Astrozytenfunktion voranzutreiben und therapeutische Zielstrukturen für GFAP-assoziierte Astrozytopathien zu identifizieren.
Offenlegungen
Die Autoren haben keine Offenlegungen vorzunehmen.
Danksagungen
Wir danken Dr. Tracy Hagemann (Waisman Center, University of Wisconsin-Madison) für die Bereitstellung der R237H-Knock-in-Ratten. Diese Arbeit wurde durch Zuschüsse des National Science and Technology Council (111-2320-B-007-008 und 112-2320-B-007-006 an N.-H. L. und M.-D.P.) unterstützt. Die Autoren danken der Unterstützung durch die konfokale Bildgebungseinrichtung der National Tsing Hua University, Taiwan, die vom National Science and Technology Council (NSTC-114-2740-M-007-001) gefördert wird. Wir danken außerdem dem Instrumentenlabor der National Tsing Hua University für den Zugang zum Elektronenmikroskop.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1 M HEPES , pH 7,4 | Gibco | 15630-080 | |
| 100× Penicillin-Streptomycin | Gibco | 15140-122 | |
| 10× Hank’sche Pufferlösung (HBSS) | Gibco | 14180-046 | |
| 2,5 % Trypsin | Gibco | 15090046 | |
| 30 % Acrylamid/Bis-Lösung 37,5:1 | Biorad | 1610158 | |
| anti-GFAP-Antikörper | Cell Signaling Technology | 12389 | |
| anti-menschlicher GFAP-Antikörper | Biolegend | 837202 | Clone SMI21 |
| anti-panGFAP-Antikörper | Agilent | GA524 | |
| anti-Ubiquitin-Antikörper | Millipore | ST 1200 | Clone FK2 |
| anti-Vimentin-Antikörper | Sigma-Aldrich | V6389 | Clone V9 |
| anti-β III-Tubulin-Antikörper | Biolegend | 801201 | |
| B27-Zusatz | Gibco | 17504044 | |
| Calciumchlorid (CaCl2) | Arcos | 34961 | |
| Reagenzien für die Zellkultur | |||
| ChemiDoc-Bildgebungssystem | BioRad | NA | |
| Coomassie-Blau-Färbemittel | USB | 32826 | |
| Cystein | Sigma-Aldrich | C1276 | |
| Dithiothreitol (DTT) | UR | DTT | |
| DNase I | Sigma-Aldrich | D5025 | |
| Dounce-Homogenisator | Wheaton | ||
| Dulbecco’s modifiziertes Eagle-Medium (DMEM) | Corning | 10-013-CM | |
| Endotoxinfreies Plasmid-DNA-Präparationskit | Qiagen | 12943 | |
| Verstärktes chemilumineszierendes (ECL) Reagenz | PerkinElmer | NEL 105001 | |
| Ethylenediamintetraessigsäure (EDTA) | USB | 15699 | |
| Fötales Rinderserum | Gibco | A5209401 | |
| Glukose | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| Minimal essentielles Medium (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| Neurobasal-Medium | Gibco | 21103049 | |
| Optima XE-90 Ultrazentrifuge | Beckman | NA | |
| Papain | Worthington | LS003126 | |
| Phenylmethylsulfonylfluorid (PMSF) | ACROS ORGANICS | 215740050 | |
| Polyethylenimin | Sigma-Aldrich | P3143 | |
| Poly-L-lysin | Sigma-Aldrich | P6516 | |
| Kaliumchlorid (KCl) | Honeywell | 12636 | |
| Rhodamin-anti-Aktin-Antikörper | BioRad | 12004164 | |
| Natriumdodecylsulfat (SDS) | USB | 75819 | |
| Natriumpyruvat | Gibco | 11360070 | |
| StarBright Blue 520 Ziegen-anti-Maus-IgG | Biorad | 12005867 | |
| StarBright Blue 700 Ziegen-anti-Kaninchen-IgG | BioRad | 12004161 | |
| Saccharose | Sigma-Aldrich | S5391 | |
| SW-28-Rotor | Beckman | NA | |
| TansIT-LT1 Transfektionsreagenz | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| Tris(Hydroxymethyl)aminomethan (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-Mercaptoethanol | Sigma-Aldrich | M3148 |
Referenzen
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar