1. Preparación de células diana que expresan proteína fluorescente roja en sus núcleos
- Obtener una línea celular de cáncer de ratón objetivo de una fuente apropiada.
nota: En este protocolo, se utiliza un derivado altamente metastásico de células tumorales mamarias de ratón E0771 (E0771-LG). Las células parentales E0771 se originan a partir de ratones C57BL/6.
- Descongele y mantenga un vial de células E0771-LG con el medio Modified Eagles (DMEM) de Dulbecco, que incluya un 10% (v/v) de suero fetal bovino (FBS) en una incubadora de cultivo celular a 37 °C, 95% de humedad y 5% de CO2.
nota: Debe confirmarse que las células son negativas para micoplasma. Con este fin, cultive las células E0771 (o las células que se van a analizar) durante 2-3 días como se ha descrito anteriormente (en ausencia de antibióticos y antimicóticos) y recoja 500 μL de medio de cultivo. Centrifugar el medio a 12.419 x g durante 60 s para eliminar los restos celulares y transferir el sobrenadante a nuevos tubos. Determine la contaminación por micoplasma utilizando un kit de prueba de micoplasma disponible en el mercado (consulte la Tabla de materiales) y/o PCR siguiendo las instrucciones del fabricante.
- Siembre 5 x 10³ células E0771-LG por pocillo en una placa de 12 pocillos y cultive las células con 10% (v/v) de FBS-DMEM durante la noche en una incubadora a 37 °C, 95% de humedad y 5% de CO2.
nota: Si la tasa de proliferación de las células diana es baja (tiempo de duplicación de la población superior a 36 h), el número de células puede aumentarse a 1 x 10⁴.
- Reemplace el medio con 1 mL de FBS-DMEM al 10% (v/v) que incluya 10 μg/mL de polibreno y agregue 25 μL de partículas lentivirales (1 x 10⁶ TU/mL) que codifican una proteína fluorescente roja restringida nuclearmente (mKate2, consulte la Tabla de materiales).
- Cultive las células durante 24 h en una incubadora a 37 °C, 95% de humedad y 5% de CO2.
- Sustituya el medio por FBS-DMEM al 10% (v/v) y cultive las células durante 24-48 h en una incubadora a 37 °C, 95% de humedad y 5% de CO2.
- Reemplace el medio con FBS-DMEM al 10% (v/v) incluyendo 1 μg/mL de puromicina cuando las células comiencen a expresar una proteína fluorescente roja, y cultive las células hasta que tengan un 80-90% de confluente.
nota: La concentración de puromicina será diferente entre los tipos de células diana y debe optimizarse utilizando células no transfectadas.
- Subcultive las células supervivientes durante 1-3 pasos con 10% (v/v) de FBS-DMEM, incluyendo 1 μg/mL de puromicina, y las existencias de criopreservación en un sistema de almacenamiento en fase de vapor de nitrógeno líquido hasta su uso.
>2. Aislamiento de células supresoras de los tumores en ratones
NOTA: En este protocolo, las células supresoras (es decir, los macrófagos asociados a la metástasis (MAM) y las células supresoras derivadas de mieloides monocíticos (M-MDSC)) se aíslan del pulmón que contiene tumores metastásicos establecidos por las células E0771-LG. Las condiciones para la disociación de tejidos y la clasificación celular deben optimizarse para aislar las células de diferentes tejidos.
- Inyecte 1 x 10⁶ células cancerosas (E0771-LG) en la vena de la cola de ratones hembra singénicos (C57BL/6) de 7 a 10 semanas de edad.
- Después de 14 días, aísle el pulmón que contiene tumores metastásicos y prepare suspensiones unicelulares de los pulmones perfundidos mediante digestión enzimática como >nota: En este protocolo, se inyectan células cancerosas a cuatro ratones y se combinan sus pulmones metastásicos para obtener suficientes células supresoras.
- Incubar las suspensiones unicelulares con el anticuerpo anti-ratón CD16/CD32 durante 30 min en hielo, y teñir con anticuerpos fluorescentes contra CD45, F4/80, CD11b, Ly6C y Ly6G (consultar la Tabla de materiales) durante otros 30 min.
- Lave las células teñidas una vez con 1 mL de PBS que contenga 2% (p/v) de albúmina sérica bovina (BSA) y vuelva a suspender el pellet de células con 500-1000 μL de PBS que contenga 2% (p/v) de BSA.
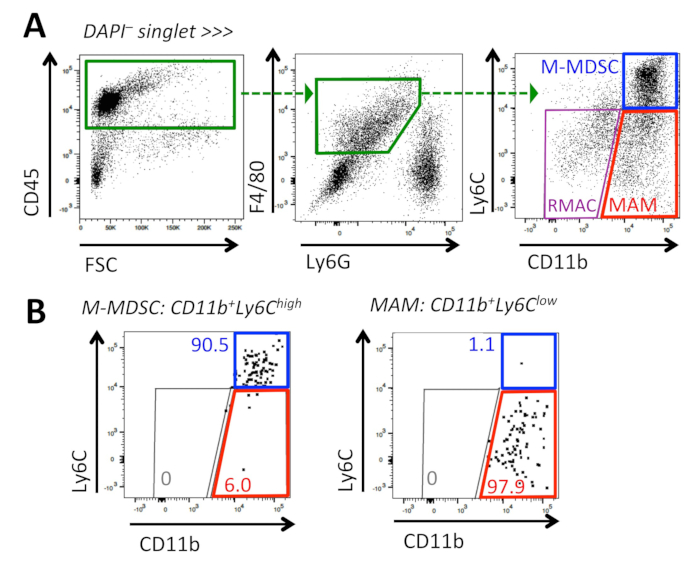
- Agregue 3 μM de DAPI y clasifique las M-MDSC (DAPI–CD45+F4/80+Ly6G–CD11balto, Ly6Calto) y los MAMs (DAPI–CD45+F4/80+Ly6G–CD11balto, Ly6Cbajo) utilizando un clasificador de células (Figura 1).
nota: El umbral del nivel de Ly6C para distinguir los MAMs (Ly6Clow) y los M-MDSCs (Ly6Chigh) se basa en el de los macrófagos alveolares residentes (RMAC). La pureza de las células clasificadas se mide mediante citometría de flujo con una pureza esperada de más del 90%.
- Vuelva a suspender las células clasificadas con 400 μL de DMEM que contengan 20% (v/v) de FBS, 1% (v/v) de penicilina/estreptomicina, 2 mM de L-glutamina, 1% (v/v) de aminoácidos no esenciales, 1 mM de piruvato de sodio y 50 nM de 2-mercaptoetanol (llamado DMEM enriquecido, E-DMEM).
- Cuente el número de células vivas utilizando el método de exclusión de azul de tripán y ajústelo a 2 x 10⁶ células/ml con E-DMEM.
- Mantenga las celdas en hielo hasta su uso.
>3. Aislamiento de células T CD8+ del bazo de ratones
- Aísle el bazo de un ratón que sea singénico con la línea celular de cáncer objetivo (es decir, ratones C57BL/6 en este protocolo) de la siguiente manera:
- Eutanasia del animal por inhalación de CO2.
- Coloque al animal sobre una tabla de disección limpia y limpie la piel con etanol al 70% (v/v).
- Cortar la piel abdominal con unas tijeras para exponer el bazo
- Aísle el bazo, que se encuentra debajo del estómago, y colóquelo en un tubo que contenga 5 ml de PBS helado.
- Usando el émbolo interno de una jeringa estéril de 5 mL, muela el bazo en un filtro de células de 100 μm colocado en un tubo de 50 mL.
- Pase las células a través del filtro utilizando un total de 10 mL de PBS.
- Centrifugar la suspensión celular a 337 x g durante 5 min y aspirar el sobrenadante.
- Vuelva a suspender el pellet celular en 1 mL de PBS que contenga 2 mM de ácido etilendiaminotetraacético (EDTA) y 0,5% (p/v) de BSA (tampón de funcionamiento) y filtre a través de un filtro de células de 40 μm.
- Cuente el número de células vivas y ajústelo a 1 x 10⁸ células/mL utilizando el tampón en funcionamiento.
nota: Guarde una pequeña alícuota de células como muestra previa al enriquecimiento para comprobar la pureza.
- Enriquezca para linfocitos T CD8+ utilizando un kit de selección de negativos y un clasificador magnético (consulte la Tabla de materiales).
- Transfiera 1 x 10⁸ (1 mL) de las células de los esplenocitos a un tubo de poliestireno de fondo redondo de 5 mL.
- Añadir 50 μL de anticuerpos biotinilados e incubar a temperatura ambiente durante 10 min.
- Añadir 125 μL de perlas magnéticas conjugadas con estreptavidina e incubar a temperatura ambiente durante 5 min.
- Agregue 1.325 mL de tampón de funcionamiento y mezcle suavemente mediante pipeteo.
- Coloque el tubo en el imán e incube a temperatura ambiente durante 2,5 minutos.
- Tome el imán y vierta la suspensión celular enriquecida en un tubo nuevo.
- Vuelva a suspender las células enriquecidas con 200 μL de E-DMEM (es decir, DMEM que contenga 20% (v/v) de FBS, 1% (v/v) de penicilina/estreptomicina, 2 mM de L-glutamina, 1% (v/v) de aminoácidos no esenciales, 1 mM de piruvato de sodio y 50 nM de 2-mercaptoetanol).
- Cuente el número de células vivas y ajústelo a 2 x 10⁶ células/mL con E-DMEM. Mantenga las células a 37 °C en una incubadora deCO2 hasta su uso.
nota: Guarde una pequeña alícuota de células como muestra posterior al enriquecimiento para una comprobación de pureza.
- Determine la pureza de las células T CD8+ mediante citometría de flujo de la siguiente manera:
- Tome 1 x 10⁴ células de muestras de preenriquecimiento (paso 3.6) o postenriquecimiento (paso 3.9) y ajuste el volumen total de cada una a 100 μL utilizando un tampón en funcionamiento.
- Incubar las suspensiones unicelulares con el anticuerpo anti-ratón CD16/CD32 durante 30 min en hielo, y teñir con anticuerpos fluorescentes contra CD45, CD3, CD4 y CD8 (consultar la Tabla de Materiales) durante otros 30 min.
- Lave las células teñidas con 500 μL de PBS que contengan un 2 % (p/v) de BSA y vuelva a suspender el pellet de células con 500-1000 μL de PBS que contenga un 2 % (p/v) de BSA.
- Agregue 3 μM de 4',6-diamidino-2-fenilindol (DAPI) y determine el porcentaje de células CD3+CD4–CD8+ en la población total de células CD45+.
>4. Activación y expansión de los linfocitos T CD8+ aislados
- Alícuota 1 x 10⁵ células por 50 μL de células T CD8+ (preparadas en el paso 3.9) en pocillos de una placa de 96 pocillos con fondo en U.
- Agregue 1 x 10⁵ celdas por cada 50 μL de celdas supresoras (preparadas en el paso 2.7) o 50 μL de E-DMEM en los pocillos.
- Prepare un medio de activación que consista en E-DMEM, 4 x 10⁴ U/mL de factor estimulante de colonias 1 (CSF-1), 240 U/mL de interleucina-2 (IL-2), 8 μg/mL de anticuerpo anti-CD3ε de ratón y 16 μg/mL de anticuerpo anti-CD28 de ratón.
nota: El CSF-1 no es necesario para la activación de los linfocitos T, pero es esencial para la supervivencia de las células supresoras en este protocolo (es decir, MAMs y M-MDSCs). Por lo tanto, se retiene en el cocultivo de células T con células cancerosas objetivo para mantener la consistencia en las condiciones de cultivo. Dado que el CSF-1 se encuentra en concentraciones nanomolares en todos los tejidos y es necesario para la viabilidad de monocitos/macrófagos in vivo, este es un contexto fisiológico para estas células.
- Añadir 50 μL de medio de activación (paso 4.3) y 50 μL de E-DMEM con o sin reactivos a ensayar.
- Coloque la placa en una incubadora a 37 °C, 95% de humedad y 5% de CO2, y cultive las células durante 4 días.
>5. Configuración del cocultivo de células diana con células T CD8+ preactivadas
- Añadir 30 μL de matriz de membrana basal soluble diluida y reducida en factor de crecimiento 1:100 (Tabla de Materiales) en los pocillos de placa de fondo plano de 96 pocillos apta para microscopía, e incubar a 37 °C en una incubadora deCO2 durante al menos 1 h.
- Preparar las células diana (es decir, las células E0771-LG que expresan proteína fluorescente roja con restricción nuclear).
- Incubar las células objetivo con 1 mL de tripsina/EDTA al 0,05% a temperatura ambiente durante 1 minuto y recolectar las células mediante un pipeteo suave.
- Agregue 9 mL de DMEM, incluyendo 10% (v/v) de FBS, y centrifugue la suspensión de la celda a 337 x g durante 5 min.
- Vuelva a suspender las células con 500 μL de E-DMEM y cuente el número de células vivas.
nota: Antes de contar las células objetivo, filtre las células a través de un filtro de células de 40 μm para producir una suspensión de una sola célula.
- Ajuste la densidad a 2 x 10⁴ células/ml (= 1 x 10³ células por 50 μL) añadiendo E-DMEM, y mantenga las células en hielo.
- Prepare células efectoras (es decir, células T CD8+ preactivadas).
- Vuelva a suspender las células en un pocillo de una placa de 96 pocillos (paso 4.5) a fondo mediante pipeteo y transfiera las células T CD8+ flotantes a un nuevo tubo de 1,5 mL.
nota: Los MAM y los M-MDSC se adhieren firmemente al pocillo y no se desprenden con el pipeteo.
- Para recoger las células restantes, añada 200 μL de PBS en el pocillo y transfiérelo al tubo en el paso 5.3.1.
- Lavar las células con 1 mL de E-DMEM una vez (centrífuga a 337 x g) durante 5 min, aspirar y desechar el sobrenadante) y volver a suspenderlas con 100 μL de E-DMEM.
- Cuente el número de células vivas (utilizando el método de exclusión de azul de tripano), ajuste la densidad a 1,6 x 10⁵ células/ml (= 4 x 10³ células/25 μL) y mantenga las células en hielo.
- Aspire la matriz de la membrana basal de cada pocillo de la placa en el paso 5.1.
- Añada 1 x 10³ células/50 μL de células objetivo (paso 5.2.4) en cada pocillo y mezcle bien.
nota: Para evitar efectos de borde debido a la evaporación del medio, solo se deben usar los 60 pocillos internos de la placa de 96 pocillos para el análisis.
- Agregue 25 μL de E-DMEM, incluyendo 4 x 10 3 U/mL de IL-2 y 10 μM de sustrato fluorogénico de caspasa-3 (consulte la Tabla de materiales).
- Añada 4 x 10³ células/25 μL de células T CD8+ (paso 5.3.4) en los pocillos apropiados y mezcle bien.
nota: La presencia de demasiadas células en un pocillo dificulta el análisis. En este modelo, una relación efector-objetivo de 4:1 (número total de células 5 x 10³ células/pocillo) fue óptima, pero una relación de 8:1 fue subóptima. Los pocillos que contienen los cuatro controles siguientes son necesarios para ayudar con el análisis de datos: células diana a la densidad utilizada para los pocillos de cocultivo (1 x 10³ células/pocillo) en medio con y sin sustrato de caspasa-3, células efectoras (1 x 10³ células/pocillo) en medio con y sin sustrato de caspasa-3.
- Agregue 200 μL de PBS o agua estéril en todos los pozos vacíos (particularmente en los pozos en la periferia de la placa) para reducir la evaporación del medio de los pozos experimentales.
- Coloque la placa en un microscopio de fluorescencia de lapso de tiempo que se mantenga a 37 °C, 95% de humedad y 5% de CO2.
nota: Agite la placa en un patrón de cruz para distribuir todas las celdas de manera uniforme y luego deje que la placa permanezca a temperatura ambiente sobre una superficie plana durante 10-20 minutos antes de transferirla a la incubadora.
>6. Imagen de las células
NOTA: Los ajustes detallados de adquisición de imágenes variarán según el microscopio y los fluoróforos utilizados; se deben emplear los siguientes parámetros generales de adquisición para obtener resultados óptimos.
- Utilizando una rutina de enfoque automático adecuada en el microscopio, adquiera imágenes que cubran al menos el 25% de la superficie total de cada pocillo experimental de la placa de 96 pocillos.
- Configure el microscopio para adquirir imágenes en contraste de fase, así como un canal fluorescente adecuado para la proteína fluorescente roja restringida nuclearmente (mKate2) y un canal fluorescente adecuado para el sustrato de caspasa-3 activada fluorogénica verde (con excitación a 488 nm) (Figura 2).
- Captura de imágenes en pozos experimentales en contraste de fase y los 2 canales fluorescentes cada 1 a 3 h durante al menos 72 h.