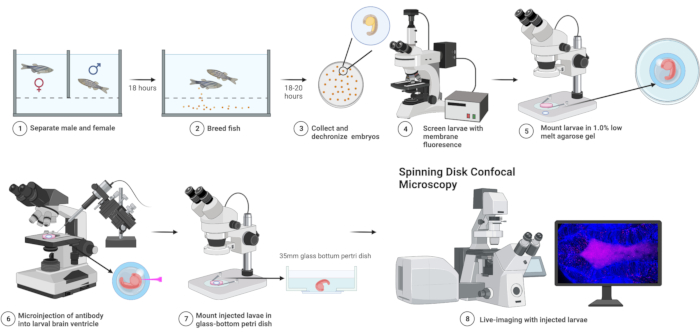
1. Preparación de embriones de pez cebra
- Instale tanques de cruce de peces por la tarde antes de las 5:00 p.m., con un pez hembra de tipo salvaje y un pez macho Tg [ef1a:Myr-Tdtomato] usando divisores para separarlos en cada tanque.
- Retire los divisores antes de las 11:00 a.m. de todos los tanques que cruzan a la mañana siguiente. Manténgase en silencio y no moleste a los peces mientras se aparean. El desove generalmente ocurre dentro de los 30 minutos después de quitar los divisores. Los óvulos fertilizados permanecen en el fondo del tanque.
- Recoja los huevos fertilizados de los tanques con un filtro de malla. Transfiera los óvulos lavándolos a una placa de Petri llena de agua de huevo y examine los embriones bajo un microscopio de disección con un aumento de 10x a 20x.
- Transfiera los embriones fertilizados a una placa de Petri limpia que contenga aproximadamente 20 mL de medio embrionario (100 mL de solución madre 1,000x contiene 29.4 g de cloruro de sodio (NaCl), 1.27 g de cloruro de potasio (KCl), 4.85 g de cloruro de calcio, dihidratado (CaCl2.2H 2O) y 8.13 g de sulfato de magnesio heptahidratado (MgSO4.7H 2O)) con pipetas Pasteur de vidrio de gran diámetro. Mantener los embriones a 28 °C. Mantener 50 embriones fertilizados por placa de Petri con 30 mL de medio embrionario a 28,5 °C.
NOTA: Una pareja de peces normalmente produce de 100 a 300 embriones, y la tasa de fertilización y supervivencia de los embriones sanos es superior al 95% para cada apareamiento.
- A la mañana siguiente, saque los embriones de la incubadora a las 8:00 a.m., cuando los embriones hayan alcanzado la etapa de desarrollo de ~ 18-20 h después de la fertilización (hpf). Obsérvalos bajo un microscopio de epifluorescencia con un aumento de 20x, utilizando luz blanca al principio. En ese momento, los embriones de pez cebra se encuentran en la etapa de 20 somitas.
- Deseche los embriones muertos que estén turbios o rotos bajo el microscopio con una pipeta de vidrio.
- Encienda la lámpara fluorescente y elija la configuración del filtro de proteína fluorescente roja (RFP) del microscopio. Luego, seleccione los embriones con fluorescencia roja fuerte y transfiéralos a un nuevo plato con agua de huevo.
- Decorionar los embriones manualmente con dos pinzas finas (las puntas de las pinzas deben estar afiladas y sin daños) bajo luz blanca (Tabla de Materiales).
- Sostenga el corion con un par de pinzas y haga un desgarro en el corion con las otras pinzas. Abra la lágrima con cuidado con las pinzas y hágala lo suficientemente grande para que el embrión pase a través de ella empujando suavemente el embrión con las puntas de las otras pinzas.
- Transfiera los embriones decorionados a una nueva placa de Petri con medio embrionario fresco para un enjuague rápido antes de la microinyección.
>2. Preparación de la microinyección
- Utilice los capilares (1,2 mm de diámetro exterior (OD), 0,9 mm de diámetro interior (ID), con filamento) para tirar de agujas de inyección finas en un extractor. Diseñe y optimice el programa de tracción de acuerdo con el manual.
- Abra la punta de la aguja con pinzas bajo un microscopio de disección estereoscópica. Haga que el diámetro de la punta sea de alrededor de 10 μm y el ángulo cónico de alrededor de 30°.
- Conjugue el anticuerpo monoclonal anti-Dld de ratón con el anti-IgG-Atto647N de ratón antes de la inyección.
- Para cada experimento de inyección, mezcle 0,5 μL del anticuerpo anti-Dld (0,5 mg/mL) con 2 μL del anticuerpo anti-Mouse-IgG-Atto647N (1 mg/mL) pipeteando de 5 a 10 veces. Luego, incube a temperatura ambiente durante al menos 30 minutos (o en hielo durante 2-3 horas).
- Después de la incubación, agregue 2,5 μL de tampón bloqueante (10 mg/mL de IgG de ratón) y 0,5 μL de rojo de fenol al 0,5% a la mezcla de anticuerpos y pipetee 10 veces para mezclar bien y bloquear cualquier anticuerpo no conjugado que quede en la mezcla.
nota: Para cada ensayo, prepare una mezcla adicional sin el anticuerpo anti-Dld y utilícela como control.
- Preparar agarosa al 1% de bajo punto de fusión en el medio embrionario. Calentar la mezcla que contiene agarosa a 70 °C hasta que la mezcla se vuelva transparente.
- Alícuota la solución de agarosa en tubos de microcentrífuga de 2 mL. Mantenga las alícuotas en un bloque de calor a ~ 40 ° C.
- Enjuague el embrión en el tubo que contiene un 1% de agarosa de bajo punto de fusión durante 3 s.
- Coloque el embrión en una tapa de placa de Petri de plástico invertida junto con gotas individuales de agarosa (~ 30-40 μL) para montar cada embrión por separado en la tapa como se muestra en la Figura 1. Coloque los embriones lateralmente en la agarosa y mantenga esta posición hasta que la agarosa se haya solidificado a temperatura ambiente.
- Monta 12 embriones en tres filas uno por uno como se indica arriba. Cubra todos los embriones montados en la agarosa con medio de huevo.
>3. Microinyección
- Coloque los embriones incrustados bajo el microscopio estereoscópico y cubra la agarosa con agua de huevo.
- Coloque el inyector de presión de aire junto con los micromanipuladores, colocándolos cerca de los microscopios como se muestra en la Figura 1. Utilice el cilindro de gas de acero que contiene nitrógeno gaseoso (N2) a alta presión como recurso de aire.
- Abra la válvula de gas solo después de que los embriones se hayan montado en la agarosa. A continuación, cargue frontalmente la aguja de vidrio preparada con 2 μL de mezcla de anticuerpos en el micromanipulador, como se muestra en la Figura 1, cuando utilice el módulo de llenado frontal del microinyector.
- Ajuste la presión de entrada a ~80-90 psi y la presión de inyección a ~20 psi.
- Calibre el volumen de inyección utilizando un micrómetro bajo el microscopio, como se ha descrito anteriormente. Establezca la duración del tiempo de ajuste entre 10 ms y 120 ms, según el tamaño de la abertura de la aguja. Administre cada pulso de inyección golpeando la paleta. Ajuste el volumen de inyección de cada administración a ~4-5 nL.
- Introduzca la punta de la aguja de microinyección a través de la placa del techo dorsal del cerebro posterior posterior al punto de bisagra r0/r1 e inyecte aproximadamente 10 nL (dos o tres pulsos) de mezcla de anticuerpos sin golpear el tejido cerebral. Observe el flujo de fluidos rojos en el ventrículo cerebral.
nota: El ventrículo del cerebro posterior es posterior al límite del mesencéfalo posterior. La mezcla de anticuerpos que contiene rojo de fenol inyectado llena el ventrículo cerebral desde el cerebro posterior hasta el prosencéfalo inmediatamente mediante la difusión con el líquido cefalorraquídeo.
- Después de la inyección, retire rápidamente la punta de la aguja del embrión girando la perilla del micromanipulador. Para una inyección exitosa, el tinte rojo de la mezcla inyectada permanece en el ventrículo cerebral de manera estable sin filtrarse en la agarosa circundante.
- Mueva la placa de montaje debajo del microscopio para ubicar otro embrión montado en una posición adecuada para las repeticiones.
- Después de inyectar de seis a ocho embriones, pele la agarosa con un bisturí microquirúrgico para liberar los embriones de la agarosa incrustada. Transfiera los embriones microinyectados a una placa fresca con 30 mL de medio embrionario y colóquelos a temperatura ambiente para los siguientes pasos.
>4. Montaje e imágenes en vivo de lapso de tiempo
- Después de 30 min, transfiera los embriones seleccionados a 10 mL de medio embrionario. Añadir 420 μL de caldo de tricaína (4 mg/mL) a 10 mL de medio embrionario para anestesiar los embriones.
- Para montar los embriones, prepare agarosa de bajo punto de fusión al 0,8% que contenga la misma concentración de tricaína en el tubo. Mantenga las alícuotas en un bloque de calor a ~ 40 ° C.
- Utilice una pipeta de vidrio para sumergir los embriones inyectados en la agarosa tibia durante 3 s. Luego, retire inmediatamente los embriones de la agarosa con la misma pipeta de vidrio y coloque los embriones en el centro de placas de cultivo con fondo de vidrio de 35 mm con una gota de agarosa del tubo. Coloque solo un embrión por gota en el vaso.
- Oriente los embriones suavemente con una sonda de fibra o una punta de carga para mantener el lado dorsal del cerebro embrionario lo más cerca posible del fondo de vidrio. Ajuste la posición del embrión suavemente para extender el embrión sin enroscarse a medida que la agarosa se solidifica gradualmente.
- Después, comprueba la posición del embrión dando la vuelta al plato con fondo de cristal. Asegúrese de que todo el prosencéfalo dorsal con los embriones montados correctamente se pueda ver bajo el microscopio.
- Añadir 2-3 mL de medio embrionario precalentado a 28,5 °C que contenga tricaína para cubrir el embrión. Coloque la placa correctamente en la etapa de temperatura controlada del microscopio confocal, como se muestra en la Figura 1. Ajuste la temperatura de la cámara de imagen para que sea de 28,5 °C. El embrión ya está listo para la toma de imágenes.