Se describe un método reproducible de la preparación de las células acinares pancreáticas de ratón de un ratón con el fin de examinar las señales de calcio de células acinares y el daño celular con estímulos fisiológica y patológicamente relevantes. Un método para la infección adenoviral de estas células también se proporciona.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Preparación de las células acinares pancreáticas para los fines de Imagen de calcio, Lesiones Medidas Celulares e infección viral
En este artículo
Resumen
Resumen
La célula acinar pancreática es la principal de células de parénquima del páncreas exocrino y desempeña un papel principal en la secreción de enzimas pancreáticas en el conducto pancreático. También es el sitio para la iniciación de la pancreatitis. A continuación se describe cómo se aíslan las células acinares del tejido pancreático conjunto y señales intracelulares de calcio se miden. Además, se describen las técnicas de transfección de estas células con las construcciones adenovirales, y, posteriormente, la medición de la fuga de lactato deshidrogenasa, un marcador de la lesión de las células, en condiciones que inducen la lesión de las células acinares in vitro. Estas técnicas proporcionan una poderosa herramienta para caracterizar la fisiología y la patología de células acinares.
Introducción
Los cambios dinámicos en el calcio citosólico son necesarios para los eventos de células acinares tanto fisiológicas como patológicas. Estos efectos divergentes de calcio se cree que son el resultado de diferentes patrones espaciales y temporales de calcio de señalización 1. Por ejemplo, la enzima y la secreción de fluidos a partir de las células acinares están vinculados a los picos de calcio a partir de una región restringida del polo apical donde la secreción tiene lugar 2. En contraste, una onda de calcio mundial seguido de intensas señales de calcio no oscilatorios se asocia con eventos patológicos tempranos que conducen a la pancreatitis aguda 3,4. Estos incluyen la activación intra-acinar proteasa, la secreción de enzimas reducida y daño celular acinar. Nuestro laboratorio utiliza acinos pancreáticos aislados para estudiar estos eventos patológicos tempranos que conducen a la enfermedad tanto in vivo como in vitro 5-7. Los métodos detallados siguientes describen el aislamiento de las células acinares primarias para el propósito de medir CYtosolic los niveles de calcio y el daño celular. Un método para la infección adenoviral de estas células también se proporciona.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
1. Preparación de las células acinares pancreáticas de Imagen de calcio
- Preparar HEPES tampón de incubación que contiene 20 mM de HEPES, 95 mM NaCl, 4,7 mM KCl, 0,6 mM de MgCl 2, 1,3 mM de CaCl2, 10 mM de glucosa, 2 mM de glutamina, y 1 × aminoácidos no esenciales del medio mínimo de Eagle. Ajustar la solución final a pH 7,4 con NaOH.
- Preparar un tampón de incubación de BSA mediante la adición de BSA (1% w / v final) a 25 ml de HEPES el tampón de incubación (descrito anteriormente).
- Preparar un tampón de digestión de colagenasa mediante la adición de 1,1 mg / ml (200 unidades / ml) de colagenasa de tipo 4 y 1 mg / ml de inhibidor de tripsina de soja a 6 ml de tampón de incubación de BSA (descrito anteriormente).
- Ácido-lavado cubreobjetos de 22x22 mm por inmersión en dos partes HNO 3 y una parte de HCl durante 2 horas. Entonces decantar con agua DI y guardar en etanol al 70%.
- La eutanasia a un ratón por asfixia de CO 2. Oriente el animal en posición supina, y preparar la superficie abdominal por cleANING con etanol al 70%. Realizar una laparotomía para exponer la cavidad abdominal. Diseccionar el páncreas y enjuagar inmediatamente en un pequeño bote sopesar contiene 6 ml de tampón de digestión con colagenasa.
- Diseccionar las grandes piezas de los vasos sanguíneos de grasa o visible, extraiga 5 ml de tampón de digestión con colagenasa y agregarlo de nuevo al tubo cónico de 15 ml.
- Usando tijeras de disección finas pelos en el páncreas en el pequeño recipiente de pesar que contiene 1 ml de tampón de digestión de colagenasa. Picar hasta que la solución resultante aparece dispersa uniformemente.
- Transferir el producto picado a un matraz Erlenmeyer de plástico de 125 ml, y añadir el 5 ml restantes de tampón de digestión de colagenasa en el contenedor. Asegúrese de que el tejido esté totalmente sumergido en tampón.
- Colocar el matraz en un baño de agua a 37 ° C y se agita a 90 rpm durante 30 min. Durante este corto periodo de tiempo de inactividad, preparar los agonistas activadores de calcio (por ejemplo, ceruleína, carbacol) y enjuagar la cubierta mm lavada con ácido 22x22se desliza con agua DI. En seco, y luego se coloca encima de una superficie plana revestida por una película de laboratorio.
- Después de 30 min la digestión es completa, transferir la suspensión de nuevo al tubo cónico de 15 ml y permitir que las células se asienten. Pipetear con cuidado el tampón de digestión colagenasa y reemplazar con 6 ml de tampón de incubación de BSA. Agite vigorosamente el tubo con la mano durante 10 segundos con el fin de dispersar las células en grupos más pequeños. Inmediatamente después de la sacudida, eliminar los residuos grandes, flotantes de los medios de comunicación pendientes.
- Permita que las células restantes se asienten y cambio de los medios de comunicación con el tampón de incubación BSA fresco.
- Repita el paso 1.11 dos veces, hasta que la suspensión se compone de sólo pequeñas agrupaciones que son sólo finamente visible para el ojo desnudo. Las células deben asemejarse a los que se representan en la Figura 1 (fila superior).
- Retirar el tampón de incubación BSA y reemplazar con HEPES buffer de incubación.
- Prepare un 750 mM, acciones 100X de Fluo-04 a.m. en el 10% DMSO.
- Cargar las células en el tubo cónico de 15 ml que contiene la suspensión de células y HEPES libre de BSA tampón de incubación. Para ello, agregue un volumen apropiado (1:100 dilución) de la solución madre a la suspensión celular. A continuación, la placa 500 l de esta suspensión sobre cada cubreobjetos de 22x22 mm.
- Mantenga cubreobjetos en la oscuridad a temperatura ambiente. Tome la primera Ca 2 + mediciones de 30 minutos después de la carga. El colorante se elimina de forma automática a partir del medio al iniciar la perfusión, lo que debe ocurrir 30 minutos después de la carga de colorante.
2. El calcio de medición en las células acinares pancreáticas
- Enjuague cada perfusión de configuración con agua DI y se llene con una cantidad apropiada de tampón o agonista. Primer cada jeringa con tampón o agonista para asegurar el flujo adecuado. Sujete jeringas a un anillo de soporte aproximadamente 1-2 pies sobre la platina del microscopio.
- Use unas pinzas finas para captar cuidadosamente su borde un cubreobjetos suspensión celular que contiene. Incline la cubiertadeslizamiento 45 °, y permitir que el exceso de tampón se escurra. Coloque el cubreobjetos en la parte superior de la junta de goma con las células en la parte superior del cubreobjetos, y montar la cámara (Figuras 2A y 2B).
- Fije la cámara de perfusión a la etapa e insertar el tubo que contiene tampón en la primera entrada de la cámara (Figura 2C). Girar la jeringa que contiene tampón y deje que el tampón para perfundir sobre toda la superficie del cubreobjetos. Una vez que la memoria intermedia ha alcanzado el extremo opuesto de la cámara, insertar una línea de vacío en la entrada de vacío. Inserte los demás tubos (que contienen agonistas, inhibidores, etc) en su posición apropiada a lo largo de la cámara.
- Visualizar las células utilizando ya sea una, apertura numérica 1.4 objetivo 200X o 400X y un láser de argón para excitar el colorante Fluo-4 a.m. a una longitud de onda de 488 nm (Figura 1A, parte inferior). Los ajustes de potencia del láser deberían ser ajustados de tal manera que el tubo fotomultiplicador (PMT) No está saturado por la luz emitida. Además, el voltaje a través de la PMT debe ser optimizado para la detección de luz máxima.
- Señales de emisión de paso largo de> 515 nm se recogen a una velocidad de trama de 2-5 seg / marco para la visualización de los patrones oscilatorios lentos y 0,2-0,3 seg / marco para la visualización más rápido, olas globales de calcio (Figuras 3 y 4).
- Después de la filmación, cierre las jeringas y quitar toda la tubería. Desmontar la cámara y repita los pasos 2.2 a 2.4.
- Recopilar datos como valores numéricos de la intensidad de fluorescencia en el tiempo y la transferencia a la imagen J (paquete de software que se proporciona como freeware por los Institutos Nacionales de Salud y se puede encontrar en http://rsb.info.nih.gov/ij/ ).
- Ver imágenes móviles en tiempo real e identificar regiones de interés (ROI, es decir apical, basolateral, nuclear, etc)
- Adquirir intensidades de fluorescencia para estas regiones de interés y represent como intensidad de fluorescencia / intensidad de la fluorescencia basal (es decir f/f0).
- Genere trazados por el trazado de F / F 0 vs tiempo. Además de los trazos, imágenes representativas son suministradas normalmente y se muestran usando pseudocolor.
3. Preparación de las células acinares pancreáticas para los ensayos de lesión de la célula
- DMEM caliente F-12 los medios de comunicación (sin rojo fenol) a 37 ° C.
- Añadir BSA (0,1% final de w / v), y HCl (50 mM final) a las DMEM F-12 los medios de comunicación.
- Parte alícuota de 50 ml de DMEM en un tubo cónico.
- Preparar un tampón de colagenasa mediante la adición de 0,5 mg / ml (12 U / ml) de colagenasa tipo IV de 10 ml de DMEM suplementado F-12 los medios de comunicación.
- La eutanasia a un ratón por asfixia de CO 2. Oriente el animal en posición supina, y preparar la superficie abdominal mediante la limpieza con etanol al 70%. Realizar una laparotomía para exponer la cavidad abdominal. Diseccionar el páncreas y enjuagar inmediatamente en un pequeño barco de pesaje containing 6 ml de tampón de colagenasa.
- Picar el tejido con tijeras de disección finas durante 3-5 minutos o hasta que la solución resultante aparece dispersa uniformemente.
- Transferir el tejido picado a un matraz Erlenmeyer de 125 ml con 5 ml de tampón de colagenasa adicional, entonces coloque en un baño de 37 ° C el agua con agitación a 90 rpm durante 5 min.
- Eliminar de la coctelera, permiten que las células se asienten brevemente, y el intercambio con 5 ml de tampón de colagenasa reciente. A continuación, se incuba durante un 35 minutos adicionales en un baño de agua a 37 ° C con agitación a 90 rpm.
- Vigorosamente resuspender el producto de digestión usando una pipeta de transferencia hasta que la suspensión tiene un aspecto homogéneo y sin grumos celulares obvias. A continuación pipetear suavemente la suspensión celular a través de un nylon pre-mojado malla en un matraz cónico.
- Vigorosamente pipetear un 3 ml adicionales de DMEM fresco F-12 con los medios de comunicación (colagenasa) a través de la malla, con el fin de forzar a través de las células restantes.
- Añadir otra 6-10 ml de DMEM F-12 medios de comunicación y unallow las células que conformarse con 2-3 min. Repita este paso dos veces, y eliminar el sobrenadante después del último lavado.
- Añadir DMEM fresco F-12 los medios de comunicación, resuspender las células, y la placa 500 l de suspensión celular en cada pocillo de una placa de cultivo tisular de 48 pocillos. Las células deberían ser similares a los representados en la Figura 1B.
- Permitir que la placa para sentarse en un baño de agua a 37 ° C a 90 rpm durante 5 min antes de la adición de los agonistas.
- Estimular las células con diferentes agonistas de 2-4 horas.
- Inclinar la placa en un ángulo para permitir que las células se asientan y la pipeta con cuidado una parte alícuota de los medios de comunicación (por lo general 100 l) y congelación ultrarrápida en nitrógeno líquido.
- Flash congelar la suspensión celular restante. Flash de congelación no es esencial para las mediciones de DHL. Como un muestras alternativas se pueden mantener en hielo si van a ser ensayadas en el mismo día o se almacenan en -20 ° C para almacenamiento a largo plazo.
4. Medición de fugas lactato deshidrogenasa
- Medida lactato deshidrogenasa fugas (LDH), utilizando principalmente los reactivos y las instrucciones suministradas en el CytoTox 96 no radiactivo kit de ensayo de citotoxicidad Promega (ver Tabla de reactivos y materiales específicos).
- Reconstituir el sustrato de LDH (que se proporciona en el kit) con 12 ml de tampón de ensayo (también proporcionado).
- Descongele suspensión de células congeladas y muestras de medio en un baño de agua a temperatura ambiente.
- Placa de 50 l de cada muestra de papel en una placa de 96 pocillos.
- Para la suspensión de células, añadir el volumen necesario de tampón de lisis 10 veces de modo que la concentración final es 1X. Vórtice brevemente y se incuba a 37 ° C durante 60 min.
- Centrifugar las muestras lisadas a 250 g durante 4 min a sedimento de restos celulares.
- Para lisados de células, la placa 50 l de una dilución 1:10 en cada pocillo de una placa de 96 pocillos.
- Añadir 50 l de sustrato reconstituido a cada pocillo, se incuba la placa en la oscuridad a temperatura ambiente durante 30 min.
- Detenga la reacciónla adición de 50 l de la solución de parada (proporcionado en el kit) a cada pocillo.
- Medir la absorbancia a 490 nm.
- Utilice las siguientes fórmulas para calcular el% de fuga LDH. Las densidades ópticas a continuación se corrigen restando a cabo una lectura de OD en blanco de un único pozo que contiene PBS, sustrato y solución de paro.
LDH en medios = (Media OD492) x (factor de dilución media) x (volumen de los medios de comunicación) * Ya que por lo general no es necesario diluir las muestras de los medios, el factor de dilución será lo más a menudo equal1.
Total LDH = ((Lysate OD 490) x (factor de dilución de lisado) x (volumen de suspensión celular)) + ((Media OD 490) x (factor de dilución) x (volumen de los medios de alícuotas para el muestreo))
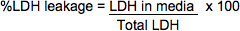
5. Infectar las células acinares pancreáticas con Adenovirus
- Prepararcélulas acinares pancreáticas como se describe en la sección 3.
- Siguiendo paso 3.12, añadir 10 7 unidades infecciosas (IDU) de adenovirus a la suspensión de células y se incuba durante 30 min a 37 ° C.
- Uniformemente la placa 2 ml de la suspensión celular en una placa de 6 pocillos.
- Para la mayoría de las construcciones de expresión, las células deben estar infectadas adecuadamente dentro de 18 horas, y para algunos luciferase construcciones, sólo dentro de 6 horas.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Un ejemplo de las mediciones del calcio de células acinares en respuesta a estímulos fisiológicos se proporciona en la Figura 3. Las células acinares se cargaron con el colorante de calcio Fluo-4 y se perfundieron con el análogo de acetilcolina carbacol (CCh; 1 M)) 8. Las células respondieron en la forma de una onda de calcio que se inicia en la región apical y se propaga a la región basolateral 3,9. Trazados representativos se muestran en la Figura 3B muestran el ...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
El método de aislamiento de células y ensayos posteriores representadas aquí representan poderosas herramientas con las que estudian las características fisiológicas y fisiopatológicas del páncreas exocrino. El método para aislar células acinares pancreáticas dispersos fue descrita por primera vez por Amsterdam y Jamieson en 1972 11. Los métodos que aquí se presentan han sido adaptados de los métodos de aislamiento más recientes descritos por Van Acker et al 12. Aunque estas técnicas son altamente ...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
No hay conflictos de interés declarado.
Agradecimientos
Esta labor fue apoyada por los Institutos Nacionales de Salud de subvención DK083327 y DK093491 (a SZH).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Ratones | NCI | N/A | Macho 20-30 gramos; prácticamente cualquier cepa debería producir resultados comparables. |
| HEPES | Cloruro de sodio AB00892 | bioanalítico estadounidense | |
| J.T. Baker | 3624-05 | ||
| Cloruro de potasio | J.T. Baker | 3040-01 | |
| Cloruro de magnesio | Sigma | M-8266 | |
| Cloruro de calcio | Fischer | C79 | |
| Dextrosa | J.T. Baker | 1916-01 | |
| L-Glutamina | Sigma | G-8540 | |
| 1X mínimo Mezcla de aminoácidos no esenciales medio de Eagle | Gibco | 11140-050 | |
| Hidróxido de sodio | EM | SX0593 | |
| Albúmina sérica bovina | Sigma | A7906 | |
| Colagenasa | Worthington | 4188 | |
| Inhibidor de tripsina de soja | Sigma | T-9003 | |
| Dióxido de carbono | Matheson Gas | 124-38-9 | |
| 125 ml Matraz de plástico Erlenmeyer | Crystalgen | 26-0005 | |
| Kit de disección | Fine Science Tools | 14161-10 | |
| 70% Etanol | LabChem | LC222102 | |
| P1000, P100, P10 pipetas | Gilson | FA10005P | |
| Barco de pesaje | Heathrow Scientific | HS1420A | |
| Pipetas de transferencia de plástico | USA Scientific | 1020-2500 | |
| Tubos cónicos de 15 ml | BD Falcon | 352095 | |
| Tubos cónicos de 50 ml | BD Falcon | 352070 | |
| Tubo de microcentrífuga de 1,5 ml | Fisher | 05-408-129 | |
| Tubo de microcentrífuga de 0,65 ml | VWR | 20170-293 | |
| Cubreobjetos de vidrio de 22 x 22 mm | Fisher | 032811-9 | |
| Ácido nítrico | Fischer | A483-212 | |
| Ácido clorhídrico | Fischer | A142-212 | |
| Agua desionizada | N/A | N/A | |
| 18 x 18 mm cubreobjetos | Fischer | 021510-9 | |
| Película de laboratorio | Parafilm | PM-996 | |
| Fluo-4AM | Invitrogen | F14201 | |
| Dimetilsulfóxido Sigma | D2650 | ||
| Luer lock | Becton Dickinson | 932777 | |
| jeringa de 60 ml | BD Bioscience | DG567805 | |
| 23 ¾ aguja de calibre | BD Bioscience | 9328270 | |
| PE50 tubo | Clay Adam | PE50-427411 | |
| Destornillador de cabeza plana | N/A | N/A | |
| DMEM F-12, no Rojo Fenol | Gibco | 21041-025 | |
| Aguja calibre 30,5 | BD Bioscience | 305106 | |
| 5 CC Jeringa | BD Bioscience | 309603 | |
| 25 ml Matraz Erlenmeyer | Fischer FB50025 | ||
| Filtro de malla de nailon Nitex | 03-150/38 Tamaño de | poro de 150 mmm | |
| placa de cultivo de tejidos de 48 pocillos | Costar | 3548 | |
| placa de cultivo de tejidos de 96 pocillos | Costar | 3795 | |
| placa de cultivo de tejidos de 6 pocillos | Costar | 3506 | |
| Nitrógeno líquido | Matheson Gas | 7727-37-9 | |
| ensayo de citotoxicidad | Promega | G1782 | |
| Adeno-GFP | N/A | N/A | Regalo de J. Williams |
| Equipment | |||
| Soporte de anillo con abrazaderas | United Scientific | SET462 | |
| Cámara de perifusión | N/A | N/A | Diseñado por S.Z.H y sus colegas de la Universidad de Yale |
| Línea de vacío | Manostat | 72-100-000 | |
| Baño de agua con agitador | Precision Scientific | 51220076 | |
| Microscopio confocal | Zeiss | LSM 710 | |
| BioTek Synergy H1 lector de placas BioTek | 11-120-534 | ||
| Campana de cultivo de tejidos | Nuaire NU-425-600 | ||
| Incubadora de cultivo de tejidos | Thermo | 3110 |
Referencias
- Toescu, E. C., Lawrie, A. M., Petersen, O. H., Gallacher, D. V. Spatial and temporal distribution of agonist-evoked cytoplasmic Ca2+ signals in exocrine acinar cells analysed by digital image microscopy. Embo J. 11, 1623-1629 (1992).
- Ito, K., Miyashita, Y., Kasai, H. Micromolar and submicromolar Ca2+ spikes regulating distinct cellular functions in pancreatic acinar cells. Embo J. 16, 242-251 (1997).
- Husain, S. Z., et al. The ryanodine receptor mediates early zymogen activation in pancreatitis. Proc. Natl. Acad. Sci. U.S.A. 102, 14386-14391 (2005).
- Raraty, M., et al. Calcium-dependent enzyme activation and vacuole formation in the apical granular region of pancreatic acinar cells. Proc. Natl. Acad. Sci. U.S.A. 97, 13126-13131 (2000).
- Orabi, A. I., et al. Dantrolene mitigates caerulein-induced pancreatitis in vivo in mice. Am. J. Physiol. Gastrointest. Liver Physiol. 299, G196-G204 (2009).
- Shah, A. U., et al. Protease Activation during in vivo Pancreatitis is Dependent upon Calcineurin Activation. Am. J. Physiol. Gastrointest. Liver Physiol. , (2009).
- Muili, K. A., et al. Pharmacologic and genetic inhibition of calcineurin protects against carbachol-induced pathologic zymogen activation and acinar cell injury. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Orabi, A. I., et al. Ethanol enhances carbachol-induced protease activation and accelerates Ca2+ waves in isolated rat pancreatic acini. J. Biol. Chem. 286, 14090-14097 (2011).
- Nathanson, M. H., Padfield, P. J., O'Sullivan, A. J., Burgstahler, A. D., Jamieson, J. D. Mechanism of Ca2+ wave propagation in pancreatic acinar cells. J. Biol. Chem. 267, 18118-18121 (1992).
- Reed, A. M., et al. Low extracellular pH induces damage in the pancreatic acinar cell by enhancing calcium signaling. J. Biol. Chem. 286, 1919-1926 (2011).
- Amsterdam, A., Jamieson, J. D. Structural and functional characterization of isolated pancreatic exocrine cells. Proc. Natl. Acad. Sci. U.S.A. 69, 3028-3032 (1972).
- Van Acker, G. J., et al. Tumor progression locus-2 is a critical regulator of pancreatic and lung inflammation during acute pancreatitis. J. Biol. Chem. 282, 22140-22149 (2007).
- Ito, K., Miyashita, Y., Kasai, H. Kinetic control of multiple forms of Ca(2+) spikes by inositol trisphosphate in pancreatic acinar cells. J. Cell Biol. 146, 405-413 (1999).
- Leite, M. F., Burgstahler, A. D., Nathanson, M. H. Ca2+ waves require sequential activation of inositol trisphosphate receptors and ryanodine receptors in pancreatic acini. Gastroenterology. 122, 415-427 (2002).
- Paredes, R. M., Etzler, J. C., Watts, L. T., Zheng, W., Lechleiter, J. D. Chemical calcium indicators. Methods. 46, 143-151 (2008).
- Schild, D., Jung, A., Schultens, H. A. Localization of calcium entry through calcium channels in olfactory receptor neurones using a laser scanning microscope and the calcium indicator dyes Fluo-3 and Fura-Red. Cell Calcium. 15, 341-348 (1994).
- Saluja, A. K., et al. Secretagogue-induced digestive enzyme activation and cell injury in rat pancreatic acini. Am. J. Physiol. 276, 835-842 (1999).
- Husain, S. Z., et al. Ryanodine receptors contribute to bile acid-induced pathological calcium signaling and pancreatitis in mice. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Gurda, G. T., Guo, L., Lee, S. H., Molkentin, J. D., Williams, J. A. Cholecystokinin activates pancreatic calcineurin-NFAT signaling in vitro and in vivo. Mol. Biol. Cell. 19, 198-206 (2008).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
