A continuación, presentamos un protocolo para estudiar la invasión de las células tumorales en fragmentos de tejido normal que vive en tres dimensiones. Esta técnica de cultivo de órganos se aplica principalmente para probar fármacos potencialmente anti-invasivos in vitro.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Ensayo Invasión polluelo corazón para probar la invasividad de las células del cáncer y de la actividad de los compuestos potencialmente anti-invasivos
En este artículo
Resumen
Resumen
El objetivo del ensayo de corazón de pollo es ofrecer un método de cultivo de órganos relevante para estudiar la invasión tumoral en tres dimensiones. El ensayo puede distinguir entre células invasivas y no invasivas, y permite el estudio de los efectos de los compuestos de ensayo sobre la invasión tumoral. Las células cancerosas - ya sea en forma de agregados o células individuales - se enfrentan a fragmentos de corazón de embriones de pollo. Después de cultivo de órganos en suspensión durante unos pocos días o semanas los cultivos que se enfrenta son fijos y embebidos en parafina para análisis histológico. La interacción tridimensional entre las células cancerosas y el tejido normal es entonces reconstruida a partir de secciones en serie teñidas con hematoxilina-eosina o después de la tinción inmunohistoquímica para epítopos en el tejido del corazón o las células cancerosas que se enfrentan. El ensayo es consistente con el concepto reciente que la invasión del cáncer es el resultado de interacciones moleculares entre las células cancerosas y sus elementos de acogida del estroma vecina (miofibroblastos, endothElial células, componentes de la matriz extracelular, etc.). Aquí, este entorno estromal se ofrece a las células del cáncer como un fragmento de tejido vivo. Apoyo a los aspectos a la pertinencia del ensayo son múltiples. Invasión en el ensayo es de acuerdo con los criterios de la invasión del cáncer: ocupación progresiva y servicios de sustitución en el tiempo y el espacio del tejido del huésped, y la invasividad y no invasividad in vivo de las células que se enfrentan generalmente se correlaciona con el resultado del ensayo. Además, el patrón de invasión de las células in vivo, tal como se define por los patólogos, se refleja en las imágenes histológicas en el ensayo. Cuantitativa relación estructura-actividad (QSAR) el análisis de los resultados obtenidos con numerosos compuestos congéneres orgánicos potencialmente anti-invasivos permitió el estudio de las relaciones estructura-actividad de los flavonoides y chalconas y medicamentos anti-metastásicos conocidos utilizados en la clínica (por ejemplo, inhibidores de microtúbulos ) inhibir la invasión en el ensayo como bien. However, el ensayo no tiene en cuenta las contribuciones inmunológicas a la invasión del cáncer.
Introducción
Invasion es el sello de tumores malignos. Esta actividad no sólo lleva a la destrucción de los tejidos circundantes, pero también está implicada en la formación de metástasis. Dado que los pacientes de cáncer mueren a causa de la invasión y la metástasis, y tratamientos anti-invasivos eficientes son todavía escasos, ensayos de laboratorio que imitan la invasión de las células tumorales se han desarrollado. El objetivo del ensayo de corazón de pollo es ofrecer un método de cultivo de órganos relevante para estudiar la invasión tumoral en tres dimensiones. El ensayo puede distinguir entre células invasivas y no invasivas, y permite estudiar los efectos de los compuestos de ensayo sobre la invasión tumoral.
La razón detrás de la utilización del ensayo es el concepto actual de que los tumores son ecosistemas donde las células neoplásicas interactúan continuamente con su estroma (células huésped y la matriz extracelular), y que a través de estas interacciones invasión molecular es afinado 1. Así, en el ensayo de células tumorales se enfrentan a Livifragmentos ng embrionarias corazón polluelo 2, que sirven no sólo como sustratos para la invasión por las células tumorales, sino también como una fuente de diferentes tipos de células del estroma y elementos de la matriz. El corazón de pollo contiene miocitos, fibroblastos y células endoteliales, y la matriz extracelular se compone de laminina, fibronectina y diferentes tipos de colágeno. De esta manera, la técnica de cultivo de órganos tridimensional cubre muchas interacciones celulares y moleculares implicados en la invasión de los tumores de los pacientes.
La principal ventaja del ensayo de corazón de pollo es la implementación de los efectos del estroma. Este aspecto es más completa que en otros ensayos de invasión in vitro que se basan en invasión de células tumorales en geles no vivos compuestas de membrana basal o matriz intersticial 3 4 moléculas. El concepto de la confrontación entre las células tumorales y tejidos normales huésped vivo como se encuentra en cultivo de órganos experimentación se ha introducido por variosautores como Wolff y Schneider en Francia 5, Easty y Easty en el Reino Unido el 6 y 7 Schleich en Alemania. Dos ventajas técnicas de la invasión de ensayo corazón polluelo en los métodos citados es que el volumen de los fragmentos puede ser fácilmente estandarizada, y que permanecerá contráctil, que permite la monitorización integridad funcional durante el cultivo de órganos. Además, se prefieren los embriones de aves, ya que fácilmente pueden ser diseccionados desde el contenido estéril del huevo. El ensayo tiene semejanza conceptual para el ensayo de membrana corioalantoidea de pollo 8 ofreciendo un complejo del estroma que rodea a las células tumorales.
El ensayo se ha aplicado con éxito para distinguir entre variantes de células invasivas y no invasivas de los mismos tumores humanos, tales como en el MCF-7 (mamaria) 9 y HCT-8 (colon) 10 familias línea celular. La técnica es útil para ensayar compuestos potencialmente anti-invasivos, así 11,12. Como se explica más, que puede ser utilizado para el establecimiento de las relaciones estructura-actividad de pequeñas moléculas orgánicas. El ensayo, sin embargo, no toma en cuenta la contribución de las células inmunológicas de la invasión del cáncer. Cabe destacar que la técnica no puede considerarse como un sistema de análisis de alto rendimiento, debido al alto número de manipulaciones, el número limitado de pistas de ensayo (máximo 30 culturas) y el largo tiempo de vuelco (alrededor de 1 mes).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
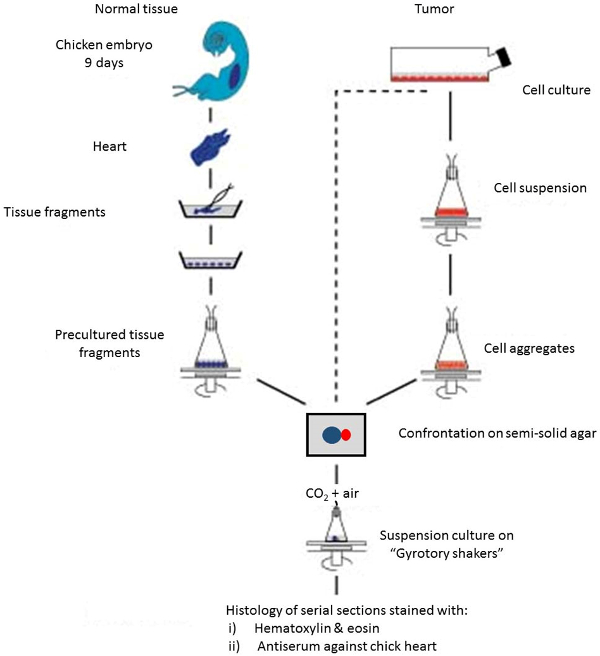
Figura 1. Visión general esquemática de las diferentes etapas del ensayo. Haga clic aquí para ver una versión más grande de esta figura.
1. Preparación de precultivaron Fragmentos del corazón (PHF)
- Incubar un huevo fertilizado chick a 37 ° C durante 9 días. Completar esta incubación en una fecha que permita la posterior preparación de PHFs durante 4 días (por ejemplo, en un jueves) y la confrontación final con los agregados de células tumorales (por ejemplo, en el nido lunes).
- Desinfectar la cáscara con un 70% (v / v) de etanol en agua. Llevar a cabo todas las manipulaciones adicionales en un armario de cultivo de tejidos que utilizan las soluciones y materiales estériles. Abra la concha en el polo embrionario utilizando fórceps romos.
- Saque el embrión por holding el cuello con una cuchara enucleación (Figura 2). Coloque el embrión en una placa de Petri de vidrio con un diámetro de 5 cm que contienen 5 ml de solución salina de Ringer.
- Abra la piel torácica ventral por desgarrando la piel con un fuerte fórceps en ambas manos, retire el esternón por el mismo tipo de manipulación, y diseccionar el corazón con unas tijeras de iridectomía microdisección para desconectar sus principales vasos sanguíneos. Realizar todas las manipulaciones posteriores bajo un macroscopio con una rejilla ocular calibrado.
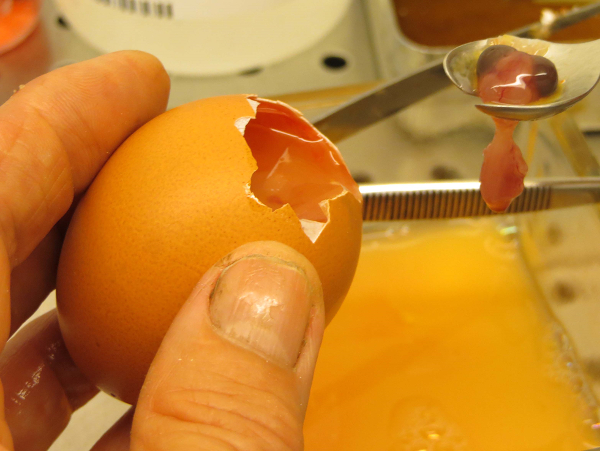
Figura 2. Levantar el embrión del huevo con una cuchara de enucleación. Haga clic aquí para ver una versión más grande de esta figura.
- Transferir el corazón a una placa de Petri de vidrio conun diámetro de 5 cm que contienen 5 ml de MEM-Rega 3 medio de cultivo con suero bovino fetal al 5%. Retire las aurículas y los vasos asociados resecando el tercer craneal superior del corazón con unas tijeras de iridectomía microdisección. Diseccionar el pericardio de los ventrículos con un par de pinzas cortantes.
- Haga una hemisección sagital en los ventrículos mediante microdisección iridectomía tijeras, y retirar la sangre agitando suavemente con unas afiladas pinzas.
- La transferencia de los ventrículos en otra placa de Petri de vidrio con un diámetro de 5 cm que contienen 5 ml de MEM-Rega 3 medio de cultivo fresco con suero bovino fetal al 5%. Cortar los ventrículos en piezas de aproximadamente 0,4 mm de diámetro mediante el uso de tijeras de iridectomía microdisección. Un corazón puede producir alrededor de 100 fragmentos.
Nota: Un corazón puede producir alrededor de 100 fragmentos - Girar la placa de Petri suavemente para conducir todos los fragmentos ventriculares hacia el centro del plato. Retire todo aliena corpus con una aguja de acero inoxidable de septiembrearating ellos a partir de los fragmentos ventriculares y les conduce hacia la periferia de la placa de Petri.
- La transferencia de los fragmentos del corazón con una pipeta Pasteur de vidrio a un matraz Erlenmeyer de 50 ml que contiene 2 a 3 ml de medio de cultivo (MEM Rega 3-plus 10% v / v de suero fetal bovino).
Nota: El volumen medio exacto depende de las convexidades inferiores variables de los frascos individuales: el centro de su parte inferior debe estar cubierto por una fina capa de sólo el líquido. - Gas, el matraz (s) con una mezcla de 5% de CO 2 en el aire a través de los tapones, y se incuba el matraz (s) en un agitador Gyrotory a 37 ° C a 70 revoluciones / min (rpm) durante 24 hr. La justificación de este paso cultivo en suspensión es obtener fragmentos de tejido del corazón esferoidales adecuadas para su posterior enfrentamiento con los agregados de células tumorales.
- La transferencia de los fragmentos del corazón y su medio de cultivo a una placa de Petri. Deseche aliena corpus, fragmentos necróticos (oscuro), y los conglomerados de fragmentos de corazón con una aguja.
- Incubar los fragmentos del corazón restantes en otro matraz Erlenmeyer de 50 ml que contiene 6 ml de medio de cultivo como se describe en el paso 1.9 para otro 60 h.
Nota: Durante este período de incubación, los fragmentos se convertirán esférica. Se componen de un núcleo de mioblastos y una fina capa de células fibroblásticas en la periferia. - Seleccionar fragmentos esferoidales que presentan una capa fina, homogénea de células fibroblásticas (formando una cápsula translúcida) y un diámetro de 0,4 mm por medio de un macroscopio y agujas. Un corazón de pollo producirá unos 20 PHFs adecuados. Transferir estos PHFs, muchos de los cuales se contraen rítmicamente a 37 ° C, a otra placa de Petri que contiene medio de cultivo fresco. Estos PHFs están listos para la confrontación con células de ensayo.
2. Preparación y Lucha contra la prueba esferoidal agregados celulares
- Preparar medio de agar semisólido: disolver 100 mg de agar en 15 ml de solución de sal de Ringer por ebullición tres veces. Frescola suspensión a 40 ° C y añadir 7,5 ml de solución salina de Ringer / blanco de huevo (1: 1) y 7,5 ml de suero bovino fetal.
- Preparar 6 ml de una suspensión que contiene 1 × 10 5 células / ml de prueba en su medio de cultivo apropiado en un matraz Erlenmeyer de 50 ml. Haga esto 3 días antes está previsto el inicio de la cultura de confrontación. Incubar el matraz en un agitador Gyrotory a 37 ° C a 70 rpm durante 3 días. Gas los matraces con una mezcla de 5% o 10% (v / v) de CO2 en aire, dependiendo del tipo de medio de cultivo utilizado.
- Ver los agregados bajo un macroscopio equipado con una rejilla ocular calibrado. Seleccionar (con una aguja) agregados de células esferoidal con un diámetro de 0,2 mm.
- Usar una pipeta Pasteur para transferir ocho PHFs seleccionados (diámetro = 0,4 mm) en una cantidad mínima de medio de cultivo a un vidrio de reloj embriológico que contiene medio de agar semisólido 13. Mover los PHFs individuales con una aguja para formar un círculo. Aspirar el exceso de medioutilizando un pequeño trozo de papel de filtro (ver Figura 3).
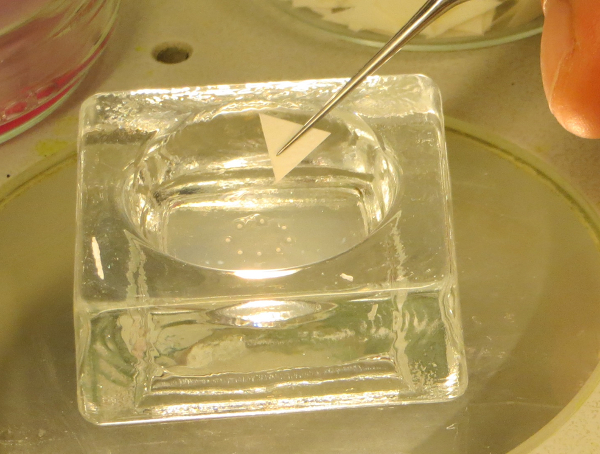
Figura 3. La aspiración del exceso de líquido alrededor de los FHA. Ocho PHFs se colocan en agar semi-sólido en un vidrio de reloj embriológico, y el exceso de fluido se elimina con un pequeño trozo de papel de filtro triangular op. Las flechas indican las 8 PHFs individuales. Por favor, haga clic aquí para ver una versión más grande de esta figura.
- Trae diez agregados de células esferoidal seleccionados (diámetro = 0,2 mm) en el círculo usando una pipeta Pasteur. Aspirar el exceso de medio. Mover un agregado hacia cada uno de los PHF con la aguja hasta que hagan contacto entre sí. Aspirar el exceso de medio utilizando un pequeño trozo de papel de filtro.
- Sellar la tapa del vidrio de reloj con parafina y incubate a 37 ° C durante 4-24 h, dependiendo de las propiedades adhesivas de las células de ensayo a los PHFs.
- Sumergir los pares que se enfrenta con pre-calentado (37 ° C) medio de cultivo, y transferir cada par individual con una pipeta Pasteur en un matraz Erlenmeyer de 5 ml que contiene 1,5 ml de medio de cultivo.
- Incubar los matraces en un agitador Gyrotory a 37 ° C se ajustó a 120 rpm. Gas los matraces con 5% o 10% (v / v) de CO2 en aire, dependiendo del tipo de medio de cultivo utilizado para las células de ensayo (véase la Figura 4).
- Para evitar la concentración de los medios de comunicación, humedecer los gases haciéndolos pasar a través de dos matraces Erlenmeyer suplementarios 5 ml llenos con 2 ml de solución de sal de Ringer. Actualizar el medio de cultivo cada 8 días.
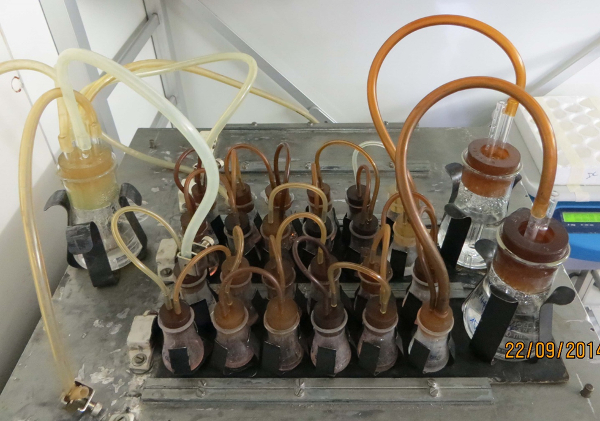
Frascos Figura 4. Pequeño Erlenmeyer encima de una Shak Gyrotory. er Los frascos con 1,5 ml de medio de cultivo están sellados con tapones de silicona, equipadas con un gas en - y la aguja de salida, y se trasladó a 120 rpm a 37 ° C. El gas se llevó por un tubo de entrada (1) al matraz más grande Erlenmeyer (2) lleno de solución salina estéril de Ringer, y aún más distribuida (3 y 4) a matraces más pequeños que contienen medio de cultivo con pares enfrentadas individuales (5 y 6). Finalmente, el gas gastado se recogió en un matraz más grande con una trampa de agua estéril (7), desde donde se puede escapar en el aire (8). La figura muestra dos conjuntos de baterías de cultivo en la parte superior de una placa plataforma hecha en casa. Por favor, haga clic aquí para ver una versión más grande de esta figura.
3. Histología de las Culturas Confrontando
- Preparar la solución de fijación de Bouin-Hollande.
- Disolver 2,5 g de acetato cúprico (neutro) en 100 ml de agua destilada y de un soloagregue lentamente 4,0 g de ácido pícrico.
- Se filtra la solución a través de un filtro de papel. Añadir 10 ml de formalina y 1 ml de ácido acético. Mezclar 9 partes de esta solución con 1 parte de una solución saturada de cloruro de mercurio en agua de un solo destilada.
PRECAUCIÓN: Esta solución contiene varias sustancias tóxicas. La formalina es tóxico por inhalación, contacto con la piel y por ingestión. El ácido acético es corrosivo para la boca y el tracto intestinal después de la ingestión. El ácido pícrico es alergénico y explosivo cuando se calienta rápidamente, o por la percusión. Cloruro de mercurio es altamente corrosivo para las membranas mucosas y nefrotóxica. Use ropa protectora y guantes para la preparación de la solución de Bouin-Hollande, y manejarlo en una zona remota y bien ventilado del fuego. Un procedimiento de fijación alternativa se basa en formaldehído al 4% en solución salina tamponada con fosfato.
- Fijar las culturas individuales después de varios días o semanas de incubación de la siguiente manera. En primer lugar, la transferencia de las culturas a la sal de Ringersolución durante unos pocos segundos para eliminar las proteínas séricas. A continuación, sumergir en placas de Petri con un diámetro de 3 cm que contienen solución de fijación 3 ml de Bouin-Hollande durante aproximadamente 2 h.
- Enjuague las culturas tres veces en 3 ml de agua desmineralizada antes de incubar en agua durante 2 h para eliminar la mayor cantidad posible solución de fijación. Finalmente, la transferencia a 3 ml de 70% (v / v) de etanol en agua. Mantenga las culturas en esta solución O / N, pero esto puede ser extendido por un número de días.
- Deshidratar mediante la transferencia secuencial a través de frascos que contienen 100 ml de 96% (v / v) de etanol en agua, etanol 100% o 100% de isopropanol, y 100% de xileno durante 2 horas cada uno.
- Traslado cada cultura a un cubreobjetos de vidrio separado (con una mínima cantidad de xileno), colocar el cubreobjetos en la parte inferior de una cápsula de la botella de vino para inclusión en parafina, y cubrir el material fijado con cera de parafina líquida a 56 ° C. Incubar a 56 ° C durante 24 h, y luego enfriar el material incrustado a RT.
PRECAUCIÓN: Como xileno derivado de benceno puede ser tóxico después de la inhalación y debe ser manejado en áreas bien ventiladas solamente.
- Traslado cada cultura a un cubreobjetos de vidrio separado (con una mínima cantidad de xileno), colocar el cubreobjetos en la parte inferior de una cápsula de la botella de vino para inclusión en parafina, y cubrir el material fijado con cera de parafina líquida a 56 ° C. Incubar a 56 ° C durante 24 h, y luego enfriar el material incrustado a RT.
- Retire la cápsula de la botella de vino y el cubreobjetos, y cortar el bloque de parafina que contiene la cultura fija.
- Hacer 8 micras de espesor secciones de parafina de todo el par de confrontación utilizando un micrótomo 14, y recoger todas las secciones alternas en tres portaobjetos de vidrio de microscopio que han sido tratadas previamente con una solución de adhesivo tisular como un agente de pegado. Evitar la clara de huevo como agente de adherencia, ya que puede interferir con la inmunotinción.
Nota: El pretratamiento de los portaobjetos de vidrio para microscopio se realiza mediante la entrega de 1 gota de solución de adhesivo tisular y 3 pequeñas gotas de agua desmineralizada con una pipeta Pasteur, y mezclándolos para cubrir la diapositiva. - Eliminar la parafina de la primera diapositiva sumergiendo dos veces en un frasco que contiene 100 ml 100% xileno durante 10 min.
- Rehidratar las diapositivas por inmersión durante 10 s enfrascos que contienen 100 ml de las siguientes soluciones: xileno / etanol (1: 1), 100% de etanol, 96% (v / v) de etanol en agua, 70% (v / v) de etanol en agua, y finalmente agua desmineralizada.
- Disolver los cristales de cloruro mercúrico por inmersión en un frasco que contiene 100 ml de 0,5% (w / v) de yodo en 96% (v / v) de etanol en agua durante 2 min.
- Desactive las secciones en un frasco que contiene 100 ml de 5% (w / v) de tiosulfato de sodio en agua durante 10 seg. A continuación, lavar las diapositivas a fondo en agua destilada.
- Incubar los portaobjetos en un frasco que contiene 100 ml de hematoxilina de Harris durante 2 min, se sumergen brevemente en HCl 0,1 M, y luego lavar en agua corriente durante 10 minutos.
- Incubar en un frasco que contiene 100 ml eosina 0,1% (w / v) en agua durante 1 min.
- Deshidratar a través de breve inmersión en frascos que contienen 100 ml de la siguiente serie de soluciones: agua desmineralizada, 70% (v / v) de etanol, 96% (v / v) de etanol, 100% de etanol dos veces, xileno-etanol (1: 1) y, finalmente, en 100% de xileno.
- Monte elportaobjetos con medio de montaje mediante la entrega de 2 gotas separados del medio en los toboganes, permiten éstos se expanden por poner un cubreobjetos encima de ellos, y dejar que se endurezca a temperatura ambiente durante 24 h.
4. La inmunohistoquímica
- Preparar una solución salina tamponada con Tris (TBS). Disolver 6,0 g de tris- (hidroximetil) aminometano (base Tris) y 45,0 g de NaCl en 4,5 L de agua desmineralizada. Llevar a pH 7,6 con 1 M HCl (aproximadamente 42 ml). Añada agua destilada para hacer 5 L.
- Preparar tampón Tris-HCl. Disolver 60 g de base Tris en 800 ml de agua desmineralizada. Llevar a pH 7,6 con HCl 6 M (aproximadamente 65 ml). Añada agua destilada para hacer 1 L. Diluir 10 veces con agua destilada antes de su uso.
- Preparar Tris-BSA 0,1% de tampón. Disolver 12,1 g de base Tris y 45,0 g de NaCl en 4,5 L de agua desmineralizada. Llevar a pH 8,2 con 1 M HCl (aproximadamente 42 ml). Añadir 5,0 g de albúmina de suero bovino (BSA) y 6,5 g de NaN 3. Añadir agua desmineralizada para hacer 5 L.
PRECAUCIÓN: NaN3 es un altamenteproducto tóxico. El contacto con ácidos libera gases muy tóxicos. Use guantes y evitar la ingestión por todos los medios. NaN3 formas compuestos explosivos muy sensibles con el cobre, el plomo y otros metales. Sumideros Lavar con abundante agua. Un conservante alternativa es 0,01% de tiomersal. - Siga artículos 03.02 a 03.10.
- Sumerja los portaobjetos en TBS o tampón Tris-BSA 0,1%, y limpiar el exceso de líquido alrededor de las secciones utilizando una toalla de papel.
- Aplicar 150 l de suero de cabra normal diluido 1:20 en TBS o en 5% (w / v) de BSA en Tris-0,1% (w / v) de tampón BSA durante 30 min en una cámara de alta humedad (una caja cerrada para la co -incubation de las diapositivas con un receptor de aguas abiertas que garantiza una alta humedad en el interior). A continuación, retire el exceso de líquido con una toalla de papel.
- Aplicar 150 l antisuero primario diluido en Tris-0,1% (w / v) suplementado con BSA al 1% (v / v) de suero de cabra normal durante al menos 2 h en una cámara de alta humedad. Determinar la dilución óptima del antisuero primario empiricamente.
Nota: La inmunohistoquímica se puede utilizar para detectar antígenos del corazón de pollo pero, utilizando anticuerpos específicos, la técnica descrita para los antígenos del corazón de pollo se puede aplicar a otros antígenos (tales como la proteína verde fluorescente) 15 también. - Lavar los portaobjetos dos veces en Tris-0,1% w / v BSA en una mesa oscilante durante 5-10 min.
- Eliminar el exceso de fluido usando una toalla de papel y aplicar 150 l de cabra anti-conejo antisuero en exceso (por ejemplo., 1:20 en TBS) durante al menos 1 hr en una cámara de alta humedad.
- Lavar dos veces con TBS en una mesa oscilante durante 5-10 minutos.
- Retire el exceso de líquido con una toalla de papel. Aplicar el complejo de peroxidasa anti-peroxidasa diluido 1: 250 en TBS suplementado con 1% (v / v) de suero normal de cabra durante al menos 1 h en una cámara de humedad alta. La dilución del complejo depende de la hornada.
- Lavar los portaobjetos con TBS y transferir a un tampón de Tris-HCl pH 7,6.
- Transferir los portaobjetos en un Tris-HCl buffer que contiene 0,25 g / L de diaminobencidina y 0,01% (v / v) H 2 O 2 durante unos minutos. Detener la incubación cuando se tiñe el corazón de pollo. Compruebe con regularidad bajo el microscopio.
- Transferir los portaobjetos a Tris-HCl durante 10 min y luego a agua destilada.
- Siga los artículos 3.13 y 3.14.
Nota: Para los antígenos que son fácilmente destruidos durante la fijación, cryosectioning de las culturas puede ofrecer una alternativa para el análisis inmunohistoquímico. Esto se describe en los siguientes pasos del protocolo: - Lávese las culturas vivas con 3 ml de solución salina de Ringer para eliminar las proteínas séricas.
- Añadir una gota de medio de inclusión a la previamente enfriado (-16 ° C) muestra titular de una criomicrotomo. Transferir el tejido cultivado desde el borde de un cubreobjetos de vidrio a la parte superior de esta caída antes de que esté completamente congelado.
- Enfriar la cultura a -16 ° C, corte 6 micras secciones congeladas de espesor, y recogerlos en gelatina revestidoportaobjetos de vidrio.
- Fijar los portaobjetos en acetona a 4 ° C durante 10 minutos antes de su almacenamiento a 4 ° C.
- Siga artículos 04.05 a 04.15.
5. Evaluación de los resultados del ensayo
Nota: En el presente ensayo, la invasión se define como la ocupación progresiva de la PHF por las células de ensayo que se enfrentan. El análisis microscópico de todas las secciones consecutivas de un cultivo de confrontar permite la reconstrucción de la interacción entre los agregados de células de ensayo y los PHFs en tres dimensiones.
- Tenga en cuenta las diferentes pautas de interacción y el grado de acuerdo con la siguiente escala (ver Figura 5).
Grado 0: Sólo PHF observado. No hay células que se enfrentan pueden ser observados.
Grado I: Las células de prueba que se enfrentan están asociadas a las PHF, pero no ocupo el tejido del corazón, ni siquiera las capas de células fibroblásticas ultraperiféricas.
Grado II bis: Ocupación del PHF se limita a la oficina de fibroblastos-like y mioblastos exteriorcapas ll.
Grado IIb: La PHF ha rodeado los agregados de células pero no hay signos de ocupación.
Grado III: Las células se enfrenta haber ocupado el PHF, pero han dejado a más de la mitad de la cantidad original de los tejidos del corazón intacto.
Grado IV: Las células se enfrenta han ocupado más de la mitad del volumen original de la PHF.
Nota: los grados I y II se observan con las poblaciones de células no invasivas, mientras que los grados III y IV son típicos de la invasión. Para evaluar la progresión dentro de los diferentes marcos de tiempo, el análisis histológico se debe aplicar a confrontar culturas fijos después de diferentes períodos de incubación.
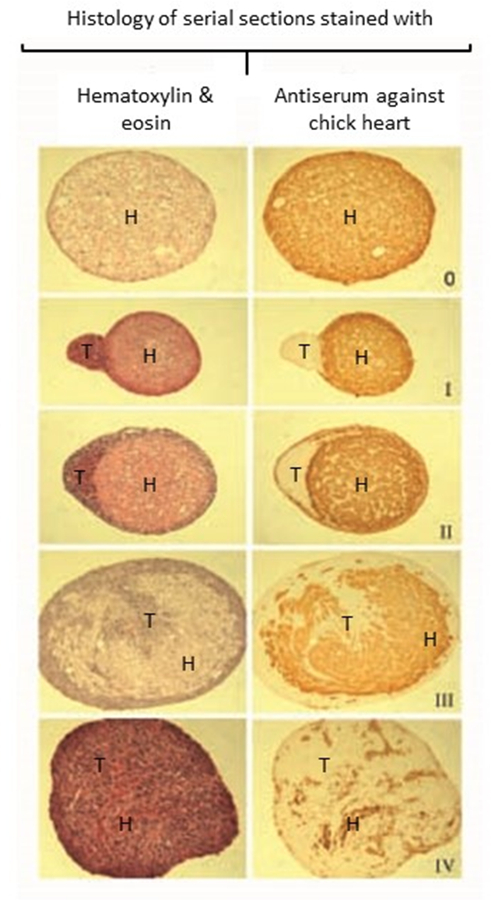
Figura 5. Ejemplos de interacciones entre las células cancerosas y se enfrenta PHFs. Las secciones histológicas de confrontar culturas manchadas ya sea con hematoxilina-eosina (paneles de la izquierda) o immunohistochemically con un anticuerpo contra corazón polluelo (paneles de la derecha). Los grados de interacción se definen en el texto de protocolo. (H: tejido cardíaco, T: células tumorales). Haga clic aquí para ver una versión más grande de esta figura.
6. Evaluación de la toxicidad después de Tratamiento de Drogas
- Transferencia de las culturas que se enfrentan en un volumen mínimo de 24 pocillos multiplacas de cultivo de tejido con una pipeta Pasteur.
- Lávese las culturas mediante la adición de 500 l de medio de cultivo libre de drogas, y refrescarse después de 6 horas.
- Inspeccione todos los pozos al día durante derivación de células de los explantes utilizando un microscopio invertido (lente objetivo de 40X). Dividir el número de culturas superando por el número total de cultivos explantados para obtener un índice de supervivencia de las culturas que se enfrenta. Comparar los resultados de los cultivos tratados con el fármaco con los solventes tratados.
Nota: El uso de Ki67 inmunohistoquímica (por prolife celularración) y del ensayo de TUNEL (por apoptosis) se sugieren como técnicas complementarias al ensayo de explante para la evaluación de la toxicidad.
7. Evaluación del Crecimiento de las Culturas Confrontando
- Hacer fotografías en blanco y negro de las culturas antes de la fijación, utilizando un microscopio equipado con un photocamera digital (lente objetivo 50X)
- Medir en mm la (b) de diámetro más grande (a) y más pequeño de la cultura teniendo en cuenta la ampliación.
- Calcular el volumen aproximado (V) en mm 3 a través de la fórmula 16
- V = 0,4 xaxb 2
- Calcular el crecimiento del cultivo mediante la comparación de este volumen final con los volúmenes combinados de PHF y el agregado de células en el inicio de la confrontación.
Nota: Debido a PHFs solitarios tienden a disminuir su volumen durante el cultivo, el crecimiento de los pares que se enfrenta es dependiente de las células tumorales.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Las secciones histológicas como se presenta en la Figura 5 muestran el resultado final de un número de ensayos exitosos. La histología sonido de las culturas indica células viables y permite interpretar la interacción entre las células tumorales y tejido normal. Además, ninguna reacción inmune del tejido normal se puede observar, lo que confirma la edad correcta de los embriones de pollo utilizados por ejemplo, antes de que se desarrolló el sistema de rechazo inmunológico. No hay bacterias visibles, lo que indi...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Durante la preparación de PHFs, los fragmentos no pueden permanecer en suspensión, pero se adhieren a la pared del vaso; esto se puede superar mediante el aumento del volumen del medio de cultivo. Si el número de PHFs es demasiado bajo y su tamaño es demasiado grande, disminuir el volumen del medio de cultivo. El fallo de las células de ensayo a agregarse puede ser debido a las fluctuaciones en la temperatura o a la infección microbiana. Alternativamente, una incapacidad para agregado puede ser una característica intrín...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores declaran que no tienen intereses financieros contrapuestos.
Agradecimientos
Agradecemos a Marleen De Meulemeester por demostrar la técnica de ensayo en la película de vídeo. B. I. R. es investigadora postdoctoral de la Fundación de Investigación de Flandes (FWO – Vlaanderen). L.M.M. ha recibido una beca Emmanuel van der Schueren de la Liga Flamenca contra el Cáncer (Vlaamse Liga tegen Kanker).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Solución salina de Ringer | Braun | CEO123 | |
| Bacto-agar | Becton Dickinson | 214010 | |
| Tris-(hidroximetil)-aminometano Analar | VWR | 103157P | |
| BSA : albúmina de suero bovino, cohn V fract. | Sigma | A4503-500G | |
| MEM-Rega 3 | Tecnologías de la Vida | ||
| Agitadores giratorios | New Brunswick Scientific | G10 y G33 | |
| Frascos Erlenmeyer 50 ml | Novolab | 92717 | |
| Placas de Petri de vidrio | Novolab | 68516 | |
| Tijeras de iridectomía | Rumex | 11-0625 | |
| Microscopio con rejilla ocular calibrada | Wild | 157702 | |
| Cera de parafina | International Medical products | 8599956 | |
| Eosin Y | Sigma | 230251-25g | |
| Hematoxilina de Harris | Sigma | HHS32-1L | |
| Resina de recubrimiento (Tissue-Tek) | Sakura | 4494 | |
| Aparato de fusión de parafina | GFL | 1052 | |
| Microtomo para el corte de parafina | Reichert | ||
| Stppers para matraces Erlemeyer con entradas y salidas de gas | Novolab | 2602421 y 260243 | |
| Diaminobenzidina | Sigma | D8001 | |
| MECEDORA REAX | Heidolph | 54131 | |
| Platos de papel tisú de 24 pocillos | VWR | NUNC142475 | |
| cuchara de enucleación oftalmológica | Rumex | 16-060 | |
| Pinzas afiladas | Rumex | 4-111T | |
| Pinzas romas | Nickel-Electro LTD | 7112 | |
| Matraces Erlenmeyer 5 ml | Novolab | 211901 | |
| Portaobjetos de microscopio lavados y desengrasados | International Medical Products | 8613908 |
Referencias
- Mareel, M. M., Bracke, M. E., Van Roy, F. M., de Baetselier, P. Molecular mechanisms of cancer invasion. Encyclopedia of Cancer. JR, B. ertino 2, Academic Press. San Diego. 1072-1083 (1997).
- Mareel, M., Kint, J., Meyvisch, C. Methods of study of the invasion of malignant C3H mouse fibroblasts into embryonic chick heart in vitro. Virchows Arch. B. Cell Pathol. Incl. Mol. Pathol. 30 (1), 95-111 (1979).
- Albini, A., Noonan, D. M. The ‘chemoinvasion’ assay, 25 years and still going strong: the use of reconstituted basement membranes to study cell invasion and angiogenesis. Curr. Opin. Cell Biol. 22 (5), 677-689 (2010).
- De Wever, O., et al. Single cell and spheroid collagen type I invasion assay. Methods Mol. Biol. 1070, 12-35 (2014).
- Wolff, E., Schneider, N. La transplantation prolongée d’un sarcome de souris sur des organes embryonnaires de poulet cultivés in vitro. C.R. Seances Soc. Biol. Fil. 151 (7), 1291-1292 (1957).
- Easty, G. C., Easty, D. M. An organ culture system for the examination of tumor invasion. Nature. 199, 1104-1105 (1963).
- Schleich, A. B., Frick, M., Mayer, A. Patterns of invasive growth in vitro. Human decidua graviditatis confronted with established human cell lines and primary human explants. J. Natl. Cancer Inst. 56 (2), 221-237 (1976).
- Sys, G. M. L., et al. The In ovo CAM-assay as a Xenograftodel for Sarcoma. J. Vis. Exp. (77), e50522(2013).
- Bracke, M. E., Van Larebeke, N. A., Vyncke, B. M., Mareel, M. M. Retinoic acid modulates both invasion and plasma membrane ruffling of MCF-7 human mammary carcinoma cells in vitro. Br. J. Cancer. 63 (6), 867-872 (1991).
- Vermeulen, S. J., et al. Transition from the noninvasive to the invasive phenotype and loss of alpha-catenin in human colon cancer cells. Cancer Res. 55 (20), 4722-4728 (1995).
- Parmar, V. S., et al. Anti-invasive activity of 3,7-dimethoxyflavone in vitro. J. Pharma. Sci. 83 (9), 1217-1221 (1994).
- Parmar, V. S., et al. Anti-invasive activity of alkaloids and polyphenolics in vitro. Bioorg. Med. Chem. 5 (8), 1609-1619 (1997).
- Gaillard, P. J. Organ culture technique using embryologic watch glasses. Methods in Medical Research. MB, V. isser 2, Year Book Publishers. Chicago. 241-24 (1951).
- Romeis, B. Das mikrotom. Mikroskopische Technik. 15 Verb. Aufl. Kapitel. 7, München: Leibniz. 114-120 (1948).
- Van Marck, V., et al. P-cadherin promotes cell-cell adhesion and counteracts invasion in human melanoma. Cancer Res. 65 (19), 8774-8783 (2005).
- Attia, M. A., Weiss, D. W. Immunology of spontaneous mammary carcinomas in mice. V. Acquired tumor resistance and enhancement in strain A mice infected with mammary tumor virus. Cancer Res. 26 (8), 1787-1800 (1966).
- Katritzky, A. R., et al. QSAR modeling of anti-invasive activity of organic compounds using structural descriptors. Bioorg. Med. Chem. 14 (20), 6933-6939 (2006).
- McKinnell, R. G., Bruyneel, E. A., Mareel, M. M., Seppanen, E. D., Mekala, P. R. Invasion in vitro by explants of Lucke renal carcinoma cocultered with normal tissue is temperature dependent. Clin. Exp. Metastasis. 4 (4), 237-243 (1986).
- Wanson, J. C., de Ridder, L., Mosselmans, R. Invasion of hyperplastic nodule cells from diethylnitrosamine treated cells. Cancer Res. 41 (12 Pt 1), 5162-5175 (1981).
- Mareel, M. M., et al. Effect of temperature on invasion of MO4 mouse fibrosarcoma cells in organ culture. Clin. Exp. Metastasis. 2 (2), 107-125 (1984).
- Laerum, O. D., Steinsvag, S., Bjerkvig, R. Cell and tissue culture of the central nervous system: recent developments and current applications. Acta Neurol. Scand. 72 (6), 529-549 (1985).
- Schroyens, W., Mareel, M. M., Dragonetti, C. In vitro invasiveness of human bladder cancer from cell lines and biopsy specimens. Clin. Exp. Metastasis. 1 (2), 153-162 (1983).
- Mareel, M. M., De Bruyne, G. K., Vandesande, F., Dragonetti, C. Immunohistochemical study of embryonic chick heart invaded by malignant cells in three dimensional culture. Invasion Metastasis. 1 (3), 195-204 (1981).
- Bjerkvig, R., Laerum, O. D., Mella, O. Glioma cell interactions with fetal rat brain aggregates in vitro and with brain tissue in vivo. Cancer Res. 46 (8), 4071-4079 (1986).
- Bracke, M. E., et al. Confrontation of an invasive (MO4) and a non-invasive (MDCK) cell line with embryonic chick heart fragments in serum-free culture media. In Vitro Cell Dev. Biol. 22 (9), 508-514 (1986).
- Mareel, M. M., Bracke, M. E., Storme, G. A. Mechanisms of tumor spread: a brief overview. Cancer Campaign. 9: The Cancer Patient. Grundmann, E. , Gustav Fisher Verlag. Stuttgart and New York. 59-64 (1985).
- De Neve, W. J., Storme, G. A., De Bruyne, G. K., Mareel, M. M. An image analysis system for the quantification of invasion in vitro. Clin. Exp. Metast. 3 (2), 87-101 (1985).
- Smolle, J., et al. Quantitative evaluation of melanoma cell invasion in three-dimensional confrontation cultures in vitro using automated image analysis. J. Invest. Dermatol. 94 (1), 114-119 (1990).
- Bracke, M. E., et al. flavonoid effect on tumor invasion and metastasis. Food Technol. 48 (11), 121-124 (1994).
- Bracke, M. E., et al. The influence of tangeretin on tamoxifen’s therapeutic benefit in mammary cancer. J. Natl. Cancer Inst. 91 (4), 354-359 (1999).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
