Describimos un enfoque de una sola molécula para las mediciones de afinidad antígeno-anticuerpo utilizando fotometría de masas (MP). El protocolo basado en MP es rápido, preciso, utiliza una cantidad muy pequeña de material y no requiere modificación de proteínas.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Determinación rápida de la afinidad anticuerpos-antígenos por fotometría de masas
En este artículo
Resumen
Resumen
Las mediciones de la especificidad y afinidad de las interacciones antígeno-anticuerpos son de vital importancia para aplicaciones médicas y de investigación. En este protocolo, describimos la implementación de una nueva técnica de una sola molécula, la fotometría de masas (MP), para este propósito. MP es una técnica libre de etiquetas e inmovilización que detecta y cuantifica las masas moleculares y las poblaciones de anticuerpos y complejos antigen-anticuerpos a nivel de una sola molécula. MP analiza la muestra de antígeno-anticuerpo en cuestión de minutos, permitiendo la determinación precisa de la afinidad de unión y proporcionando simultáneamente información sobre la estequiometría y el estado oligomérico de las proteínas. Esta es una técnica simple y directa que requiere sólo cantidades de picomole de proteína y no consumibles caros. El mismo procedimiento se puede utilizar para estudiar la unión proteína-proteína para proteínas con una masa molecular superior a 50 kDa. Para las interacciones multivalentes de proteínas, las afinidades de múltiples sitios de unión se pueden obtener en una sola medición. Sin embargo, el modo de medición de una sola molécula y la falta de etiquetado imponen algunas limitaciones experimentales. Este método da los mejores resultados cuando se aplica a mediciones de affinidades de interacción submicromolar, antígenos con una masa molecular de 20 kDa o más grandes, y muestras de proteínas relativamente puras. También describimos el procedimiento para realizar los pasos de ajuste y cálculo necesarios utilizando el software básico de análisis de datos.
Introducción
Los anticuerpos se han convertido en herramientas omnipresentes de la biología molecular y se utilizan ampliamente en aplicaciones médicas y de investigación. En medicina, son de vital importancia en el diagnóstico, pero sus aplicaciones terapéuticas también se están expandiendo y constantemente se desarrollan nuevas terapias basadas en anticuerpos1,2,3,4. Las aplicaciones científicas de los anticuerpos incluyen muchas técnicas de laboratorio indispensables como la inmunofluorescencia5,la inmunoprecipitación6,la citometría de flujo7,ELISA e hinchazón occidental. Para cada una de estas aplicaciones, es de crucial importancia obtener mediciones precisas de las propiedades de unión del anticuerpo, incluida la afinidad y especificidad de unión.
Desde que se introdujo el primer instrumento de resonancia de plasmon de superficie comercial (SPR) en 1990, los biosensores ópticos se han convertido en el "estándar de oro" de caracterización de anticuerpos, pero otras técnicas, incluyendo ELISA, también se utilizan rutinariamente para medir las afinidades de anticuerpos8,9. Estos métodos generalmente requieren inmovilización o etiquetado de las moléculas analizadas, lo que puede afectar potencialmente la interacción de interés. También son relativamente lentos, lo que implica varios pasos de ensayo antes de que los resultados se puedan recopilar para el análisis de datos. Un método de una sola molécula desarrollado recientemente, la fotometría de masas (MP), detecta moléculas directamente en la solución cuando aterrizan en la superficie del microscopio cubrep10,11. La detección óptica basada en dispersión de luz que emplea MP no requiere etiquetado o modificación de proteínas. Las moléculas de proteínas individuales se registran mediante el microscopio de dispersión interferométrico como manchas oscuras que aparecen en la imagen(Figura 1D),y varios miles de moléculas se pueden detectar durante la adquisición de datos de un minuto12. La señal generada por cada partícula individual se cuantifica y se calcula su valor de contraste (oscuridad relativa). Los valores de contraste interferométrico son proporcionales a las masas moleculares de las proteínas, lo que permite la identificación de especies unidas y libres en la mezcla antígeno-anticuerpo. Al mismo tiempo, contando los eventos de aterrizaje molecular, MP mide directamente las poblaciones de especies. Esto proporciona a los métodos basados en MP una capacidad única para cuantificar de forma independiente las afines de varios sitios de enlace.
La unión de las moléculas de antígeno (Ag) a los dos sitios de unión del anticuerpo intacto (Ab) se puede describir como: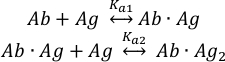
con las constantes de asociación de equilibrio Ka1 y Ka2 definidas como: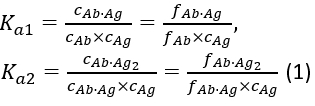
donde ci y fi representan la concentración y fracción del componente i, respectivamente. La concentración total de antígenos (cAg)tot puede expresarse como: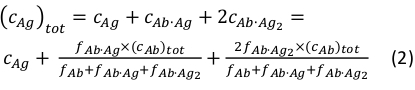
Dado que se conocen las concentraciones totales del anticuerpo (cAb)tot y antígeno (cAg)tot, esta ecuación se puede utilizar para ajustar directamente las fracciones de componentes experimentales obtenidas de las mediciones MP y calcular las constantes de asociación de equilibrio Ka1 y Ka2 (ver Información complementaria).
Los datos MP también se pueden utilizar para estimar la cooperatividad entre los dos sitios de unión de anticuerpos11. Para dos paratopos de anticuerpos con constantes de unión microscópicas idénticas, los factores estadísticos que describen el proceso de población de la Ab Ag y Ab? Loscomplejos Ag2 dictan que las constantes de equilibrio macroscópicas aparentes Ka1 y Ka2 no serán numéricamente iguales, y Ka1 a 4Ka2. Por lo tanto, los valores experimentales de Ka1 < 4Ka2 indican una cooperación positiva entre los dos sitios de unión de anticuerpos. Del mismo modo, Ka1 > 4Ka2 indica una cooperación negativa.
Las mediciones MP de la afinidad de unión antígeno-anticuerpo son rápidas y requieren una pequeña cantidad de material. Las distribuciones de masa MP utilizadas para los cálculos constantes de equilibrio proporcionan información adicional sobre las propiedades de la muestra y permiten la evaluación de la pureza, la oligomerización y la agregación de la muestra en un solo experimento. El mismo método se puede utilizar para medir la unión entre proteínas y proteínas de alta afinidad, y MP es particularmente útil para estudios de interacciones multi-variables de proteínas. Los complejos multi proteico suelen tener grandes masas moleculares, óptimas para la detección de MP, y los datos de una sola molécula se pueden utilizar para medir la estequiometría y calcular las afinidades de múltiples sitios de unión simultáneamente. Esta información suele ser difícil de obtener mediante métodos basados en masa.
Sin modificaciones, el protocolo actual es adecuado para mediciones de interacciones submicromolares de relativamente alta afinidad con antígenos de una masa molecular de 20 kDa o más. Para obtener resultados óptimos, las existencias de proteínas deben ser de alta pureza, pero no hay requisitos específicos de amortiguación. Mediante el uso de MP, la unión antígeno-anticuerpos se puede evaluar en menos de cinco minutos. La recopilación y el análisis de datos necesarios para cálculos Kd precisos se pueden realizar en un plazo de 30 minutos.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
1. Prepare las cámaras de flujo
- Limpie los cubreobjetos de vidrio
- Usando botellas de lavado con agua destilada, etanol e isopropanol, enjuague los cubreobjetos de 24 mm x 50 mm en el siguiente orden: agua, etanol, agua, isopropanol, agua. Seque los cubreobjetos con una corriente de nitrógeno limpio. Es importante enjuagar los cubreobjetos de arriba a abajo, sosteniendo la esquina inferior con fórceps de punta suave. Seque el cubreobjetos en la misma dirección para evitar la transferencia de contaminación de los fórceps (Figura 2A).
- Del mismo modo, enjuague los cubreobjetos de 24 mm x 24 mm con agua destilada, etanol y agua destilada. Seque los cubreobjetos con una corriente de nitrógeno limpio.
- Identifique el lado de trabajo del cubreobjetos, coloque una gota de agua destilada en la superficie del cubreobjetos limpio y siga los pasos 3.1–3.2 del protocolo. Por lo general, sólo un lado de la cubierta de 24 mm x 50 mm tiene la calidad óptica adecuada para mediciones MP.
NOTA: Después de enfocar, no se deben detectar imperfecciones superficiales significativas, y el valor de "señal" que se muestra en el software de recopilación de datos debe ser inferior al 0,05%(Figura 1A-C). Los lados de trabajo de todos los cubreobjetos de la caja están orientados en la misma dirección. Se debe utilizar el mismo procedimiento para probar la eficiencia de la limpieza de la cubierta.
- Montar la cámara de flujo
- Coloque el cubreobjetos de 24 mm x 24 mm en una pieza de papel de aluminio. Coloque tiras de cinta adhesiva de doble cara en la parte superior del cubreobjetos de 24 mm x 24 mm como se muestra en la Figura 2B y corte la cinta a lo largo del borde del vidrio. Separe el cubreobjetos de la lámina de aluminio y adjúntelo al lado de trabajo del cubreobjetos de 24 mm x 50 mm(Figura 2C).
NOTA: El tamaño del canal puede variar, pero se recomienda una anchura de 3 mm-5 mm. Los canales más anchos requieren volúmenes de muestra más grandes y los canales muy estrechos pueden ser difíciles de cargar. Por lo general, se pueden crear fácilmente dos canales paralelos en el cubreobjetos de 24 mm x 24 mm. El protocolo se puede pausar aquí.
- Coloque el cubreobjetos de 24 mm x 24 mm en una pieza de papel de aluminio. Coloque tiras de cinta adhesiva de doble cara en la parte superior del cubreobjetos de 24 mm x 24 mm como se muestra en la Figura 2B y corte la cinta a lo largo del borde del vidrio. Separe el cubreobjetos de la lámina de aluminio y adjúntelo al lado de trabajo del cubreobjetos de 24 mm x 50 mm(Figura 2C).
2. Preparar las muestras de anticuerpos y antígenos para las mediciones de afinidad
- Filtrar al menos 2 ml del tampón PBS utilizando filtros de jeringa de 0,22 m para eliminar partículas de polvo o agregados. Centrifugar el stock proteico durante 10 minutos a la velocidad máxima de la centrífuga de sobremesa (aproximadamente 16.000 x g).
NOTA: PBS es el búfer recomendado para este protocolo, pero el MP no tiene requisitos de búfer particulares, y otros buffers biológicos también son aceptables. Sin embargo, altas concentraciones de glicerol (>10%) y las resistencias iónicas muy bajas (concentración de sal <10 mM) pueden afectar a la imagen y la calidad de los datos y no se recomiendan. - Determinar las concentraciones reales de las existencias de anticuerpos y antígenos midiendo su absorbancia UV de 280 nm.
- Calcular las concentraciones de medición de la mezcla antígeno-anticuerpo. Si no se conoce el valor estimado de la afinidad de unión de anticuerpos, planee preparar una muestra con antígeno 30 nM y concentración de anticuerpos de 20 nM. Cuando se conoce la afinidad aproximada, el anticuerpo a la relación antígeno y sus concentraciones deben optimizarse de acuerdo con los valores Kd esperados. Utilice la concentración total de antígenos en la mezcla igual a la suma del Kd esperado y la concentración total de anticuerpos en la ecuación siguiente. Suponiendo Kd1 a Kd2 para los dos paratopos del anticuerpo, esto dará lugar a concentraciones comparables del anticuerpo libre y de los complejos anticuerpo-antígeno en la muestra.
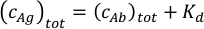
Ajuste la concentración de anticuerpos para mantener la concentración total de proteínas en la muestra dentro del rango de 10 nM y 50 nM. Los mejores resultados se obtienen utilizando mezclas con concentraciones de anticuerpos entre 5 nM y 25 nM.
NOTA: MP detecta proteínas con una masa molecular superior a 40 kDa. En consecuencia, las concentraciones de muestra de antígenos con una masa molecular inferior a 40 kDa pueden superar el límite típico de 50 nM. Sin embargo, a concentraciones superiores a aproximadamente 100 nM, incluso los antígenos de masa molecular baja pueden afectar a la calidad de imagen y la precisión de la determinación Kd. - Preparar 50 l de la mezcla anticuerpo-antígeno en su concentración de medición final calculada en el paso 2.3.
NOTA: Sólo se requiere una muestra de la mezcla antígeno-anticuerpo para la determinación de Kd. Sin embargo, la preparación de varias muestras con diferentes proporciones de antígeno a anticuerpos puede ayudar a optimizar la concentración de la muestra. Si se recopilan datos de varias muestras, se pueden analizar a través de un ajuste global. - Incubar la(s) mezcla(s) antígeno-anticuerpo durante aproximadamente 10 minutos a temperatura ambiente para permitir que la reacción de unión alcance el equilibrio químico. Evite tiempos de incubación innecesariamente largos.
NOTA: El tiempo de incubación puede variar dependiendo de la cinética de unión. Para confirmar que se ha alcanzado el equilibrio químico, las mediciones de la muestra se pueden repetir en diferentes momentos de incubación. Los valores de Kd invariable en el tiempo indican una incubación suficientemente larga. La incubación prolongada puede conducir a una adsorción significativa de proteínas a la superficie del material de laboratorio plástico y, en consecuencia, a errores significativos en la determinación de la concentración de proteínas. Por esta razón, se recomienda encarecidamente un labware de baja adherencia para la preparación de muestras de MP13.
3. Recopile los datos de fotometría de masas
- Aplique una gota de aceite de inmersión del microscopio en el objetivo del instrumento MP y coloque la cámara de flujo montada en la etapa del microscopio. Asegúrese de que el aceite abarque la brecha entre el cubreobjetos y el objetivo.
- Cargue la cámara de flujo y enfoque el fotómetro de masa.
- Deposite 10 ml de una solución de tampón limpia y filtrada en un extremo del canal de la cámara de flujo preparado en el paso 1. El líquido entrará en el canal por acción capilar.
- Ajuste la posición Z del escenario para enfocar el microscopio en la superficie de trabajo del cubreobjetos de 24 x 50 mm.
- En la pestaña Control de enfoque del software de recopilación de datos, utilice los botones de movimiento de etapa grueso Arriba y Abajo para realizar los ajustes iniciales.
- Haga clic en el botón Nitidez para mostrar la lectura de la señal de nitidez y utilice los botones de ajuste de arriba y abajo para maximizar el valor de nitidez.
- Haga clic en los botones Establecer enfoque y Bloquear enfoque para activar la función de seguimiento de foco. Una imagen correctamente enfocada (Figura 1A,C) debe tener el valor de "señal" por debajo de 0.05%.
NOTA: Si el valor de "señal" en la posición de nitidez máxima es superior al 0,05%, esto puede indicar impurezas en la superficie de vidrio o en el búfer.
- Usando el mismo canal, cargue 20 l de la muestra de anticuerpos-antígenos depositándola en un lado del canal e hinchando el líquido del otro extremo con un pequeño trozo de papel hinchado (Figura 2D).
NOTA: El volumen de un canal de 3-5 mm de ancho es de aproximadamente 10 l. Se recomienda el volumen de muestra adicional para reemplazar completamente el búfer presente en el canal y evitar la dilución de la muestra. - Después de cargar el ejemplo, haga clic inmediatamente en el botón Grabar para iniciar la recopilación de datos, adquiriendo un vídeo de 100 s (Figura 1D).
- Al final de la recopilación de datos, escriba el nombre del archivo y haga clic en Aceptar para guardar el archivo de datos.
- Deseche los cubreobjetos y limpie el aceite de la lente objetivo con hisopos ópticos de algodón mojados con isopropanol.
NOTA: El protocolo se puede pausar aquí.
4. Analizar los datos MP
- Procesar el archivo de vídeo recopilado utilizando el software de procesamiento de datos MP para identificar los eventos de aterrizaje.
- Utilice la opción de menú Archivo/Abrir para cargar el archivo para el análisis y haga clic en Analizar.
- Haga clic en el botón Cargar para cargar la función de calibración y guardar los datos analizados mediante la opción de menú Archivo/Guardar resultados como.
- Ajustar la distribución de masa molecular con funciones gaussianas para obtener concentraciones relativas de cada especie en la muestra. Este análisis se puede realizar utilizando un software de gráficos científicos común (consulte Tabla de materiales).
- Importe el archivo "eventsFitted.csv" en el software y trace la distribución de masa molecular (columna M en el archivo .csv) utilizando la función Trazar/Estadísticas/Histograma.
- Haga doble clic en el histograma para abrir la ventana Propiedades de trazado. Desactive el binning automático y seleccione un tamaño de bandeja de 2,5 kDa. Haga clic en los botones Aplicar e Ir para crear los datos Centros de ubicación y Recuentos.
- Seleccione las columnas Centros y recuentos de ubicaciones y utilice la función de menú Análisis/Picos y Ajuste de pico múltiple/línea base para ajustar el histograma con funciones gaussianas. Haga doble clic para indicar las posiciones de pico aproximadas en la gráfica de distribución y, a continuación, haga clic en el botón Abrir NLFit.
- Marque las casillas de verificación Fijas para los centros de pico "xc" y establezca sus valores en las masas moleculares esperadas del anticuerpo libre y los complejos de anticuerpos antigenos simples y dobles. Marque la opción Compartir para los parámetros de ancho. Haga clic en el botón Ajustar. Los valores de altura máxima ajustados de los componentes gaussianos representan la concentración relativa de cada especie en la muestra11.
NOTA: El tamaño de la bandeja se puede ajustar para optimizar la resolución de la gráfica de distribución de masas. El límite de precisión MP es de aproximadamente 1 kDa, y los tamaños de contenedor más pequeños podrían amplificar el ruido de la distribución, sin revelar ninguna información adicional. Los tamaños de contenedor muy grandes oscurecerán los detalles finos de las distribuciones de masa.
- Calcular la fracción de concentración de cada especie utilizando la siguiente ecuación:
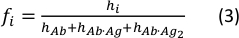
donde los valores hi y fi representan alturas máximas y fracciones de concentración del anticuerpo libre y el anticuerpo de un solo y doble enlace en la muestra, respectivamente.
5. Calcular valores constantes de equilibrio
- Ajustar las fracciones de concentración de las especies de interacción calculadas en el paso 4.3 con Eq. 1 y 2 utilizando un software analítico adecuado. Aquí mostramos un método para calcular constantes de equilibrio utilizando un programa de hoja de cálculo14 (ver Información complementaria).
- Abra la hoja de trabajo "Cálculo de Kd.xlsx". En esta hoja de trabajo, los valores de celda de las filas 1 a 10 resaltados en amarillo se pueden modificar para realizar los cálculos de constantes de equilibrio.
- Introduzca los valores Kd estimados en unidades nanomolares en las celdas B1 y B2 de la tabla. Esos valores iniciales se optimizarán en el procedimiento de ajuste. Si no se conocen los valores Kd estimados, deje los valores predeterminados en las celdas B1 y B2 sin cambios.
- Introduzca los valores de (cAb)tot y (cAg)tot en unidades nanomolares en las celdas D2 y E2. Ingrese los valores de fracción calculados en el paso 4.3 en las celdas F2, G2 y H2. Si se midieron varias muestras en diferentes proporciones de concentración, se pueden introducir valores de concentración adicionales para esas muestras en las filas 2 a 10.
- Seleccione la función de menú Datos/Solver. Ingrese "$B$15" en el cuadro "Establecer objetivo" y "$B$1:$B$2" en el cuadro "Cambiando celdas variables:". Seleccione el botón de opción Min para la opción Para:. Marque la casilla de verificación Crear variables no negativas sin restricciones y seleccione GRG no lineal como método de resolución. Haga clic en el botón Resolver. Los valores Kd1 y Kd2 de mejor ajuste se mostrarán en la celda B1 y B2 y la suma final de los errores al cuadrado en la celda B15.
NOTA: Si la función Solver no está activa, seleccione Opciones en el menú Archivo del programa de hoja de cálculo. En la categoría Complementos, seleccione el complemento Solver en los complementos de aplicación inactiva y haga clic en el botón Ir. Marque la casilla de verificación Del complemento Solver y haga clic en Aceptar.
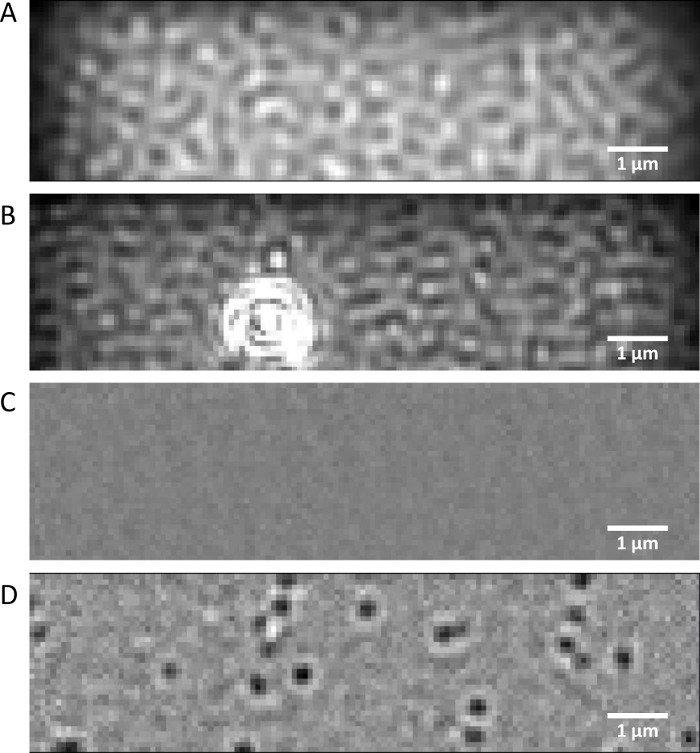
Figura 1: Imágenes de fotometría de masas. (A) Imagen de vista nativa representativa del búfer de imágenes recogido en un cubreobjetos limpio y (B) en un cubreobjetos con imperfecciones superficiales. (C) Imagen ratiométrica diferencial del búfer de imágenes y (D) el AHT Solución HT. Haga clic aquí para ver una versión más grande de esta figura.
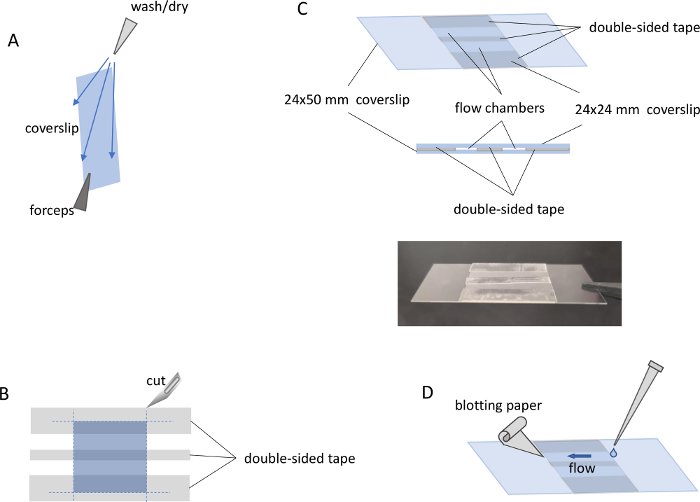
Figura 2: Preparación y carga de la cámara de flujo MP. (A) Posición de retención de coverslip para el procedimiento de limpieza. (B) Alineación del cubreobjetos de 24 x 24 mm (capa media) y la cinta de doble cara (capa superior) en la superficie de la lámina de aluminio (capa inferior, no se muestra). Las líneas discontinuas azules muestran la ubicación de las líneas de corte. (C) Vista superior y lateral de la cámara de flujo montada con dos canales de muestra y una imagen de la cámara de flujo montada. (D) Procedimiento para la carga de muestras en un canal de flujo previamente lleno de búfer. Haga clic aquí para ver una versión más grande de esta figura.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Hemos examinado previamente la interacción del α-trombina humana (HT) y del anticuerpo monoclonal antihumano de ratón (AHT) utilizando el ensayo basado en MP11. Dado que la masa molecular del HT (37 kDa) está por debajo del límite de detección de 40 kDa, la concentración máxima de la muestra puede superar la limitación de concentración de MP de 50 nM sin afectar negativamente a la resolución de distribuciones de masas. El experimento se planeó como una serie de valoración con el anticuerpo AHT a u...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
El protocolo basado en fotometría de masas descrito aquí proporciona un método rápido y preciso para medir las afinidades de unión de anticuerpos antigen. El análisis de MP utiliza una cantidad muy pequeña de material, y la información adicional, incluida la estequiometría, la oligomerización y la pureza, se puede evaluar a partir de los mismos datos (Figura 5). Sin modificaciones, este método es aplicable a las mediciones de constantes de disociación en el rango de aproximadamente 5 nM a 50...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Agradecemos a Keir Neuman por su lectura crítica del manuscrito. Este trabajo fue apoyado por el programa intramuros de la NHLBI, NIH.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| AcquireMP | Refeyn | MP software de recopilación de datos | |
| Anti-trombina humana | Tecnologías hematológicas | AHT-5020 | RRID: |
| AB_2864302 Aplicadores con punta de algodón | Thorlabs | CTA10 | bastoncillos ópticos de algodón para la limpieza de lentes |
| cubreobjetos 24x24 mm | Globe Scientific | 1405-10 | |
| cubreobjetos 24x50 mm | Fisher Scientific | 12-544-EP | |
| DiscoverMP | Refeyn | MP software de procesamiento de datos | |
| Pinzas | Microscopía Electrónica Sciences | 78080-CF | pinza de punta blanda para la manipulación de cubreobjetos |
| Humano &alfa;-trombina | Haematologic Technologies | HCT-0020 | |
| Aceite de inmersión | Thorlabs | MOIL-30 | |
| Isopropanol | Alfa Aesar | 36644 | |
| Microsoft Excel | Hoja de cálculo | de Microsoft | |
| OneMP | Refeyn | Instrumento de fotometría masiva | |
| Origin | OriginLab | software de gráficos científicos | |
| PBS | Corning | 46-013-CM | 10x stock |
| Filtro de jeringa | Millipore | SLGSR33SS | tampón y muestra filtrado |
Referencias
- Francis, R. J., et al. A phase I trial of antibody directed enzyme prodrug therapy (ADEPT) in patients with advanced colorectal carcinoma or other CEA producing tumours. British Journal of Cancer. 87 (6), 600-607 (2002).
- van Dyck, C. H. Anti-Amyloid-beta Monoclonal Antibodies for Alzheimer's Disease: Pitfalls and Promise. Biological Psychiatry. 83 (4), 311-319 (2018).
- Vennepureddy, A., Singh, P., Rastogi, R., Atallah, J. P., Terjanian, T. Evolution of ramucirumab in the treatment of cancer - A review of literature. Journal of Oncology Pharmacy Practice. 23 (7), 525-539 (2017).
- Waldmann, T. A. Immunotherapy: past, present and future. Nature Medicine. 9 (3), 269-277 (2003).
- Huang, B., Bates, M., Zhuang, X. Super-resolution fluorescence microscopy. Annual Review of Biochemistry. 78, 993-1016 (2009).
- Rosenberg, M. I. Protein Analysis and Purification. , Birkhauser. Basel. (2005).
- Picot, J., Guerin, C. L., Le Van Kim, C., Boulanger, C. M. Flow cytometry: Retrospective, fundamentals and recent instrumentation. Cytotechnology. 64 (2), 109-130 (2012).
- Khan, S. H., Farkas, K., Kumar, R., Ling, J. A versatile method to measure the binding to basic proteins by surface plasmon resonance. Analytical Biochemistry. 421 (2), 385-390 (2012).
- Lofgren, J. A., et al. Comparing ELISA and surface plasmon resonance for assessing clinical immunogenicity of panitumumab. The Journal of Immunology. 178 (11), 7467-7472 (2007).
- Young, G., et al. Quantitative mass imaging of single biological macromolecules. Science. 360 (6387), 423-427 (2018).
- Wu, D., Piszczek, G. Measuring the affinity of protein-protein interactions on a single-molecule level by mass photometry. Analytical Biochemistry. 592, 113575(2020).
- Cole, D., Young, G., Weigel, A., Sebesta, A., Kukura, P. Label-free single-molecule imaging with numerical-aperture-shaped interferometric scattering microscopy. ACS Photonics. 4 (2), 211-216 (2017).
- Soltermann, F., et al. Quantifying protein-protein interactions by molecular counting with mass photometry. Angewandte Chemie International Edition in English. 59 (27), 10774-10779 (2020).
- Kemmer, G., Keller, S. Nonlinear least-squares data fitting in Excel spreadsheets. Nature Protocols. 5 (2), 267-281 (2010).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
