La inmunofluorescencia multiplexada permite el marcado secuencial de múltiples marcadores de anticuerpos dentro de una sola sección tisular para apoyar el análisis espacial de la arquitectura tisular y las poblaciones celulares. Aquí se presenta un flujo de trabajo para la detección multiplex de marcadores estructurales, estructural e inmunitarios asociados a la senescencia, que incluye preparación manual y automatizada de portaobjetos, imágenes iterativas y análisis de células individuales utilizando software digital de patología.
Artículo de método
Ensayo de inmunofluorescencia multiplexado para la evaluación espacial de marcadores de senescencia in vivo
En este artículo
Resumen
Resumen
La tinción por inmunofluorescencia multiplexada (FI) representa un cambio radical en la sofisticación respecto a la imagen tradicional de FI, permitiendo la detección secuencial de múltiples marcadores de anticuerpos dentro de una sola sección de tejido. Esto facilita el perfilado de una gama más amplia de tipos celulares y estructuras tisulares, así como la evaluación de la relación espacial entre estos de una manera que no es factible con secciones secuenciales. No existe un marcador universal único de senescencia, y ahora se aprecia ampliamente que las firmas de senescencia varían según el tipo celular, el desencadenante de la senescencia y el tiempo desde la inducción. Así, los enfoques combinatorios ofrecidos por el FI multiplexado proporcionan una herramienta poderosa para permitir la detección celular senescente sesgada dentro de una sola sección de tejido.
Aquí, se emplearon microarrays de tejido que contenían núcleos de 34 tipos de tejido humano. Estos se tiñeron con una combinación de biomarcadores estructurales, inmunes y de senescencia en un ensayo de 10 plexos, con imágenes obtenidas mediante un escáner de diapositivas multiplex. Este método permite evaluar la abundancia y distribución espacial de las células senescentes en el tejido. Se utilizaron tinciones secuenciales, imágenes y ciclos de inactivación de colorantes para generar conjuntos de datos multiplexados, con imágenes obtenidas mediante un sistema multiplex de escaneo de diapositivas de fluorescencia. Se describen protocolos tanto para la preparación manual de portaobjetos como para el procesamiento automatizado mediante un teñidor de portaportaobjetos, junto con segmentación de células individuales y análisis espacial mediante software digital de patología. En conjunto, estos métodos proporcionan una guía completa para la tinción, imagen y análisis espacial de biomarcadores asociados a la senescencia en muestras de tejido, así como una guía más general para la imagen multiplexada.
Introducción
La senescencia es un destino celular terminal complejo que se ha demostrado que contribuye a una amplia gama de procesos, incluyendo el envejecimiento, el cáncer y la función inmunitaria, así como la homeostasis normal del tejido1. Sin embargo, no se ha descrito ningún biomarcador universal de senescencia, y la identificación depende de la evaluación de una serie de los llamados signos2. La imagen de ayuno intermitente en tejido se ha limitado a la evaluación de uno o dos biomarcadores dentro de una sola sección, lo que hace que la evaluación de combinaciones de marcadores dentro de la misma muestra sea un desafío3. Este problema se agrava por la emergente imagen de la heterogeneidad celular senescente en el nivel4 de célula única, y la escasez de características de senescenciain vivo 2, lo que dificulta la selección de paneles de detección estrecho en contextos novedosos o con muestras valiosas 5,6.
La imagen multiplexada de FI pretende superar esta limitación facilitando la detección secuencial de múltiples biomarcadores dentro de una única seccióntisular 3. Esto es posible mediante el uso de reporteros oligonucleótidos marcados con fluorescencia o el uso de anticuerpos primarios marcados cuya señal fluorescente se apaga mediante un proceso de inactivación decolorante 7. En ambos casos, se utiliza la imagen secuencial para construir un panel espacialmente resuelto de biomarcadores, lo que ofrece ventajas sobre el FI tradicional para la tinción secuencial de tejidos. Mediante la generación de estos perfiles complejos dentro de una sola muestra de tejido, se puede detectar un mayor número de fenotipos senescentes, tipos celulares y estructuras tisulares, lo que permite una evaluación sofisticada de sus relaciones espaciales y distribuciones7.
Sin embargo, aunque la complejidad de los perfiles de imagen de FI multiplexados supera significativamente la de los FI tradicionales, los paneles de marcadores suelen estar limitados a <100 biomarcadores debido a limitaciones prácticas3. Estos incluyen tanto la posible pérdida de antigenicidad epitópica, la intensidad de la señal o la integridad tisular con cada ronda posterior como el desafío de optimizar grandes combinaciones de anticuerpos que necesariamente no deben contener reactividadcruzada 8,9. Por tanto, determinar la composición óptima de cada ronda de anticuerpos es una consideración importante en el diseño de paneles multiplexados. En consecuencia, el "plex" global es menor que el logrado por técnicas como la transcriptómica espacial. Sin embargo, dado que el multiplex IF cuantifica proteínas en lugar de niveles de transcrito, ambas técnicas pueden considerarse complementarias y pueden combinarse en pipelines "multi-ómicos" a granescala 10.
Aquí, se capturaron imágenes de microarrays de tejido humano que contenían núcleos de 34 tipos de tejido. Estos se coloraron con una combinación de biomarcadores estructurales, inmunitarios y de senescencia en un ensayo de 10 plexos: Pan-citoqueratina (PANCK), CD31, actina alfa del músculo liso (aSMA), queratina 15 (K15), vimentina, FOXP3, CD8, Ki67, p16 y Lamin B1. Se proporcionan protocolos detallados paso a paso tanto para la preparación manual de las láminas como para una adaptación para incorporar automatización mediante un teñidor automático de deslizamientos. Comparaciones experimentales representativas muestran que esta última mejora tanto la integridad tisular como, en la mayoría de los marcadores, la señal defluorescencia 11. Finalmente, se proporciona una guía paso a paso para el análisis de imágenes de microarrays tisulares multiplexados mediante el software digital de patología HALO, incluyendo segmentación de células individuales y análisis espacial de la expresión de biomarcadores. Los resultados representativos demuestran la viabilidad técnica de la detección y cuantificación de células senescentes basándose en el panel de biomarcadores (en contraposición a una validación biológica integral de la clasificación de senescencia).
En conjunto, esta metodología se presenta como una guía para la evaluación multiplexada de biomarcadores de senescencia in vivo , así como una guía más general para la imagen multiplexada (Figura 1).
Protocolo
Declaración ética
Las muestras de tejido incluidas en este trabajo eran excedentes a los requisitos diagnósticos del archivo del Barts Health NHS, las muestras se obtuvieron en cumplimiento de todas las directrices institucionales y regulatorias pertinentes y fueron aprobadas bajo los protocolos éticos 10/H0704/65 y 05/QO605/140.
1. Preparación de portaobjetos, extracción de antígenos y bloqueo
Nota: Salvo que se indique, todos los pasos se realizan a temperatura ambiente (~20–25 °C) bajo condiciones estándar de laboratorio.
- Montaje inicial de la muestra
- Para asegurar una retención óptima del tejido, montar muestras de tejido con parafina fija de formalina (FFPE) en láminas de microscopía de alta calidad (cargadas positivamente), preparadas a partir de un nuevo paquete para garantizar una pérdida mínima de carga.
- Asegúrese de que las secciones no superen los 5 μm de grosor con un tamaño máximo de 4 x 2cm 2 montadas en el centro para garantizar la visibilidad dentro de la ventana de visualización del portadeslizantes sin cubierta.
- Realizar la preparación de la muestra ya sea manualmente mediante una cámara de descamuflaj o de forma automatizada mediante un tindador automático.
- Cámara de descontaminación
- Hornea hasta 24 láminas durante la noche a 60 °C con el tejido hacia arriba.
- Dewax y rehidrata muestras utilizando incubaciones secuenciales de 5 minutos en xileno (realizar dos pasos) y concentraciones disminuyentes de etanol (100%, 100%, 90%, 70%) sumergiendo completamente las láminas en cada reactivo.
- Lava las láminas sumergiéndolas en PBS durante 5 minutos (realiza el paso dos veces).
- La permeabiliza se desliza sumergiéndose en 0,3% de Tritón X 100 diluido en PBS durante 10 minutos.
- Lava las diapositivas sumergiéndolas en PBS durante 5 minutos.
- Prepara la cámara de desocultación añadiendo los siguientes reactivos a cada una de las secciones separadas:
- 500 mL ddH2O en la cámara principal.
- 250 mL ddH2O en la posición central del depósito sobre la cesta metálica de la cremallera.
- 250 mL solución de enmascaramiento de antígenos pH 6 1 (ARS1) en posición del depósito izquierdo sobre la cesta metálica de la rejilla.
- 250 mL solución de enmascaramiento de antígenos pH 9 1 (ARS2) en posición derecha del depósito sobre la cesta metálica de la cremallera (diluido en ddH2Ode 10x stock).
- Sumergir muestras en la solución ARS1 y colocar una tira de vapor sobre los tres yacimientos.
- Coloca la tapa sobre la cámara de desocultación y gira para bloquearla en posición cerrada, asegurando que el valor de liberación de presión quede plano sobre el vástago.
- Selecciona y comienza un protocolo que suba hasta un punto de temperatura preprogramado de 110 °C y se mantenga durante 4 minutos.
- Durante la fase de calentamiento, cuando el panel indicador de temperatura muestre 70 °C, inicia un temporizador durante 20 minutos. El sistema alcanzará la temperatura, se mantendrá y comenzará a reducir la presión durante este tiempo.
- Descomprime completamente el sistema inclinando cuidadosamente la válvula de liberación de presión con unas pinzas y abriendo la tapa. Revisa la franja del arroyo para asegurarte de que la temperatura se ha alcanzado.
- Mueve las muestras de la solución ARS1 a la solución ARS2. Vuelve a colocar la tapa de la recámara (pero no bloquee ni vuelva a presurizar) y pon un temporizador durante 20 minutos.
- Retira la cesta del depósito que contiene los deslizadores hacia la encimera de mesa.
- Deja la cesta sobre la encimera a temperatura ambiente durante 10 minutos.
- Lava las muestras sumergiéndolas en PBS durante 5 minutos (realiza este paso cuatro veces).
- Bloquear muestras sumergiéndolas en PBS que contiene 10% de suero de burro y 0,3% de BSA durante 1 hora.
- Lava las muestras sumergiéndolas en PBS durante 5 minutos.
- Contratinción muestra sumergida en DAPI (1 μg·mL-1) diluida en PBS durante 15 minutos.
- Lava las muestras sumergiéndolas en PBS durante 5 minutos.
- Monta las correderas en portadeslizantes sin cobertura.
- Tintidor automático de deslizamiento (por ejemplo, Bond RXm)
- Coloca el lavado de agua, los reactivos ER1 y ER2 a granel en el cajón inferior.
- Enciende el sistema para inicializar.
- Asegúrate de que los contenedores de residuos estén vacíos y que todos los demás reactivos estén por encima de los niveles mínimos.
- Prepara el brazo del reactivo llenando las posiciones de los potenciómetros con los siguientes reactivos en los volúmenes requeridos indicados por el sistema para el número total de láminas:
- Inserta el potenciómetro en blanco de reactivo lleno de PBS en el brazo del reactivo.
- Inserta un botijón de reactivo que contiene 0,3% Triton X-100 diluido en PBS en el brazo del reactivo.
- Inserta un bote de reactivo que contiene el tampón bloqueante – 10% de suero de burro en 0,3% de BSA en PBS en el brazo del reactivo.
- Inserta el bote de reactivo que contiene DAPI (1 μg·mL-1) diluido en PBS en el brazo del reactivo.
- Inserta todo el brazo de reactivo (con potenciómetros preparados) en el sistema.
- Siguiendo las instrucciones en pantalla, construye un protocolo automatizado de tinción que incluya los siguientes pasos a ejecutar durante la noche:
- Hornear a 60 °C durante 10 horas.
- Incubar con Triton X-100 al 0,3% diluido en PBS (10 min).
- Lava con reactivo de lavado a granel (rutina preprogramada).
- Incubar con el reactivo a granel de Extracción de Epitopos 1 (ER1) (20 min, 100 °C).
- Lava con reactivo de lavado a granel (rutina preprogramada).
- Incubar con el reactivo a granel de Extracción de Epítopos 2 (ER2) (20 min, 100 °C).
- Lava tres veces con reactivo de lavado a granel (rutina preprogramada).
- Incubar con buffer bloqueante - 10% suero de burro y 0,3% BSA en PBS (1 h).
- DAPI (1 μg·mL-1 en PBS) cuatro veces durante 5 minutos cada vez.
- Lavado (rutina preprogramada).
- Asegúrate de que todos los volúmenes de adición estén configurados a 150 μL y que el paso de preparación esté configurado para dewax usando el menú desplegable.
- Añade detalles para hasta 30 diapositivas e imprime etiquetas de códigos de barras.
- Quita la bandeja de la corredera e inserta las correderas mirando hacia arriba. Añade baldosas de cubierta sobre cada corredera mirando hacia arriba. Coloca las etiquetas del código de barras de forma que se lean de arriba abajo en la diapositiva.
- Vuelve a colocar la bandeja deslizante en el autotinzador y bloquea con el botón de la bandeja frontal.
- Pulsa el botón de arranque de cada brazo de corredera que esté cargado con correderas.
Nota: El protocolo completo tarda ~15 horas en ejecutarse (incluyendo 10 horas de horneado). La hora de inicio puede retrasarse para ahorrar lavados de rehidratación. - Montar las correderas en portadeslizantes sin cubierta tras completar el ciclo.
- Portadeslizantes sin deslizante de carga
- Coloca las correderas en el soporte sin cubierta, asegurándote de alinear los bordes superior y derecho contra los topes metálicos.
- Bloquea la corredera en su sitio con las levas de plástico (usando ambas a la vez) girando a la posición cerrada con candado.
- Comprueba que el deslizador esté completamente plano y no se balancee dentro del soporte.
- Coloca la cámara de inserción del portadeslizantes sin tapa sobre la corredera, pellizcando las barras laterales con ambas manos para limitar la presión y evitar roturas.
- Carga el portadeslizantes sin cobertura a través del puerto de entrada con un medio de montaje de 2 mL que contiene un 50% de glicerol en PBS.
- Añade una etiqueta de código de barras a la propia diapositiva en el lado izquierdo de la diapositiva en cualquiera de las dos orientaciones.
- Procede a la imagen.
2. Imagen multiplexada
- Selección de regiones e imagen por autofluorescencia
- Abre el software de adquisición de imágenes multiplex (por ejemplo, flujo de trabajo Mx (4.2.0.4)) y crea un protocolo con las rondas/biomarcadores y tiempos de exposición requeridos usando el asistente del editor de protocolos.
Nota: Determinar previamente la asignación de cada anticuerpo a los canales disponibles. Restringir los marcadores débiles (es decir, aquellos que requieren tiempos de exposición más altos) a los canales Cy5 y Cy7 que tienen menos autofluorescencia. Se pueden usar un máximo de 4 anticuerpos por ronda en el sistema de imagen de fluorescencia multiplex. - Si se requieren imágenes virtuales de H&E, asegúrese de adquirir el canal Cy3.
- Añade las diapositivas a un protocolo (usando el número de código de barras) a través de la herramienta de creación por lotes para crear un flujo de trabajo de experimento multiplex.
- Carga la lámina en el microscopio a través del software de adquisición (4.2.0.4) y sigue el flujo de trabajo dibujando regiones de interés mediante los pasos de imagen 2x y 10x de cada portaobjetos. Al seleccionar regiones, asegúrate de que cada campo de visión tenga al menos dos vecinos para evitar problemas de costura.
- Minimiza la cantidad de cristal vacío que se imagina para evitar problemas de costura y reduce los tiempos de ejecución no seleccionando campos vacíos.
- Realiza la imagen de autofluorescencia 20x usando los tiempos de exposición establecidos en el paso 2.1.1 y sigue el asistente de control de calidad (QC). Confirma visualmente que no haya regiones desenfocadas ni artefactos. Si se identifican, falla el control de calidad y vuelve a imaginar.
Nota: No existe una única medida de la rigurosidad aceptable de la QC, y el éxito dependerá de las lecturas experimentales requeridas y de la valoración de la muestra. El tejido en foco con suficiente intensidad de tinción debería parecer visualmente nítido y claro. A menudo se observan pequeñas áreas de desprendimiento o degradación de tejido, que no mejorarán con imágenes adicionales y pueden tolerarse si el resto de la muestra ha tenido buenas imágenes. Si se observan artefactos grandes y brillantes (por ejemplo, polvo), lo mejor es eliminarlos limpiando el portaobjetos y reimaginándolos. - Genera imágenes de fondo que se restarán de la señal final del biomarcador, en un proceso que se repite en cada ronda de multiplex.
Nota: Todas las rondas multiplex se alinearán automáticamente mediante el software de adquisición.
- Abre el software de adquisición de imágenes multiplex (por ejemplo, flujo de trabajo Mx (4.2.0.4)) y crea un protocolo con las rondas/biomarcadores y tiempos de exposición requeridos usando el asistente del editor de protocolos.
- Uso de un manipulador robótico de placas
- Asegúrate de que el software de adquisición esté cerrado.
- Abre el software de integración robótica y haz clic en iniciar.
- Coloca el portadeslizantes sin cubierta apilado en la pila de entrada.
- Asegúrate de que la pila de salida esté vacía.
- Abre el software de control de manipuladores de placas robóticos (por ejemplo, software de robótica Harmony (3.2.0)) y sigue el asistente, asegurándote de que se selecciona el tipo y número de placa correctos.
- Haz clic en start y el encargado de la placa cargará el microscopio, que automáticamente conocerá la etapa correcta del flujo de trabajo gracias al código de barras del portaobjetos.
NOTA: Si se utiliza el cargador robótico para los pasos de imagen del biomarcador a continuación, es esencial que la opción de "tiempos de exposición dinámicos establecidos" esté desactivada en el software y que utilice tiempos de exposición preestablecidos.
- Tinción secuencial de biomarcadores, inactivación de colorantes e imagen multiplexada
- Anticuerpos de centrifugación a 13.000 x g durante 1 minuto a temperatura ambiente para limitar los artefactos.
- Prepara la solución de anticuerpos en PBS que contiene 0,3% de BSA.
Nota: Las concentraciones finales de anticuerpos variarán, pero una dilución de 1:200 es un buen punto de partida para optimizar un nuevo anticuerpo. - Retira el medio de montaje pipeteando desde el puerto del portadeslizantes sin cubierta y lava añadiendo 2 mL de PBS con 0,01% de Tween durante 5 minutos (repite este paso tres veces).
- Retirar PBS y realizar tinción por anticuerpos pipeteando una solución de anticuerpos de 350 μL diluida en PBS en el puerto. Este volumen ha sido optimizado para asegurar una cobertura completa de la muestra dentro de la cámara de tinción.
- Incuba durante 1 hora a temperatura ambiente en la encimera.
- Elimina la solución de anticuerpos pipeteando desde el puerto del portaobjetos sin desmanche y lava añadiendo 2 mL de PBS con 0,01% de Tween durante 5 minutos (repite este paso tres veces).
- Quita PBS y añade 2 mL de soporte de montaje.
- Inserta el portaportaobjetos sin cobertura en el microscopio para iniciar el paso automático específico de imagen de la ronda.
- Una vez terminado, avanza el flujo de trabajo pasando los pasos de control de calidad indicados en pantalla.
- Retira el medio de montaje pipeteando desde el puerto del portadeslizantes sin cubierta y lava añadiendo 2 mL de PBS con 0,01% de Tween durante 5 minutos (repite este paso tres veces).
- Preparar frescamente la solución de inactivación del tinte que contiene 7 mL ddH2O, 2 mL 0,5MNaHCO 3 y 1 mL 30% H2O 2. Prepara esta solución inmediatamente antes de usarla y aplícala a las láminas sin demora.
Precaución: el peróxido de hidrógeno debe manipularse utilizando el EPI de laboratorio adecuado. - Retira PBS y añade 2 mL de inactivación de tinte por lámina inmediatamente después de añadirH2O2 a la solución funcional.
- Incuba durante 15 minutos en la encimera dentro del portadeslizantes.
- Retira la solución de inactivación del colorante pipeteando desde el puerto del portaobjetos sin desmanche y lava durante 5 minutos en 2 mL PBS que contiene 0,01% Tween.
- Quita PBS y añade 2 mL de soporte de montaje.
- Inserta el portaportaobjetos sin portaobjetos en el microscopio para iniciar una imagen automática de autofluorescencia específica para rondas 20x.
- Una vez terminado, avanza el flujo de trabajo pasando los pasos de control de calidad indicados en pantalla.
- Repite los pasos 2.3.1 a 2.3.17 para tantas rondas/marcadores como sea necesario. (El procedimiento ha sido validado por el fabricante hasta 10 disparos, aunque la integridad tisular será el principal factor determinante de este límite).
3. Análisis automatizado HighPlex mediante software digital de patología
- Carga de datos y segmentación de TMA
- Arrastra y suelta imágenes multiplexadas de FI en la pestaña "estudios" del Software de Patología Digital.
- Las imágenes virtuales de H&E deben importarse por separado.
- Para muestras de microarray tisular (TMA) utiliza el "módulo TMA". Esto permite etiquetar núcleo por núcleo, haciendo que el seguimiento de datos sea mucho más sencillo que gestionar la diapositiva en su conjunto.
- Para crear un bloque TMA, primero navega hasta acciones de bloque y crea un nuevo mapa TMA.
- Esto se puede introducir manualmente o usando una hoja de cálculo de Excel a través del asistente de importación.
- Segmenta el TMA haciendo clic derecho en la muestra en la pestaña de estudios y seleccionando "Segmentar TMA".
- Selecciona el tamaño de los núcleos y alinealos al mapa moviendo las cajas rojas. Haz clic en guardar una vez completada.
- El análisis y la exportación de datos ahora pueden realizarse de forma por núcleo.
Nota: La siguiente tubería también puede ejecutarse en secciones de tejido completos sin utilizar el módulo TMA.
- Arrastra y suelta imágenes multiplexadas de FI en la pestaña "estudios" del Software de Patología Digital.
- Segmentación de un solo objetivo
- Ve a la pestaña de análisis.
- En el menú desplegable "acciones de configuración", haz clic en cargar y selecciona el módulo de análisis de fluorescencia HighPlex.
- Para estos resultados se utilizó la versión 5.2.2.
- En la selección de tintes, rellena los marcadores que se están evaluando manualmente o mediante la función de "autorelleno de tintes".
- En la detección nuclear, selecciona un tipo de segmentación apropiado para la versión de HALO (aquí se describe la versión tradicional, no AI).
- Establece el umbral de contraste nuclear para captar núcleos (normalmente en el rango de 0,4 a 0,6).
- Establece la intensidad nuclear mínima para captar núcleos (normalmente no inferior a 0,05).
- Reducir el brillo máximo de imagen a alrededor de 0,4 dependiendo de la intensidad de la señal DAPI (reducida desde 1 debido al rango dinámico de las imágenes de 16 bits).
- Ajusta otros parámetros, como la agresividad de segmentación, los agujeros de relleno y los filtros de tamaño, dependiendo del tipo de tejido.
- Repite este proceso para la detección de membranas y citoplasmas.
- Para la detección tradicional de citoplasmas, un radio de collar entre 2 y 5 suele ser un buen punto de partida.
- Selección del umbral positivo por biomarcador
- Cada biomarcador seleccionado en la fase de selección del colorante será medido para valores de intensidad bruta.
- Establezca una clasificación de umbral binaria (positiva vs negativa) o múltiple (alta, media, baja, negativa) para cada marcador, ajusta los valores usando los deslizadores en los compartimentos nuclear, citoplasmático o de membrana según el patrón de tinción.
- Para establecer un umbral binario, ajusta solo el deslizador inferior para determinar el valor de corte.
- Evalúa el rendimiento usando la ventana de ajuste en tiempo real en el menú "Analizar" y activando/desactivando la máscara de análisis para comparar con los niveles de tinción en bruto.
- Crea combinaciones de marcadores usando la función de "fenotipos".
- La compuerta lógica incluye AND/O positivo/negativo para todos los marcadores, permitiendo construir una matriz ilimitada en todas las tinciones.
- Configura los datos de almacenamiento de objetos en verdadero si se necesitan datos de un único objetivo (requerido para análisis espacial).
- Guarda el protocolo y en la pestaña de estudios resalta todas las diapositivas para el análisis, haz clic derecho y análisis con el protocolo deseado.
4. Revisión de resultados
- Evaluación Espacial en Software de Patología Digital
- Consulta todos los resultados en la "pestaña de resultados" del software digital de patología.
- La tabla resumen en la parte superior mostrará promedios de todas las características en la imagen actual.
- Esto será para un núcleo único si se abre por separado.
- La tabla inferior mostrará los datos objetivo único de cada característica.
- Interroga los datos individuales seleccionando de la tabla o haciendo clic en la imagen.
- Filtrar los fenotipos, los umbrales de positividad de marcadores o de intensidad en las columnas correspondientes. Estos pueden luego representarse navegando por: "acción del objeto" > "gráfico" > "gráfico espacial".
- Una vez realizado esto para varios grupos diferentes, se puede realizar un análisis espacial.
- Seleccionando el botón de "análisis espacial" y seleccionando las opciones según se requiera:
- Vecino más cercano: Encontrará la distancia a la observación más cercana de un tipo de celda especificado respecto a otra.
- Análisis de proximidad: Medirá en bandas alrededor de un tipo de célula seleccionado y cuantificará tanto el número como la distancia de cualquier otro tipo de célula.
- Análisis de infiltración: Medirá en bandas la distancia hacia una capa de anotación especificada (marcada en la imagen mediante la herramienta de anotaciones) a la que se encuentra un tipo de celda concreto.
- Mapa de Calor de Densidad: Generará una visualización de la distribución de un tipo de célula a lo largo de la imagen.
- El análisis espacial puede realizarse en todos los núcleos de TMA mediante el botón "resultados de manchas" bajo acciones deslizantes y el menú desplegable "acciones de resultados".
- Exportación de resultados de Software de Patología Digital
- Los resultados pueden exportarse desde la pestaña TMA navegando a las "acciones de deslizamiento" > "exportar".
- Solo datos resumen o análisis completo de objetivo único pueden exportarse a través de la pestaña avanzada.
- Genera datos como archivos .csv que luego pueden analizarse en software como R para generar análisis a nivel poblacional de la intensidad de biomarcadores en todas las células. Las características de un solo objeto incluyen: ID de muestra, ID único de objeto (por celda), valores de intensidad en bruto para cada marcador, clasificaciones de fenotipos y coordenadas espaciales.
Resultados
10-plex IF y H& virtual emparejado Se generaron imágenes electrónicas para 136 núcleos de microarrays tisulares que cubren 34 tipos de tejido humano en dos láminas preparadas con diferentes metodologías (Figura 2). Estas imágenes representativas demuestran una tinción multiplex exitosa con morfología tisular preservada y detección clara de múltiples biomarcadores a través de los núcleos de microarrays tisulares. Una corredera utilizaba el tintidor automático de correderas, y la otra, el proceso manual de preparación de la corredera. Se observó una mayor incidencia de artefactos tisulares con el método manual basado en cámaras de desocultamiento, incluyendo desprendimiento de tejido, así como núcleos perdidos o deslizados (Figura 3). Estos artefactos reducen la región tisular analizable por muestra o núcleo, afectando así al análisis multiplex de imágenes posteriores. Estas observaciones confirman que el protocolo permite una tinción y imagen multiplex fiables en diversos tipos de tejido.
La imagen multiplex exitosa se indica por la morfología tisular preservada, una alineación consistente entre rondas de tinción y una detección clara y específica de la señal de biomarcadores. En cambio, los resultados subóptimos se caracterizan por desprendimiento de tejido, pérdida de señal o artefactos de imagen que reducen las regiones analizables y comprometen el análisis posterior.
A continuación, se comparó el perfil de tinción de marcadores que incluyen PANCK (tejido epitelial), CD31 (tejido endotelial), aSMA (tejido estromal), queratina 15 (K15; epitelio basal), vimentina (células mesenquimales), Ki67 (marcador de proliferación), CD8 (células T citotóxicas) y FOXP3 (TREGs), entre ambas técnicas de preparación de láminas, observando una pequeña reducción de señal cualitativa (visualmente) con el método manual (Figura 4A). Utilizando umbrales de clasificación de biomarcadores en Digital Pathology Software, las muestras se estratificaron en poblaciones positivas y negativas para cada una de las ~630K células del conjunto de datos (Figura 4B). La evaluación cuantitativa de la señal de los marcadores se realizó utilizando mediciones de intensidad derivadas del flujo de trabajo de análisis digital de patología. Las estimaciones de densidad poblacional (donde el área bajo la curva representa el 100% de la población) y los valores medianos de intensidad mostraron aumentos modestos en 5/8 biomarcadores dentro de poblaciones positivas al utilizar el tintorizador automático de portaobjetos en comparación con el proceso manual (Figura 4C).
Al completar el panel, los marcadores descritos anteriormente se emparejaron con biomarcadores adicionales para Lamin B1 (membrana nuclear) y p16 (inhibidor de quinasa dependiente de ciclina), permitiendo la visualización de la abundancia y distribución relativa del tejido de los 10 marcadores en una sola muestra (Figura 5). La capacidad de perfilar un gran número de biomarcadores es de particular utilidad en el campo de la senescencia, que depende de la evaluación de múltiples marcadores ortogonales para asegurar una clasificaciónválida 2. Aquí pudimos perfilar los cambios en la intensidad de Lamin B1 en poblaciones altas y bajas de p16. Es importante destacar que, al tratarse de una muestra multiplex, estas células pudieron situarse en un contexto espacial, comparando con la distribución de otros tipos celulares dentro del mismo tejido (Figura 6A). Mediante el umbral de clasificación del Software Digital de Patología, esta tinción se cuantificó para demostrar que las células p16 positivas estaban asociadas con niveles más bajos de Lamin B1 que sus contrapartes negativas (Figura 6B), un perfil consistente con los patrones de marcadores asociados a la senescenciapreviamente descritos 12. También observamos que las células Lamin B1 negativas tenían niveles más altos de p16 (Figura 6C). Utilizando la función de fenotipos del Software Digital de Patología (que clasifica las células en función de la segmentación de una sola célula y el umbral de múltiples marcadores), la combinación de estos marcadores se utilizó para definir una población de células como senescentes, es decir, aquellas que son tanto p16 positivas como Lamin B1 negativas. Luego, se cuantificó la proporción de estas células en todos los núcleos por tipo de tejido, junto con cada uno de los 10 marcadores individualmente (Figura 6D). Este resultado permite la comparación cuantitativa de poblaciones celulares definidas por biomarcadores a través de múltiples tipos de tejido dentro del conjunto de datos multiplex. Aunque la cadena de análisis opera a nivel de célula única, el conjunto de datos actual se presenta principalmente utilizando distribuciones a nivel poblacional. La abundancia relativamente baja de células p16-positivas en este conjunto de datos puede limitar el poder estadístico para un análisis robusto de correlaciones célula por célula entre p16 y Lamin B1, por lo que tales relaciones deben interpretarse con cautela.
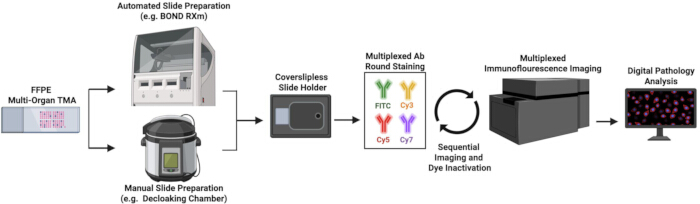
Figura 1: Esquema que muestra el flujo de trabajo completo de inmunofluorescencia multiplex. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
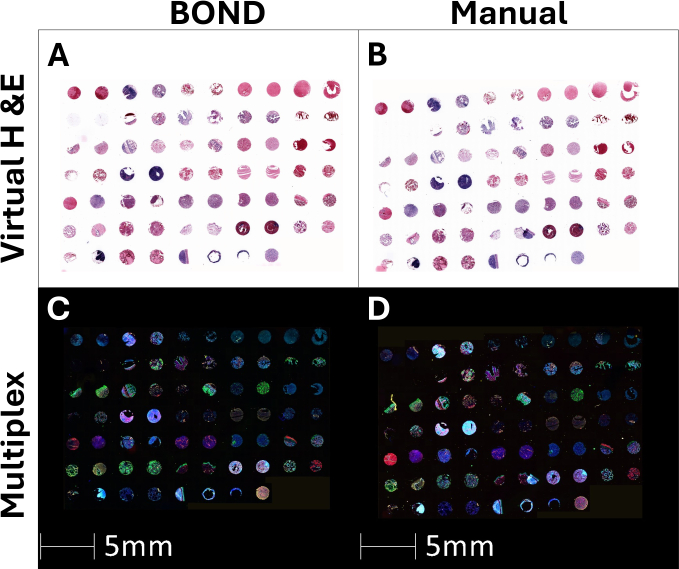
Figura 2: Visión general de la imagen multiplex: (A-B): Virtual H & Imágenes E generadas a partir de la tinción DAPI y la autofluorescencia Cy3 de la ronda 1 para visualizar la integridad tisular de las láminas preparadas mediante el teñido automático de portaobjetos o procesos manuales de preparación de láminas. (C-D): Tinción IF multiplexada de todos los biomarcadores. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
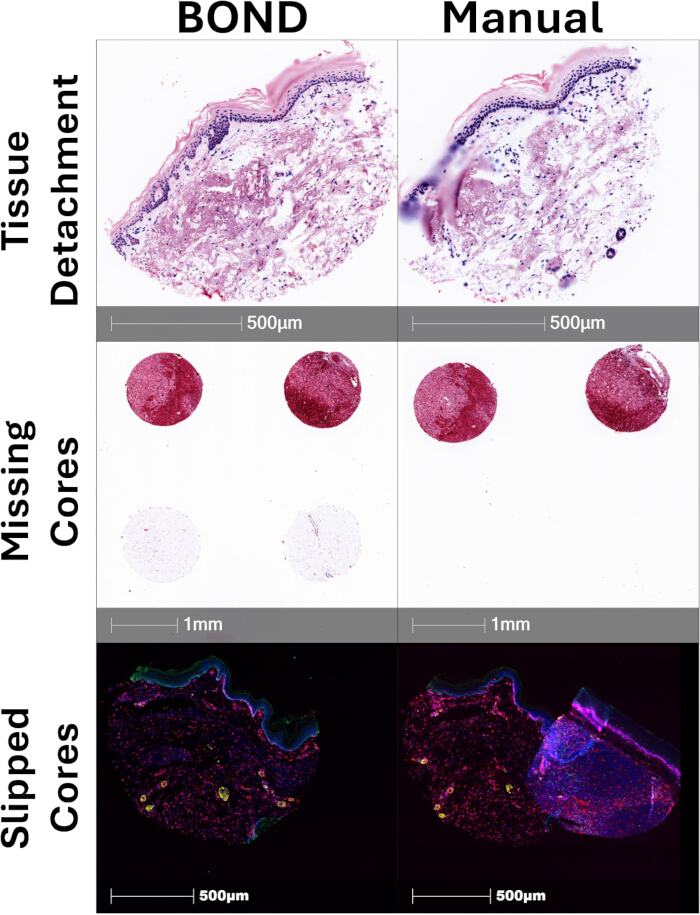
Figura 3: Ejemplos de tipos de artefactos: Ejemplos representativos de diferentes tipos de artefactos que pueden generarse principalmente durante la preparación de diapositivas. El desprendimiento parcial de tejidos puede observarse como regiones desenfocadas y puede causar problemas de alineación tisular en rondas posteriores. Los núcleos ausentes reducen la potencia experimental y a menudo ocurren de forma desproporcionada en tipos de tejido delicados. Los núcleos deslizados o superpuestos ocurren cuando un núcleo se separa de su posición en el TMA pero se aferra a otra región, lo que agrava la pérdida de muestra al dificultar el análisis del núcleo oculto. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
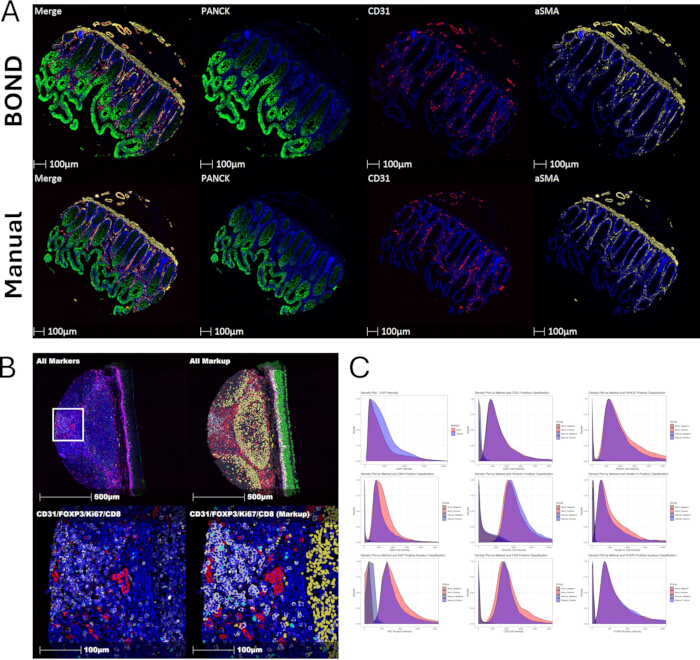
Figura 4: Comparación entre el autotintiñador BOND y la señal de fluorescencia de preparación manual del portaobjetos: (A): Tinción representativa de FI para marcadores estructurales de la citoqueratina (PANCK), CD31 y actina del músculo liso alfa (aSMA). Una combinación de estas tres imágenes se muestra en la primera columna. (B): Máscaras de análisis binario de clasificación del Software de Patología Digital, indicando la detección de marcadores positivos en diferentes tipos celulares: CD31 (rojo), FOXP3 (turquesa), Ki67 (amarillo), CD8 (blanco), PANCK (verde). La caja blanca indica la región de zoom digital en los paneles inferiores. (C): Cuantificación de la intensidad de biomarcadores en poblaciones celulares agrupadas por método de preparación tisular (un teñidor automático de portaobjetos = rojo, Manual = azul) y positividad de marcadores (oscuro = negativo, claro = positivo). El área bajo cada parcela de densidad representa el 100% de la población celular analizada. AF = Autofluorescencia. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
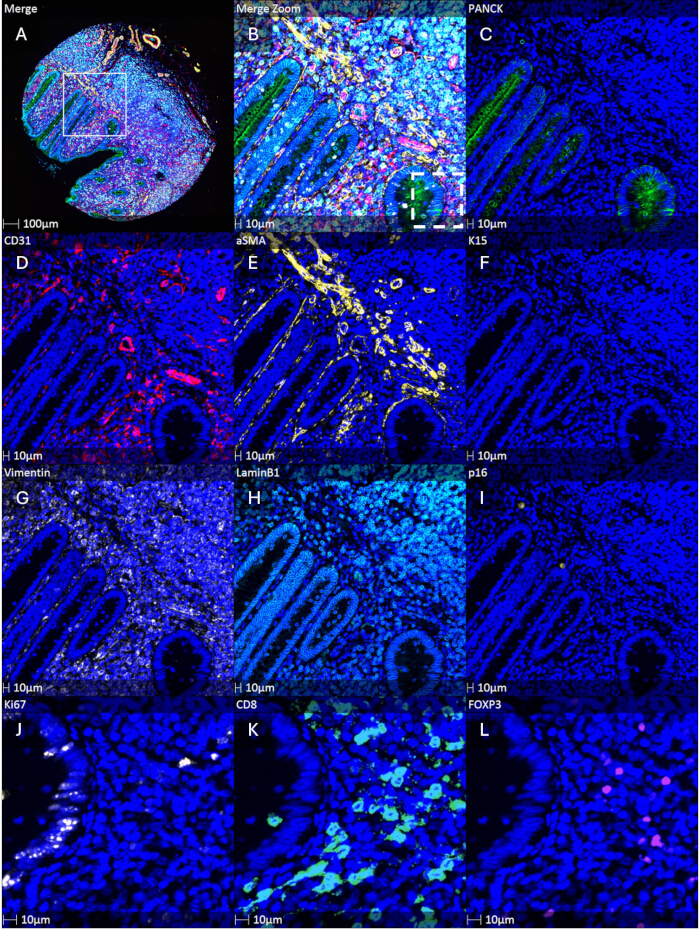
Figura 5: Panel multiplex completo: Imágenes representativas del tejido apéndice que muestran A-B: panel completo de 10-plex IF C: PANCK (verde), D: CD31 (rojo), E:aSMA (amarillo), F: K15 (rosa), G: Vimentina (blanco), H: Lamin B1 (turquesa), I:p16 (dorado), J: Ki67 (amarillo brillante), K: CD8 (verde brillante) y L: FOXP3 (morado). Cuadro blanco = zoom digital (Merge, CD31, aSMA, K15, Vim, LB1, p16), cuadro discontinuo = zoom digital (Ki67, CD8, FOXP3). Por favor, haz clic aquí para ver una versión ampliada de esta figura.
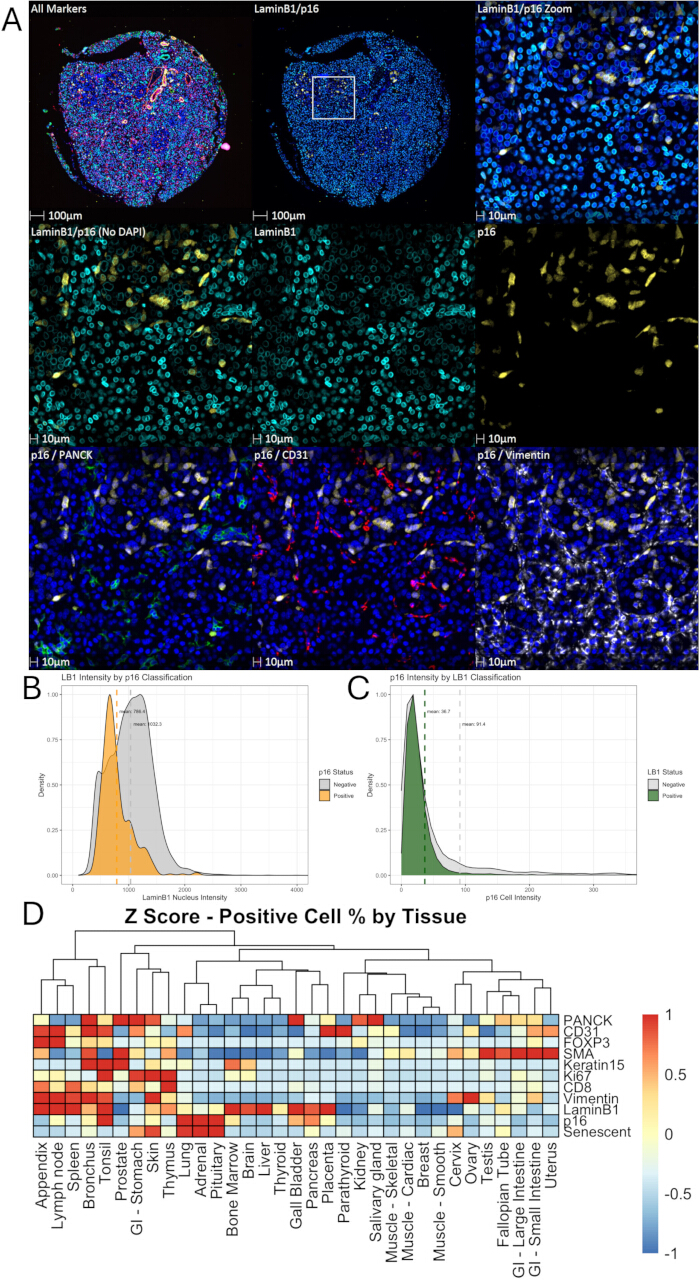
Figura 6: Detección de marcadores de senescencia: (A): FI representativo de imágenes de tejido pancreático que muestran patrones de tinción contrastantes de Lamin B1 (turquesa) y p16 (dorado), junto con la relación espacial con otros marcadores PANCK (verde), CD31 (rojo) y Vimentina (blanco). (B): Cuantificación de la intensidad del núcleo de la Lamin B1 (LB1) en poblaciones celulares positivas y negativas de p16. (C): Cuantificación de la intensidad celular p16 en poblaciones celulares positivas y negativas de Lamin B1 (LB1). El área de densidad bajo la curva representa el 100% de la población. (D): Mapa térmico normalizado de Z-score del porcentaje medio de positividad central para cada biomarcador o fenotipo de senescencia (p16+/LB1-ve) entre tipos de tejido. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Discusión
La imagen multifactorizada de FI mediante plataformas automatizadas facilita la generación de perfiles matizados de un gran panel de biomarcadores dentro de una sola secciónde tejido 13. Cuando se combina con software digital de patología, como HALO, permite analizar tanto la abundancia como las relaciones espaciales de los tipos celulares, entre sí y su distribución a través de diferentes estructurastisulares 3. Esto tiene el potencial de aportar un valor significativo al campo de la senescencia, que depende de combinaciones de perfilado de características para una clasificación robusta de células senescentes, que a su vez se establece que poseen una heterogeneidad significativa y, por tanto, requieren un perfil celular objetivo único, imposible con secciones secuencialesde tejido 14. Además, la carga celular senescente varía entre tejidos, puede acumularse a diferentes ritmos durante el envejecimiento y existe una escasez establecida de marcadores in vivo fiables de senescencia, lo que hace deseable la capacidad de utilizar un panel más amplio de biomarcadores en contextos novedosos donde puede requerirse mayorflexibilidad 5,15,16. Es importante destacar que estudios previos han demostrado que la acumulación y la dinámica temporal de las células senescentes dependen mucho del tejido, con una variación sustancial tanto en abundancia como en inicio entre sistemas orgánicos, lo que pone de manifiesto que la senescencia no ocurre de forma sincrónica entre tejidos. Técnicas alternativas de perfilado espacial, como la transcriptómica espacial o la citometría de masas por imagen, pueden proporcionar información molecular complementaria; sin embargo, la inmunofluorescencia multiplex mide directamente la expresión proteica y permite un análisis espacial de alta resolución de fenotipos celulares dentro de secciones de tejido intactas. La naturaleza secuencial del FI multiplexado también se presta a una cadena de descubrimiento iterativa.
La imagen multiplex IF puede realizarse en flujos de trabajo de alto rendimiento integrándose con un teñidor automático de diapositivas. Además de proporcionar ventajas significativas en términos de estandarización, la preparación automatizada de portaobjetos también parece dar lugar a menos artefactos que el uso de un enfoque manual basado en cámaras de desocultación, ya que se observaron menos desprendimientos de tejido y pérdida de núcleos. Sin embargo, estas observaciones se basan en una comparación cualitativa, y se requeriría una evaluación cuantitativa adicional para establecer formalmente diferencias en el daño tisular inducido por el procesamiento. Esto es una preocupación particular en tipos de tejido graso como la piel y el pecho. Además, el sistema Coverless Slide Holder permite la integración con manipuladores robóticos de placas, lo que permite un mayor rendimiento y reduce el tiempo del operador al facilitar mejoras en el flujo de trabajo, como las realizaciones de imágenes nocturnas. Aunque se espera que la automatización mejore el rendimiento y la estandarización, la evaluación cuantitativa de estas mejoras no fue evaluada formalmente en este estudio y debe interpretarse como una observación práctica más que como un resultado medido. Con muestras preparadas como microarrays de tejido, es factible generar estos análisis exhaustivos para cientos de muestras de pacientes en un número relativamente bajo de láminas, lo que podría facilitar futuros estudios que investiguen células senescentes en muestras de tejidoclínico 5,11.
Aunque se observaron ligeros aumentos en la intensidad de los marcadores usando el teñidor automático de diapositivas respecto al proceso manual de preparación de la lámina, en la práctica esta ventaja es menor, ya que la baja señal suele superarse mediante tiempos de exposición más largos o ajustes en los umbrales de análisis. Varios pasos clave influyen críticamente en el éxito del ensayo, incluyendo la optimización de anticuerpos, el diseño de paneles multiplex y la selección de parámetros de imagen. Una validación cuidadosa de la compatibilidad de anticuerpos, la intensidad de la señal y la resistencia a ciclos repetidos de tinción es esencial para garantizar datos multiplex reproducibles y de alta calidad. Mucho más importante es la optimización en rondas y la selección de canales de biomarcadores. Estos se evalúan en muestras de prueba individualmente y en combinación, para asegurar la falta de reactividad cruzada entre anticuerpos, así como para demostrar que la inactivación de colorantes y la detección de epítopos es posible en las rondas deseadas. Se recomienda usar marcadores débiles o menos abundantes en los canales Cy5 y Cy7, que suelen mostrar una autofluorescencia más baja. El panel final se prueba en el tipo de tejido de interés, ya que algunos tejidos de optimización ampliamente utilizados (por ejemplo, las amígdalas) suelen requerir concentraciones y tiempos de exposición más bajos que los entornos experimentales, que también pueden diferir en propiedades como la autofluorescencia. Sin embargo, estos tejidos de control positivos pueden ser útiles cuando la presencia de tipo celular es incierta en tejidos experimentales, ya que la falta de señal no puede diferenciarse fácilmente de la ausencia de células objetivo. La diligencia en estas optimizaciones de panel dentro del tipo de tejido objetivo es el paso experimental más crítico para asegurar un ensayo exitoso, minimizando la pérdida de biomarcadores en las pruebas finales. La mayoría de los problemas surgen debido a la reacción cruzada de anticuerpos, señal insuficiente debido a bajas concentraciones de anticuerpos o baja señal a ruido en los canales FITC/Cy3. Además, la preservación de antígenos bajo pasos repetidos de inactivación de colorantes depende tanto del anticuerpo como del tejido, lo que requiere además el uso de pasos de optimización integrales para asegurar la selección de composiciones adecuadas en panel/redondo para las muestras experimentales. Una limitación clave de los flujos de trabajo de inmunofluorescencia multiplex es la dependencia de anticuerpos de alta calidad, junto con la estabilidad de los epítopos a través de ciclos repetidos de tinción e inactivación de colorantes.
En conjunto, la imagen multiplexada, acoplada a plataformas de automatización, representa un cambio radical en la sofisticación para la evaluación de FI de muestras de tejido in vivo , facilitando un análisis espacial integral de paneles complejos de biomarcadores a nivel de célula única. Las aplicaciones futuras de este flujo de trabajo incluyen el perfilado a gran escala de biomarcadores asociados a la senescencia en diversos tipos de tejidos y la integración con enfoques emergentes de ómicas espaciales para resolver aún más la heterogeneidad celular en entornos tisulares complejos.
Divulgaciones
CLB ha actuado como consultor para Senisca, StarkAge y AKLRD. El laboratorio de CLB recibió financiación de ValiRx.
Contribución del autor:
RW LG y CLB desarrollaron el concepto inicial. RW, FM, MGC, LG y CLB finalizaron el concepto, desarrollando y diseñando experimentos. RW, FM, MGC y LG realizaron todos los experimentos. RW y CLB redactaron el borrador inicial del manuscrito con todos los autores contribuyendo a las revisiones del manuscrito antes de su envío. Todos los autores leyeron y aprobaron el manuscrito final.
Agradecimientos
CLB reconoce la financiación para FM y MGC por parte del BBSRC (BB/T008709/1 y BB/W510427/1, respectivamente) y la compra del Cell DIVE al Wellcome Trust (223803/Z/21/Z).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 30% Hydrogen Peroxide (H2O2) | Merck | H1009 | |
| Antigen unmasking solution 1 (H3300) (ARS1) | Vector Labs. | H-3300 | Prepare with 12.5 ml Antigen Unmasking Solution + 237.5 ml ddH2O |
| Antigen unmasking solution 2 (ARS2) | Sigma | T6066 / E5134 | Prepare 10x stock (12.9 g Trizma base, 3.7 g EDTA, 5 mL Tween 20, 995 mL ddH20). |
| Bovine Serum Albumin (BSA) | Merck | A2153 | |
| Bulk Dewaxing Solution | Leica | AR9222 | |
| Bulk Epitope Retrieval 1 (ER1) | Leica | AR9961 | |
| Bulk Epitope Retrieval (ER2) | Leica | AR9640 | |
| Bulk Wash Solution | Leica | AR9590 | |
| DAPI | Merck | D3571 | |
| Doubled distilled water (ddH20) | N/A | N/A | |
| DMSO | Merck | 472301 | |
| Donkey Serum | Merck | D9663 | |
| EDTA | Merck | E5134 | |
| Glycerol | Merck | G5516 | |
| NaHCO3 | Merck | S5761 | |
| Phosphate Buffered Saline (PBS) | Merck | BP399 | |
| Propyl Gallate | Merck | P3130 | |
| Sodium Bicarbonate | Merck | S5761 | |
| Triton X 100 | Merck | H5141 | |
| Trizma Base | Merck | T6066 | |
| Tween20 | Merck | P1379 | |
| Other consumables or Equipment | |||
| Decloaking chamber | BioCare | DC2012 | |
| Steam strips | BioCare | 613QC | |
| Bond RXm Auto Slide Stainer | Leica | HIS2330 | Referred to as automated slide stainer |
| Cell DIVE | Leica | 29429159 | Referred to as multiplex fluorescence imaging system |
| Click Well slide holders | Leica | 29463259 | Referred to as Well Coverslipless Slide Holder |
| Antibody List | |||
| CD31 (Pecam-1) | Cell Signalling | 61255 | Clone: 89C2 Fluorophore: AF555 Dilution: 1 in 50 |
| CD8a | BioLegend | 372906 | Clone: C8/144B Fluorophore: Alexa 647 Dilution: 1 in 100 |
| CDKN2A/p16 | Santa Cruz | sc-56330 AF647 | Clone: jc8 Fluorophore: Alexa 647 Dilution: 1 in 200 |
| FOXP3 | BioLegend | 320114 | Clone: 206D Fluorophore: Alexa 647 Dilution: 1 in 50 |
| Keratin 15 | Abcam | ab194065 | Clone: EPR1614Y Fluorophore: AF_488 Dilution: 1 in 200 |
| Ki67 | Abcam | ab215226 | Clone: EPR3610 Fluorophore: AF555 Dilution: 1 in 50 |
| Lamin B1 | Abcam | ab194106 | Clone: EPR8985(B) Fluorophore: AF_488 Dilution: 1 in 100 |
| PanCK_AE1/AE3 | Thermofisher | 53-9003-82 | Clone: AE1/AE3 Fluorophore: AF_488 Dilution: 1 in 100 |
| SMA | R&D systems | IC1420S | Clone: 1A4 Fluorophore: Alexa 750 Dilution: 1 in 100 |
| Vimentin | Cell Signalling | 69227 | Clone: D21H3 Fluorophore: Alexa 750 Dilution: 1 in 100 |
Referencias
- Gorgoulis, V., et al. Cellular senescence: Defining a Path Forward. Cell. 179 (4), 813-827 (2019).
- Hernandez-Segura, A., Nehme, J., Demaria, M. Hallmarks of cellular senescence. Trends Cell Biol. 28 (6), 436-453 (2018).
- De Souza, N., Zhao, S., Bodenmiller, B. Multiplex protein imaging in tumour biology. Nat Rev Cancer. 24 (3), 171-191 (2024).
- Teo, Y. V., et al. Notch signaling mediates secondary senescence. Cell Rep. 27 (3), 997-1007 (2019).
- Ogrodnik, M., et al. Guidelines for minimal information on cellular senescence experimentation in vivo. Cell. 187 (16), 4150-4175 (2024).
- Sharpless, N. E., Sherr, C. J. Forging a signature of in vivo senescence. Nat Rev Cancer. 15 (7), 397-408 (2015).
- Schürch, C. M., et al. Coordinated cellular neighborhoods orchestrate antitumoral immunity at the colorectal cancer invasive front. Cell. 182 (5), 1341-1359.e19 (2020).
- Lin, J. R., et al. Highly multiplexed immunofluorescence imaging of human tissues and tumors using t-CyCIF and conventional optical microscopes. eLife. 7, e31657(2018).
- Tomimatsu, K., et al. Precise immunofluorescence cancelling for highly multiplexed imaging to capture specific cell states. Nat Commun. 15, 3657(2024).
- Kiessling, P., Kuppe, C. Spatial multi-omics: novel tools to study the complexity of cardiovascular diseases. Genome Med. 16 (1), 14(2024).
- Chaib, S., Tchkonia, T., Kirkland, J. L. Cellular senescence and senolytics: the path to the clinic. Nat Med. 28, 1556(2022).
- Freund, A., Laberge, R. M., Demaria, M., Campisi, J. Lamin B1 loss is a senescence-associated biomarker. Mol Biol Cell. 23 (11), 2066-2075 (2012).
- Eng, J., et al. A framework for multiplex imaging optimization and reproducible analysis. Commun Biol. 5 (1), 1-11 (2022).
- Wallis, R., et al. Senescence-associated morphological profiles (SAMPs): an image-based phenotypic profiling method for evaluating inter- and intra-model heterogeneity of senescence. Aging (Albany NY). 14, 1-27 (2022).
- González-Gualda, E., Baker, A. G., Fruk, L., Muñoz-Espín, D. A guide to assessing cellular senescence in vitro and in vivo. FEBS J. 288 (1), 56-80 (2021).
- O’Sullivan, E. A., Wallis, R., Mossa, F., Bishop, C. L. The paradox of senescent-marker positive cancer cells: challenges and opportunities. NPJ Aging. 10 (1), 1-11 (2024).
Reimpresiones y permisos
