Este protocolo describe un enfoque para afinar biológicamente la fibrina rica en plaquetas mediante el enriquecimiento con cobalamina y alfa-tocoferol antes de la centrifugación, permitiendo la modulación controlada del factor de crecimiento y la liberación de citocinas bajo condiciones in vitro .
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de investigación
Enriquecimiento de fibrina rica en plaquetas mediante cobalamina y alfa-tocoferol para modular la liberación de factores de crecimiento
En este artículo
Resumen
Resumen
La fibrina rica en plaquetas (PRF) es un biomaterial autólogo ampliamente utilizado en odontología regenerativa debido a su biocompatibilidad y liberación sostenida de factores de crecimiento. La investigación reciente se ha orientado hacia la modulación biológica de la PRF para mejorar su rendimiento regenerativo sin alterar sus principios fundamentales de preparación. Este estudio presenta un protocolo para ajustar biológicamente la PRF mediante enriquecimiento con cobalamina y alfa-tocoferol antes de la centrifugación y evalúa sus efectos sobre la liberación de factores de crecimiento y citocinas proinflamatorias bajo condiciones in vitro . Las muestras de sangre periférica obtenidas de voluntarios sanos se procesaron mediante un protocolo fijo de centrifugación. Se añadió cobalamina o alfa-tocoferol a la sangre total antes de la centrifugación para obtener matrices de PRF modificadas bioactivamente. Los perfiles de liberación del factor de crecimiento derivado de plaquetas (PDGF), factor de crecimiento transformante-β1 (TGF-β1), factor de crecimiento endotelial vascular (VEGF), factor de crecimiento similar a la insulina-1 (IGF-1), factor de crecimiento fibroblasto-2 (FGF-2), interleucina-1β (IL-1β) y factor de necrosis tumoral α (TNF-α) se cuantificaron a las 24 h y 72 h mediante un ensayo inmunoenzimático vinculado. La PRF enriquecida con cobalamina se asoció con diferencias significativas entre grupos en los niveles de TGF-β1 y una reducción de la liberación de citocinas proinflamatorias, lo que indica un cambio hacia un microambiente regenerativo más favorable. En cambio, los aumentos observados en FGF-2 e IGF-1 dependieron del tiempo y se detectaron en todos los grupos, sin demostrar un efecto específico de cobalamina. El PRF enriquecido con alfa-tocoferol mostró un aumento selectivo en la liberación de VEGF, lo que sugiere una posible influencia proangiogénica. Estos hallazgos demuestran que el enriquecimiento vitamínico dirigido permite una modulación controlada de la bioactividad del PRF mientras preserva su naturaleza autóloga y libre de anticoagulantes. Este protocolo proporciona un marco práctico para el ajuste biológico de la PRF y apoya su uso como plataforma regenerativa ajustable para futuras aplicaciones traslacionales y clínicas.
Introducción
La fibrina rica en plaquetas (PRF) es un concentrado autólogo de plaquetas de segunda generación que ha sido ampliamente adoptado en periodoncia, implantología y cirugía oral debido a su biocompatibilidad, facilidad de preparación y capacidad para la liberación sostenida de factoresde crecimiento 1,2. La PRF se obtiene mediante centrifugación de sangre entera sin el uso de anticoagulantes ni activadores exógenos, lo que da lugar a una matriz de fibrina tridimensional que atrapa plaquetas y leucocitos. Estos componentes celulares actúan como reservorios endógenos de factores de crecimiento, incluyendo el factor de crecimiento derivado de plaquetas (PDGF), el factor de crecimiento transformante-β1 (TGF-β1), el factor de crecimiento endotelial vascular (VEGF), el factor de crecimiento similar a la insulina-1 (IGF-1) y el factor de crecimiento fibroblasto-2 (FGF-2), que regulan colectivamente la angiogénesis, la migración celular, la proliferación y la remodelación de la matriz extracelular durante la regeneracióntisular 3,4.
Más allá de su composición biológica, el rendimiento regenerativo del PRF está fuertemente influenciado por la arquitectura de su red de fibrinas y la actividad biológica de sus constituyentes celulares. Por esta razón, investigaciones recientes han ido más allá de los protocolos convencionales de preparación y han comenzado a conceptualizar la PRF como un sistema portador biológicamente sintonizable en lugar de un andamiajepasivo 5,6. Las estrategias de modificación estructural, como la incorporación de biomateriales como el ácido hialurónico y el colágeno, han demostrado que las propiedades físicas y mecánicas del PRF pueden alterarse, lo que conduce a cambios en la organización de la fibrina, la estabilidad mecánica y la cinética de liberación de factoresde crecimiento 7. Estos hallazgos han contribuido a un creciente cuerpo de evidencia que respalda la adaptabilidad de la PRF a demandas regenerativas específicas.
Paralelamente a los enfoques basados en biomateriales, el enriquecimiento basado en vitaminas ha surgido como una estrategia biológicamente relevante para modular la bioactividad del PRF. Se sabe que las vitaminas regulan procesos celulares fundamentales como el metabolismo, el equilibrio redox, la síntesis de colágeno, la angiogénesis y la señalización inflamatoria. En particular, se ha demostrado que vitaminas como el ácido ascórbico, el colecalciferol, la cobalamina y el alfa-tocoferol influyen en el comportamiento celular y la curación de los tejidos a través de vías molecularesdistintas 8. Estudios in vitro previos han demostrado que las formulaciones de PRF enriquecidas en vitaminas pueden modular los perfiles de liberación de factores de crecimiento, la expresión de citoquinas inflamatorias y las características biomecánicas de la matriz de fibrina, lo que indica que la suplementación vitamínica representa un medio eficaz para modificar biológicamente la PRF sin alterar su naturalezaautóloga 9.
La cobalamina (vitamina B12) y el alfa-tocoferol (vitamina E) son micronutrientes esenciales implicados en procesos biológicos clave relevantes para la homeostasis y reparación tisular. La vitamina B12 desempeña un papel fundamental en la síntesis de ácidos nucleicos, el metabolismo celular y la eritropoyesis, y su deficiencia se ha asociado con alteraciones mucosas orales y descomposición del tejidoperiodontal 10,11. La vitamina E actúa como un potente antioxidante que limita la peroxidación lipídica, reduce el estrés oxidativo y contribuye a la estabilización y modulación del colágeno en las respuestasinflamatorias 12,13. Es importante destacar que, aunque el presente trabajo se basa en investigaciones previas que exploraron diferentes moduladores biológicos y fisiológicos de la PRF, el estudio actual introduce un protocolo específico específicamente para el enriquecimiento con cobalamina y alfa-tocoferol antes de la centrifugación. Por tanto, el objetivo de este estudio es describir un protocolo reproducible para preparar PRF enriquecido con cobalamina y alfa-tocoferol y evaluar los efectos de este enfoque bioactivo de ajuste fino sobre la liberación de factores de crecimiento y citocinas proinflamatorias bajo condiciones in vitro.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Este estudio experimental se llevó a cabo de acuerdo con los principios éticos establecidos en la Declaración de Helsinki y recibió la aprobación del Comité de Ética en Investigación Clínica de la Universidad de Çukurova (Aprobación: 139/25; Fecha: 8de diciembre de 2023). Antes de participar, todos los participantes fueron informados sobre los procedimientos del estudio y se obtuvo el consentimiento informado por escrito de cada participante. Todos los procedimientos que involucraron muestras de sangre humana se realizaron en cumplimiento con las normativas institucionales de bioseguridad. Durante todo el proceso experimental se utilizó equipo de protección individual (EPP) adecuado, incluyendo guantes, mascarillas y batas de laboratorio. Los materiales biológicos se manipularon mediante técnicas asépticas y todos los residuos se eliminaron conforme a los protocolos establecidos de gestión de riesgos biológicos. Todos los reactivos, consumibles y equipos utilizados en este estudio se enumeran en la Tabla de Materiales, incluyendo los detalles del fabricante y las especificaciones relevantes para garantizar la reproducibilidad.
1. Selección de participantes
Los participantes fueron reclutados entre adultos sistémicamente sanos de entre 20 y 30 años que demostraron un cumplimiento adecuado de los procedimientos del estudio. No se consideró elegible las personas con antecedentes de enfermedades sistémicas, trastornos hematológicos o condiciones conocidas por afectar la función plaquetaria o la cicatrización de heridas. Criterios adicionales de exclusión incluyeron embarazo o lactancia, consumo actual de tabaquismo, infección reciente, hipersensibilidad conocida a la cobalamina o alfa-tocoferol, y el uso de suplementos vitamínicos o medicamentos que pudieran interferir con la actividad plaquetaria en los seis meses anteriores. Para reducir la variabilidad biológica, solo se incluyeron voluntarios con hallazgos hematológicos basales normales, y todos los participantes fueron evaluados antes de la inclusión para asegurar su idoneidad para la preparación de PRF. Como investigación clínica exploratoria preliminar, este estudio utilizó un tamaño de muestra basado en la viabilidad y la disponibilidad de participantes elegibles durante el periodo del estudio, y se analizaron muestras de doce participantes.
2. Recogida de sangre y asignación por grupos
Se recogió sangre venosa periférica de cada participante utilizando tubos de vidrio de 10 mL sin aditivos bajo condiciones asépticas. Se obtuvieron un total de cinco tubos por participante. Se asignó un tubo para un análisis completo del hemograma y se utilizó otro tubo para determinar los niveles basales de cobalamina sérica y alfa-tocoferol. Los tres tubos restantes se asignaron a la preparación de fibrina rica en plaquetas (PRF). Entre estos, un tubo sirvió como grupo control de PRF sin aditivos, otro recibió cobalamina (1 mL) antes de la centrifugación para obtener PRF enriquecido con cobalamina, y otro tubo recibió alfa-tocoferol (0,5 mL) antes de la centrifugación para obtener PRF enriquecido con alfa-tocoferol. La cobalamina se administró como solución inyectable estéril (1000 μg/mL) y el alfa-tocoferol se utilizó en forma de ampolla (2 mL). Todas las muestras se procesaron inmediatamente después de la extracción de sangre para evitar una coagulación prematura.
3. PRF preparación
Se recogieron muestras de sangre venosa periférica de cada participante utilizando tubos de vidrio estériles y libres de anticoagulantes. Inmediatamente después de la recogida, los tubos se colocaban en una centrífuga y se procesaban sin demora para evitar una coagulación prematura. La centrifugación se realizó a 2700 rpm (708 × g) durante 12 minutos (a temperatura ambiente) utilizando un sistema de rotor de ángulo fijo. Al finalizar la centrifugación, se observaron tres capas distintas: una fracción de glóbulos rojos más baja, una capa superior de plasma pobre en plaquetas y un coágulo intermedio de fibrina que representa la fibrina rica en plaquetas (PRF). El coágulo de PRF fue cuidadosamente separado de la capa de glóbulos rojos mediante instrumentos estériles y aislado para su procesamiento posterior. Para la preparación de grupos PRF enriquecidos, los aditivos designados se introdujeron en las muestras de sangre inmediatamente antes de la centrifugación bajo condiciones estandarizadas. Este enfoque permitió la incorporación de compuestos bioactivos en la matriz de fibrina en desarrollo durante la formación de coágulos (Figura 1).
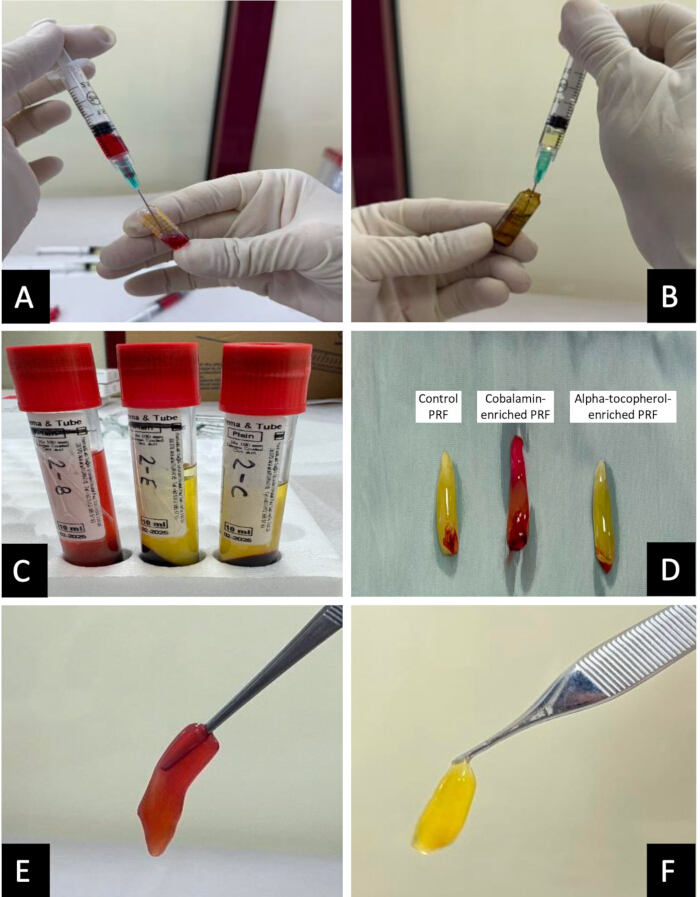
Figura 1: Diagrama de flujo que muestra el protocolo metodológico para obtener las muestras de PRF. Se añadieron 1 mL de cobalamina (A) y 0,5 mL de alfa-tocoferol (B) a las muestras de sangre antes de la centrifugación. El PRF resultante se muestra en los tubos (C) y después de separarse de la capa de glóbulos rojos (D). PRF (E) enriquecido con cobalamina y PRF (F) enriquecido con alfa-tocoferol. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
4. Incubación in vitro de muestras de PRF
Cada coágulo de PRF se transfirió a un tubo estéril, y se añadió un medio de cultivo celular a una proporción estandarizada de 1 mL por cada 1 g de coágulo (1:1, v/w) para asegurar un entorno de difusión consistente en todas las muestras. Los tubos se colocaron sobre un agitador orbitario e incubaron a 37 °C durante una duración total de 72 horas para facilitar la liberación gradual de factores de crecimiento y citocinas de la matriz PRF. Los supernadantes se recogían a las 24 y 72 horas, se transferían a microtubos estériles y se almacenaban a −80 °C hasta un análisis adicional. Se utilizó medio de cultivo celular sin suplementación sérica para evitar interferencias de factores exógenos de crecimiento y para asegurar que todas las biomoléculas medidas se originaran únicamente en la matriz PRF.
5. Análisis ELISA de factores de crecimiento
Las concentraciones de factor de crecimiento derivado de plaquetas (PDGF), factor de crecimiento transformante-β1 (TGF-β1), factor de crecimiento endotelial vascular (VEGF), factor de crecimiento similar a la insulina (IGF-1), factor de crecimiento fibroblasto-2 (FGF-2), interleucina-1β (IL-1β) y factor de necrosis tumoral α (TNF-α) en los supernadantes recogidos se cuantificaron utilizando kits de inmunosorbentes enzimáticos según las instrucciones del fabricante. Los valores de absorbancia se midieron a 450 nm usando un lector de microplacas, y las concentraciones de analitos se calcularon basándose en curvas de calibración estándar.
6. Análisis estadístico
Los análisis estadísticos se realizaron utilizando IBM SPSS Statistics for Windows (Versión 20.0). Los datos se expresaron como media ± desviación estándar y mediana (mínimo–máximo), según corresponda. La normalidad de la distribución de los datos se evaluó mediante la prueba de Shapiro–Wilk. Las comparaciones intragrupales entre puntos temporales se realizaron utilizando la prueba t pareada o la prueba de rango por signos de Wilcoxon, mientras que las comparaciones intergrupales se realizaron mediante análisis de varianza con medidas repetidas o la prueba de Friedman, según correspondá. Se consideró estadísticamente significativo un valor p de <0,05.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Se logró una preparación exitosa de fibrina rica en plaquetas (PRF) enriquecida con cobalamina y enriquecida en alfa-tocoferol en todos los participantes. El examen macroscópico confirmó la formación de coágulos bien estructurados de PRF con integridad preservada de la fibrina y suficiente estabilidad mecánica, permitiendo un manejo estandarizado, incubación y análisis bioquímicos posteriores (Tabla 1).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
El presente estudio demuestra que la fibrina rica en plaquetas (PRF) puede ajustarse biológicamente mediante un enriquecimiento dirigido con cobalamina y alfa-tocoferol antes de la centrifugación, resultando en una modulación distinta y reproducible de los perfiles de liberación de factores de crecimiento y citocinas. Estos hallazgos refuerzan el concepto en evolución de que la PRF no es simplemente un andamiaje autólogo pasivo, sino una matriz biológicamente sensible cuyo comportamiento...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen nada que revelar.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Alfa-Tocoferol (Vitamina E) | AKSU FARMA, Estambul, Turquía | A11HA03 | Ampolla EVIGEN 2 mL |
| Centrífuga (rotor de ángulo fijo de 40 grados) | Proceso para PRF, Niza, Francia | 913023410238 | Centrífuga Dúo |
| Cobalamina (vitamina B12) | DEVA HOLDING, Estambul, Turquía y nbsp; | B03BA01 | Ampolla DODEX 1000 mcg/mL |
| Tubos Eppendorf | Axygen | PCR-02-C | 200 piezas |
| Tubos de recolección de sangre de vidrio | Hema & Metro (Estambul, Turquía) | HNM8080 | (10 mL) Sin anticoagulante |
| Solución HRP | Incluido en el kit ELISA | ||
| Kit de ELISA Humano - FGF | Biotecnología Fina de Wuhan | EH0541 | Prueba fina |
| Kit ELISA Humano - IGF-1 | Biotecnología Fina de Wuhan | ER0030 | Fine Test |
| Kit de ELISA Humano - PDGF | Biotecnología Fina de Wuhan | ER1240 | Fine Test |
| Kit ELISA Humano - TGFβ-1 | Biotecnología Fina de Wuhan | EH0287 | Prueba fina |
| Kit de ELISA Humano - VEGF | Biotecnología Fina de Wuhan | EH0327 | Prueba fina |
| IL-1 y beta humanos; ELISA Kit | Biotecnología Fina de Wuhan | EH0185 | Prueba fina |
| TNF-y alfa humanos; ELISA Kit | Biotecnología Fina de Wuhan | EH0302 | Prueba fina |
| Micropipetas y Consejos | Eppendorf | 3123000063 | 1 Conjunto |
| Lector de microplacas | Biochrome | EZ Read 400 | 450 nm |
| Agitador orbital | Stuart | SSM3 | Mini Giro-Rocka |
| Escala de precisión | Sartorius | H51-D | 1 pieza |
| Medio de cultivo celular RPMI-1640 | HyClone, Cytiva, EE. UU. | SH30027.01 | 500 mL |
| Tijeras estériles | ASA Dental (Estambul, Turquía) | 0305-1 | 1 pieza |
| Solución de parada | Incluido en el kit ELISA | ||
| Solución de sustrato | Incluido en el kit ELISA | ||
| Buffer de lavado | Incluido en el kit ELISA |
Referencias
- Dohan, D. M., Choukroun, J., Diss, A., Dohan, S. L., Dohan, A. J. J., et al. Platelet-rich fibrin (PRF): a second-generation platelet concentrate. Part I: technological concepts and evolution. Oral Surg Oral Med Oral Pathol Oral Radiol Endod. 101 (3), e37-e44 (2006).
- Miron, R. J., Zucchelli, G., Pikos, M. A., Salama, M., Lee, S., et al. Use of platelet-rich fibrin in regenerative dentistry: a systematic review. Clin Oral Investig. 21 (6), 1913-1927 (2017).
- Kobayashi, E., Flückiger, L., Fujioka-Kobayashi, M., Sawada, K., Sculean, A., et al. Comparative release of growth factors from PRP, PRF, and advanced-PRF. Clin Oral Investig. 20 (9), 2353-2360 (2016).
- Choukroun, J., Diss, A., Simonpieri, A. Platelet-rich fibrin (PRF): a second-generation platelet concentrate. Part IV: clinical effects on tissue healing. Oral Surg Oral Med Oral Pathol Oral Radiol Endod. 101 (3), e56-e60 (2006).
- Miron, R. J., Fujioka-Kobayashi, M., Bishara, M., Zhang, Y., Hernandez, M., Choukroun, J. Platelet-rich fibrin and soft tissue wound healing: a systematic review. Tissue Eng Part B Rev. 23 (1), 83-99 (2017).
- Ghanaati, S., Booms, P., Orlowska, A., Kubesch, A., Lorenz, J., et al. Advanced platelet-rich fibrin: a new concept for cell-based tissue engineering by means of inflammatory cells. J Oral Implantol. 40 (6), 679-689 (2014).
- Demirbilek, F., Alkaya, B., Ucak Turer, O., Yilmaz, M. B., Haytac, M. C., Ozcan, M. Enhancing platelet-rich fibrin: influence of hyaluronic acid and collagen on growth factor release and biomechanical properties in vitro. J Vis Exp. (222), e68693 (2025).
- Fawzy El-Sayed, K. M., Cosgarea, R., Sculean, A., Doerfer, C. Can vitamins improve periodontal wound healing/regeneration?. Periodontol 2000. 94 (1), 539-602 (2024).
- Ozcan, M., Topcu, B. E., Alkaya, B., Yilmaz, M. B., Ucak Turer, O., Haytac, M. C. Effects of ascorbic acid and cholecalciferol on growth factor release, cytokines, and biomechanical properties of platelet rich fibrin: in vitro. study. BMC Oral Health. 26 (1), 262 (2026).
- Kozlak, S. T., Walsh, S. J., Lalla, R. V. Reduced dietary intake of vitamin B12 and folate in patients with recurrent aphthous stomatitis. J Oral Pathol Med. 39 (5), 420-423 (2010).
- Alekhya, K., Muppirala, S. Oral manifestations of vitamin B12 (cobalamin) deficiency: a review. Int Healthc Res J. 3 (1), 9-15 (2019).
- Pavithra, R., Ramaprabha, G., Rajasekar, S., Lakshmi Sree, S. Vitamin deficiency and periodontal disease: a tie-in relationship. Sch J Appl Med Sci. 5 (1A), 74-81 (2017).
- Singh, N., Chander Narula, S., Kumar Sharma, R., Tewari, S., Kumar Sehgal, P. Vitamin E supplementation, superoxide dismutase status, and outcome of scaling and root planing in patients with chronic periodontitis: a randomized clinical trial. J Periodontol. 85 (2), 242-249 (2014).
- Miron, R. J., Fujioka-Kobayashi, M., Sculean, A., Zhang, Y. Optimization of platelet-rich fibrin. Periodontol 2000. 94 (1), 79-91 (2024).
- Miron, R. J., Estrin, N. E., Ahmad, P., Farshidfar, N., Fujioka-Kobayashi, M., et al. Thirty years of autologous platelet concentrates: from platelet-rich plasma to platelet-rich fibrin. J Periodontal Res. , (2025).
- Caruana, A., Savina, D., Macedo, J. P., Soares, S. C. From platelet-rich plasma to advanced platelet-rich fibrin: biological achievements and clinical advances in modern surgery. Eur J Dent. 13 (2), 280-286 (2019).
- Pietruszka, P., Chruścicka, I., Duś-Ilnicka, I., Paradowska-Stolarz, A. PRP and PRF-subgroups and divisions when used in dentistry. J Pers Med. 11 (10), 944 (2021).
- Dohan Ehrenfest, D. M., Bielecki, T., Jimbo, R., Barbé, G., Del Corso, M., et al. Do the fibrin architecture and leukocyte content influence the growth factor release of platelet concentrates? An evidence-based answer comparing a pure platelet-rich plasma (P-PRP) gel and a leukocyte- and platelet-rich fibrin (L-PRF). Curr Pharm Biotechnol. 13 (7), 1145-1152 (2012).
- Schär, M. O., Diaz-Romero, J., Kohl, S., Zumstein, M. A., Nesic, D. Platelet-rich concentrates differentially release growth factors and induce cell migration in vitro. Clin Orthop Relat Res. 473 (5), 1635-1643 (2015).
- Isobe, K., Watanebe, T., Kawabata, H., Kitamura, Y., Okudera, T., et al. Mechanical and degradation properties of advanced platelet-rich fibrin (A-PRF), concentrated growth factors (CGF), and platelet-poor plasma-derived fibrin (PPTF). Int J Implant Dent. 3 (1), 17 (2017).
- El Bagdadi, K., Kubesch, A., Yu, X., Al-Maawi, S., Orlowska, A., et al. Reduction of relative centrifugal forces increases growth factor release within solid platelet-rich-fibrin (PRF)-based matrices: a proof of concept of LSCC (low speed centrifugation concept). Eur J Trauma Emerg Surg. 45 (3), 467-479 (2019).
- Yaşar, N. &. #. 1. 9. 9. ;., Ünsal, G., Kocaelli, H. A., Orhan, K., Sağ, F. B. Comparative analysis of local application of titanium-platelet rich fibrin (T-PRF) and leukocyte-platelet rich fibrin (L-PRF) in bone defect healing: a micro-CT and histopathological study in rabbit models. Microsc Res Tech. 88 (7), 2073-2084 (2025).
- O'Leary, F., Samman, S. Vitamin B12 in health and disease. Nutrients. 2 (3), 299-316 (2010).
- Traber, M. G., Atkinson, J. Vitamin E, antioxidant and nothing more. Free Radic Biol Med. 43 (1), 4-15 (2007).
- Ozcan, M., Arçay Polat, G., Alkaya, B., Uçak Türer, O., Yilmaz, M. B., Haytac, M. C. Evaluation of circadian variation in growth factors of platelet-rich fibrin: a pilot study. J Vis Exp. (224), e68902 (2025).
- Ozcan, M., Ciritci Kabaklı, S., Alkaya, B., Isler, S. C., Ucak Turer, O., Oksuz, H., et al. The impact of local and systemic penicillin on antimicrobial properties and growth factor release in platelet-rich fibrin: in vitro. study. Clin Oral Investig. 28 (1), 61 (2024).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.