Este ensayo doble ciego, controlado con placebo, evaluó 12 semanas de monoterapia con Decocción Weishen en 72 adultos mayores con osteoporosis y deficiencia de yang del riñón. Los resultados incluyeron la respuesta del síndrome de la medicina tradicional china, dolor lumbar, densidad mineral ósea, marcadores de remodelación ósea y seguridad. Los hallazgos proporcionan apoyo preliminar para futuros ensayos clínicos confirmatorios más amplios y de mayor duración.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de investigación
Seguridad y eficacia de la decocción de Weishen en pacientes ancianos con osteoporosis y deficiencia de Yang del riñón: un ensayo aleatorizado
En este artículo
Resumen
Resumen
Este estudio describió el protocolo y evaluó la seguridad y la eficacia preliminar de la monoterapia con Decocción Weishen. Este ensayo aleatorizado, doble ciego y controlado con placebo incluyó a 72 pacientes elegibles (de 60 a 80 años de edad) que fueron asignados en una proporción de 1:1 para recibir durante 12 semanas gránulos de Decocción Weishen o placebo. No se permitió ningún medicamento convencional de fondo para la osteoporosis (incluyendo calcio o vitamina D). El resultado primario fue la tasa total de efectividad basada en la reducción del puntaje del síndrome de la medicina tradicional china (MTC) (reducción ≥30% según la escala visual analógica (EVA) del dolor de espalda), la densidad mineral ósea (DMO) en la columna lumbar y el cuello femoral, y los marcadores séricos del metabolismo óseo (procolágeno de tipo I, péptido N-terminal (PINP), telopéptido C-terminal del colágeno de tipo I (β-CTX) y osteocalcina (OC)). La seguridad se evaluó mediante pruebas de laboratorio y el monitoreo de eventos adversos. Los 72 pacientes completaron el ensayo. El resultado primario definido en el protocolo mostró una tasa total de efectividad mayor con la Decocción Weishen en comparación con el placebo (66,7% frente a 41,7%; P < 0,05). Los hallazgos exploratorios sobre la DMO sugirieron una diferencia entre grupos en el cambio de la DMO del cuello femoral (P < 0,05), mientras que los cambios en la DMO de la columna lumbar no difirieron significativamente. Dada la duración del tratamiento de 12 semanas, estos resultados de DMO son preliminares y generadores de hipótesis. No ocurrieron eventos adversos graves en ninguno de los grupos. Estos resultados del ensayo demuestran que un curso de 12 semanas de monoterapia con Decocción Weishen es factible y seguro en esta población. Las mejorías observadas en los síntomas de la MTC y el dolor, junto con los cambios sugerentes en la DMO del cuello femoral, justifican futuros ensayos confirmatorios a largo plazo.
Introducción
La osteoporosis es una enfermedad esquelética sistémica caracterizada por la reducción de la masa ósea, el deterioro de la microarquitectura ósea y el aumento de la fragilidad ósea. Las fracturas osteoporóticas aumentan considerablemente la discapacidad y la mortalidad entre los adultos mayores1,2,3. Con la intensificación del envejecimiento poblacional global, la osteoporosis se ha convertido en un problema grave de salud pública4. En China, la prevalencia de osteoporosis en personas de 60 años o más es tan alta como el 32 %, lo que genera una carga clínica y socioeconómica sustancial y en aumento.
Actualmente, las principales estrategias de tratamiento para la osteoporosis senil (SOP) en la medicina moderna incluyen la suplementación con calcio y vitamina D, el uso de fármacos anti-resorbentes (como bifosfonatos, anticuerpos monoclonales dirigidos contra RANKL) y agentes anabólicos5,6. Aunque estas terapias pueden aumentar eficazmente la densidad mineral ósea (BMD) y reducir el riesgo de fracturas, aún enfrentan numerosos desafíos en su uso a largo plazo. Por ejemplo, los bifosfonatos pueden provocar osteonecrosis de la mandíbula o fracturas femorales atípicas7, mientras que agentes como el teriparatida y el denosumab están limitados por su alto costo y posible pérdida ósea rápida tras la interrupción del tratamiento8. Por lo tanto, explorar alternativas o terapias complementarias más seguras, económicas y adecuadas para el manejo a largo plazo tiene una importancia clínica significativa.
La medicina tradicional a menudo clasifica la osteoporosis dentro del ámbito de "debilidad ósea" (Gu Wei) o "atrofia ósea" (Gu Ku). El Su Wen · Wei Lun afirma: "El riñón gobierna los huesos y la médula... Cuando el qi del riñón está caliente, la columna lumbar no puede erguirse, los huesos se atrofian y la médula disminuye, lo que conduce a la debilidad ósea," estableciendo la deficiencia renal como la patogénesis fundamental9. El riñón almacena la esencia, gobierna los huesos y produce la médula. Las funciones de calentamiento y propulsión del yang primordial dentro del riñón son fundamentales para huesos fuertes y un metabolismo equilibrado. La deficiencia de yang del riñón conduce a una esencia y sangre insuficientes, malnutrición de la médula y huesos malnutridos y debilitados, que se vuelven frágiles. Las manifestaciones clínicas suelen incluir dolor frío en la columna lumbar, debilidad y dolor, aversión al frío y extremidades frías10. Por lo tanto, calentar y tonificar el yang del riñón se ha convertido en un principio importante en la MTC para prevenir y tratar la osteoporosis por deficiencia de yang del riñón11.
La Decocción Weishen (también conocida como Píldora Weishen) proviene del Suwen Bingji Qiyi Bao Ming Ji de Liu Wansu, de la dinastía Jin, indicada originalmente para "alteración del hígado y los riñones que afecta al bazo, mala digestión de los alimentos y dolor lumbar que impide levantarse11." La fórmula utiliza la corteza de Eucommia (Du Zhong) y el fruto de Psoralea (Bu Gu Zhi) como hierbas soberanas para calentar el riñón, fortalecer el yang y reforzar tendones y huesos; la semilla de Dodder (Tu Si Zi), la alholva (Hu Lu Ba) y la raíz de Cyathula (Chuan Niu Xi) como hierbas ministro para tonificar el hígado y el riñón y eliminar el viento-humedad; y se auxilia con la raíz de Saposhnikovia (Fang Feng), el rizoma de Dioscoreae hypoglaucae (Bi Xie), el fruto de Tribulus (Bai Ji Li) y la corteza de canela (Rou Gui) para eliminar el viento-humedad, beneficiar el jiao inferior, calmar el hígado y reprimir el yang, así como para calentar y desbloquear los canales. En conjunto, tradicionalmente se considera que estas hierbas actúan sinérgicamente para calentar y tonificar el yang del riñón, y reponer la esencia con el fin de fortalecer los huesos. Experimentos preliminares en animales han mostrado que la Decocción Weishen podría mejorar el metabolismo óseo y promover la formación ósea mediante la modulación de vías de señalización, incluyendo TGF-β/Smad2 y MAPK.12Sin embargo, en la práctica clínica, esta fórmula se utiliza más frecuentemente en combinación con la medicina occidental. Existe una falta de evidencia de investigación clínica de alta calidad y rigurosamente diseñada que respalde su eficacia y seguridad como monoterapia para la osteoporosis senil por deficiencia de yang del riñón.
Para aclarar la posición de la monoterapia con Decocción Weishen, este artículo la compara con las intervenciones clínicas convencionales. La farmacoterapia convencional incluye principalmente bifosfonatos, denosumab y teriparatida, que pueden usarse con o sin suplementos de calcio y vitamina D. Estos regímenes pueden reducir eficazmente el riesgo de fracturas y ofrecer una eficacia a largo plazo confiable, aunque presentan desventajas notables. Pueden provocar reacciones adversas graves, como osteonecrosis de la mandíbula y fracturas femorales atípicas, y están asociados con altos costos y baja tolerabilidad en algunos pacientes ancianos. Además, comúnmente ocurre una pérdida ósea rápida tras la interrupción del tratamiento con denosumab. Aunque la suplementación con calcio y vitamina D por sí sola es segura y asequible, tiene un efecto limitado en la prevención de fracturas entre individuos mayores con niveles adecuados de vitamina D5,6. Se trata meramente de una terapia complementaria y no de un tratamiento modificador de la enfermedad.
Otro enfoque común es la terapia combinada con fórmulas herbales chinas y farmacoterapia convencional, lo que ayuda a aliviar los síntomas clínicos y reducir la dosis de medicamentos occidentales. Sin embargo, estos diseños adicionales se ven confundidos por los tratamientos de fondo, lo que hace imposible identificar el efecto terapéutico independiente de los medicamentos herbales. Además, la mayoría de los estudios relevantes carecen de cegamiento riguroso, control con placebo y criterios estandarizados para la diferenciación del síndrome de la MTC. Por esta razón, la verdadera eficacia de las fórmulas herbales tónicas para el riñón, incluyendo la Decocción Weishen, cuando se usan solas, sigue siendo incierta. Por lo tanto, existe una necesidad clínica urgente de verificar si las fórmulas herbales chinas estandarizadas pueden servir como monoterapias efectivas, ofreciendo una alternativa para pacientes que prefieren un tratamiento puramente de MTC o que tienen contraindicaciones frente a los medicamentos occidentales convencionales.
Este estudio adopta un diseño de monoterapia controlado con placebo sin suplementación de calcio y vitamina D por las siguientes razones. En primer lugar, permite una evaluación imparcial de la eficacia independiente de la Decocción Weishen, eliminando factores de confusión provenientes de tratamientos de fondo. En segundo lugar, aún no se han realizado ensayos clínicos de alta calidad que confirmen los efectos independientes de la Decocción Weishen en esta población de pacientes, y un diseño controlado con placebo puede proporcionar la evidencia más rigurosa. En tercer lugar, dada la duración de 12 semanas de la intervención y la vigilancia estrecha durante todo el ensayo, se consideró éticamente aceptable la omisión de calcio y vitamina D según los criterios de elegibilidad del estudio y los procedimientos de monitoreo. Este diseño tiene como objetivo responder una pregunta clínica fundamental: ¿Puede la monoterapia con Decocción Weishen mejorar los síntomas clínicos, la intensidad del dolor, el metabolismo óseo y la densidad mineral ósea en pacientes ancianos con osteoporosis senil de patrón deficiencia de yang del riñón?
Este estudio pretende llenar el vacío de investigación. Hasta donde sabemos, este es el primer ensayo clínico que evalúa la eficacia y seguridad de la Decocción Weishen, utilizada de forma aislada (sin medicamentos antiosteoporóticos convencionales), en la osteoporosis senil con un patrón de deficiencia del yang del riñón. Los hallazgos proporcionarán evidencia preliminar para respaldar la aplicación clínica precisa de esta fórmula e informarán el diseño de ensayos clínicos confirmatorios posteriores.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Este estudio se realizó de acuerdo con los principios de la Declaración de Helsinki. El estudio fue aprobado por el Comité de Ética del Hospital Central de Xuzhou (número de aprobación: XZXY-LK-20230320-037). El ensayo fue registrado en el Sistema Nacional de Registro de Investigación Médica (n.º: MR-32-23-014328).
Diseño del ensayo
Este fue un ensayo clínico prospectivo, unicéntrico, aleatorizado, doble ciego y controlado con placebo, diseñado para evaluar la eficacia clínica y la seguridad de la monoterapia con Decocción Weishen en osteoporosis senil con deficiencia de yang del riñón.
Reclutamiento e inscripción
Los participantes fueron reclutados de la clínica externa del Departamento de Ortopedia y Medicina Tradicional China (MTC) del Hospital Central de Xuzhou entre abril de 2023 y septiembre de 2024. Un coordinador de investigación revisó diariamente los registros médicos electrónicos en busca de pacientes de 60 a 80 años con códigos diagnósticos de osteoporosis (M80-M81) y síntomas como dolor de espalda, debilidad y dolor en la cintura y las rodillas. A los pacientes potencialmente elegibles se les contactó posteriormente por teléfono utilizando un guion estandarizado que explicaba el objetivo del estudio, el diseño doble ciego controlado con placebo de 12 semanas, la ausencia de suplementación basal con calcio o vitamina D y la disponibilidad de tratamiento de rescate si fuera necesario. A los pacientes que mantenían interés se les programó una visita de cribado. En la visita de cribado, se obtuvo el consentimiento informado por escrito de todos los participantes antes de realizar cualquier procedimiento específico del estudio. Se llevó un registro de cribado para documentar a todos los pacientes contactados, las razones de exclusión y aquellos que rechazaron participar. Tras el consentimiento, se extrajo una muestra de sangre en ayunas para medir la concentración sérica de 25-hidroxivitamina D₃ (se requería una concentración ≥20 ng/mL para la inclusión), calcio, fósforo y marcadores de remodelación ósea (PINP, β-CTX, OC) mediante un analizador bioquímico automatizado. Se utilizó un dispositivo de absorciometría dual de rayos X (DXA) para medir la densidad mineral ósea en la columna lumbar (L1-L4) y en el cuello femoral izquierdo. La diferenciación del síndrome según la MTC fue realizada de forma independiente por dos médicos titulares de MTC utilizando un formulario estandarizado de informe de casos (CRF); cualquier desacuerdo fue resuelto mediante discusión con un tercer médico senior de MTC. Todos los criterios de inclusión y exclusión fueron verificados mediante una lista de control preimpresa. A los participantes elegibles se les programó una evaluación basal dentro de los 7 días previos a la aleatorización.
Cálculo del tamaño de la muestra
El tamaño de la muestra se calculó en función del resultado principal: la tasa de efectividad total (resultado dicotómico). Según dos metaanalizías publicadas previamente sobre intervenciones de medicina tradicional china para la osteoporosis primaria13,14, las tasas de efectividad total informadas (basadas en la reducción del puntaje del síndrome de medicina tradicional china) para las fórmulas herbales reconstituyentes del riñón oscilaron entre aproximadamente el 60% y el 75% en los grupos de tratamiento y entre el 35% y el 50% en los grupos placebo o control. Con base en estas estimaciones, se asumió una tasa de efectividad del 66% para el grupo de Weishen Decoction y del 40% para el grupo placebo. Utilizando un nivel de significancia bilateral α = 0,05 y β = 0,20 (potencia = 80%), se realizó la estimación del tamaño de la muestra para comparar dos proporciones independientes mediante un software especializado para el cálculo del tamaño de la muestra. Se ingresaron los siguientes parámetros: p1 = 0,66, p2 = 0,40, α = 0,05, potencia = 0,80, relación de asignación N2/N1 = 1. El cálculo indicó que se necesitaban 33 pacientes por grupo. Considerando una tasa de abandono aproximada del 10%, finalmente se determinó un tamaño total de muestra de 72 pacientes, con 36 pacientes en cada grupo. La salida del software y la configuración del análisis se guardaron en formato PDF y se almacenaron en el archivo maestro del ensayo.
Asignación aleatoria y enmascaramiento
Se empleó un método de aleatorización por bloques estratificados. Los factores de estratificación fueron grupo de edad (60–70 años frente a 71–80 años) y sexo (masculino frente a femenino). Se utilizó un tamaño de bloque fijo de 4. Un estadístico independiente, ajeno a la reclutación de participantes, al tratamiento o a la evaluación de la eficacia, utilizó un software de aleatorización para generar la secuencia de asignación. Se siguió el siguiente procedimiento: (1) se creó una nueva base de datos vacía con 72 filas; (2) se introdujeron las variables de estratificación (grupo de edad y sexo) y un identificador secuencial del participante (1–72); (3) dentro de cada estrato, se generó un número aleatorio uniforme entre 0 y 1; (4) los participantes se ordenaron por estrato y por el número aleatorio; (5) dentro de cada bloque de tamaño 4, los dos primeros se asignaron a la Decocción Weishen (código A) y los dos siguientes al placebo (código B); (6) se imprimió la tabla final de asignación. La secuencia aleatoria se imprimió y se selló en sobres opacos numerados consecutivamente. Estos sobres se guardaron en un armario cerrado con llave en la farmacia central del hospital, a la que solo tenía acceso el farmacéutico dispensador, quien no participó en ningún otro procedimiento del ensayo. Tras la inscripción y la evaluación basal, el coordinador de investigación asignó el siguiente identificador de participante disponible (en orden ascendente) y retiró el sobre correspondiente de la farmacia. El sobre solo se abría por parte del farmacéutico después de que el participante hubiera completado todas las evaluaciones basales y se hubiera confirmado su elegibilidad. A continuación, el farmacéutico preparaba el medicamento del estudio según el código de asignación y registraba la asignación en un registro seguro de asignación (guardado en un archivo cerrado con llave aparte). Los medicamentos del estudio (gránulos de Decocción Weishen y el placebo correspondiente) eran idénticos en apariencia, olor, empaque y peso (cada sobre pesaba aproximadamente 12,05 g). La farmacia preparó un suministro de 4 semanas del medicamento del estudio para cada participante según el sobre de aleatorización. Para cada participante, un conjunto de recipientes etiquetados (uno por intervalo de 4 semanas) se llenó con los sobres asignados. Cada etiqueta de recipiente incluía el identificador del participante, el número del recipiente (por ejemplo, W1, W2, W3 para las semanas 1–4, 5–8, 9–12) y la instrucción «Tomar un sobre dos veces al día después de las comidas». Un registro de dispensación independiente registraba el identificador del participante, el número del recipiente, el número de sobres dispensados (28 por recipiente), la fecha de dispensación y las iniciales del farmacéutico dispensador. El registro fue firmado y fechado tanto por el farmacéutico como por un segundo técnico farmacéutico independiente que verificó el conteo. Los participantes, los investigadores clínicos (responsables de la inscripción, el tratamiento y el seguimiento), los evaluadores de eficacia y los estadísticos de datos permanecieron todos ciegos respecto a las asignaciones de grupo, las cuales se mantuvieron ocultas hasta el bloqueo de la base de datos y la finalización de los análisis previamente especificados. No ocurrieron eventos de rompimiento del ciego no planificados durante el estudio.
Criterios diagnósticos
El diagnóstico médico occidental de osteoporosis se basó en las Guías para el Diagnóstico y Tratamiento de la Osteoporosis Primaria (2022).15. Densitometría ósea con rayos X de doble energía se utilizó para medir la densidad mineral ósea en la columna lumbar (L1-L4) o en el cuello del fémur, y se empleó una puntuación T ≤−2,5 para confirmar el diagnóstico16. Los criterios diagnósticos de la Medicina Tradicional China para el patrón de deficiencia del yang del riñón siguieron el Consenso de Expertos sobre la Medicina Tradicional China para la Prevención y el Tratamiento de la Osteoporosis Primaria (2020)16Los principales síntomas eran dolor frío en la espalda y la cintura, y dolor, debilidad o fatiga en la cintura y las rodillas. Los síntomas secundarios incluían aversión al frío y preferencia por el calor (empeoramiento con el frío), así como micción frecuente o nocturia. Los hallazgos de lengua y pulso incluían una lengua pálida e hinchada, con un recubrimiento blanco y resbaladizo, y un pulso profundo, filiforme o lento. El diagnóstico requería la presencia de todos los síntomas principales más al menos un síntoma secundario, junto con la presentación característica de lengua y pulso. Cada síntoma se cuantificó para calcular una puntuación total del síndrome de medicina tradicional china (MTC). De acuerdo con el Consenso de Expertos sobre la MTC para la Prevención y el Tratamiento de la Osteoporosis Primaria (2020)17, los síntomas primarios (dolor frío en la espalda y la cintura, dolor y debilidad en la cintura y las rodillas) se puntuaron en una escala de cuatro niveles: 0, 2, 4 o 6 (0 = ausente, 2 = leve, 4 = moderado, 6 = severo), siendo la intensidad del dolor frío en la espalda y la cintura equivalente a las puntuaciones de la escala VAS (leve: 1–3; moderado: 4–6; severo: 7–10). Los síntomas secundarios (actividad lumbar limitada, aversión al frío y preferencia por el calor, micción frecuente o nicturia) se puntuaron en una escala de 0–1–2–3 (0 = ausente, 1 = leve, 2 = moderado, 3 = severo). Todos los evaluadores recibieron formación en estos criterios y realizaron una prueba piloto en 10 pacientes antes del estudio para garantizar la consistencia entre evaluadores (coeficiente de correlación intraclase ≥0,85).
Criterios de inclusión, exclusión y retiración
Los criterios de inclusión fueron: edad entre 60 y 80 años; cumplir con los criterios diagnósticos médicos occidentales y con el patrón de deficiencia del yang del riñón según la medicina tradicional china (MTC); no haber utilizado medicamentos que afecten el metabolismo óseo (por ejemplo, bifosfonatos, teriparatida, denosumab) en los 3 meses previos a la inscripción; signos vitales estables, conciencia clara, capacidad para cooperar con las evaluaciones mediante escalas y con el seguimiento; y participación voluntaria con consentimiento informado firmado. Los criterios de exclusión fueron: osteoporosis secundaria (por ejemplo, hiperparatiroidismo, síndrome de Cushing, uso prolongado de glucocorticoides); enfermedades primarias graves concurrentes del sistema cardíaco, hepático, renal o hematológico, o tumores malignos; antecedentes de hipersensibilidad o alergia conocida a algún componente del fármaco en estudio; fracturas por compresión lumbar concurrentes, deformidades espinales graves o antecedentes de reemplazo articular que afecten la medición de la densidad mineral ósea (DMO) y su precisión; trastornos cognitivos o psiquiátricos que impidan otorgar el consentimiento informado o completar los procedimientos del estudio; y participación simultánea en otro estudio clínico. Los criterios de interrupción y retiro fueron: aparición de eventos adversos graves que, según el investigador, impidan continuar; baja adherencia del participante (tasa de cumplimiento terapéutico <80 % o pérdida en el seguimiento); retiro del consentimiento; y aparición de eventos clínicos que requieran tratamiento estándar e intervención urgente durante el estudio.
Métodos de tratamiento
Este estudio no incluyó farmacoterapia convencional (tratamiento basal: calcio y vitamina D). Los participantes recibieron ya sea el Decocción Weishen o un placebo comparable para evaluar su eficacia independiente. El grupo de Decocción Weishen recibió gránulos orales de Decocción Weishen (preparados por una empresa farmacéutica china; número de lote: 20240217). Los gránulos se fabricaron mediante un proceso estandarizado de extracción con agua y secado por aspersión. El equivalente diario de hierbas crudas (total de 111 g) produjo aproximadamente 20,5 g de extracto tras el secado por aspersión. Tras añadir dextrina (15% p/p), el peso total diario de gránulos fue de aproximadamente 24,1 g, dividido equitativamente entre dos sobres (cada uno conteniendo aproximadamente 12,05 g de gránulos, equivalentes a 55,5 g de hierbas crudas y 10,25 g de extracto seco por sobre). Los participantes disolvieron un sobre en 150–200 mL de agua tibia y lo consumieron después del desayuno y nuevamente después de la cena. El grupo control recibió gránulos orales de placebo comparables, idénticos en apariencia, color, olor y sabor (número de lote: 20240211; elaborados con dextrina, caramelo y colorante alimentario, sin actividad farmacológica), envasados de forma idéntica y con el mismo régimen de dosificación. La duración del tratamiento para ambos grupos fue de 12 semanas. Durante el período de tratamiento de 12 semanas, los pacientes fueron monitoreados en las semanas 4, 8 y 12. Cualquier participante que presentara una nueva fractura por fragilidad, un empeoramiento significativo del dolor de espalda que limitara la movilidad, o una disminución clínicamente relevante del estado funcional debía retirarse del ensayo y derivarse para la atención estándar del manejo de la osteoporosis. No se produjeron tales retiros.
Monitoreo de la adherencia
La adherencia al tratamiento se evaluó mediante un método combinado de conteo de sobres y diario del paciente. Un suministro de 4 semanas con administración dos veces al día debería contener normalmente 56 sobres. Se instruyó a los participantes para que devolvieran todos los sobres, usados y sin usar, en cada visita de seguimiento (semanas 4, 8 y 12). En cada visita, el personal del estudio contó los sobres devueltos y registró la cantidad en un registro estandarizado de adherencia.
La tasa de adherencia para cada intervalo se calculó como:
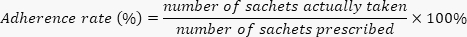
donde «número de sobres realmente ingeridos» se calculó como (sobres dispensados en la visita anterior) − (sobres devueltos en la visita actual).
A cada participante también se le entregó un diario impreso para registrar la fecha y la hora de cada toma del sobre. Los diarios fueron revisados y firmados por el coordinador del estudio en cada visita de seguimiento. Las discrepancias entre las anotaciones en el diario y el conteo de sobres se resolvieron mediante entrevistas con los participantes; si no se resolvían, se utilizaba la estimación más conservadora. Se consideró aceptable una tasa de adherencia ≥80 % durante todo el período de 12 semanas. A los participantes con adherencia <80 % en la semana 4 o en la semana 8 se les brindó asesoramiento adicional; si la adherencia seguía siendo <80 % en la visita subsiguiente, se consideraban no adherentes y se excluían del análisis por protocolo (aunque seguían siendo monitoreados por seguridad y se incluían en el análisis de intención de tratar). Tras una dosis olvidada, se instruyó a los participantes a no duplicar la siguiente dosis, sino a reanudar el horario habitual.
Medidas de observación y métodos de evaluación
El resultado principal fue la tasa de efectividad total, definida como la reducción del puntaje del síndrome de la MTC. Los puntajes del síndrome de la MTC se evaluaron antes del tratamiento y después de 12 semanas de tratamiento. Mediante el método Nimodipino ([(puntaje basal − puntaje post-tratamiento) / puntaje basal] × 100%), se definió como «muy eficaz» una tasa de reducción del puntaje del síndrome ≥70%, como «eficaz» una tasa de reducción del 30% ≤ y <70%, y como «ineficaz» una tasa de reducción <30%. La tasa de efectividad total se calculó como (número de participantes clasificados como muy eficaces o eficaces) / número total de casos × 100%. Los resultados secundarios clave fueron el cambio en el puntaje total del síndrome de la MTC (variable continua) y el cambio en la intensidad del dolor lumbar medido mediante la escala visual analógica (EVA, escala de 0 a 10)17. Los resultados secundarios exploratorios incluyeron cambios en la densidad mineral ósea (DMO) en la columna lumbar y el cuello femoral, cambios en los marcadores séricos del metabolismo óseo (PINP, β‑CTX, OC, Ca, P, 25(OH)D₃, fosfatasa alcalina ósea (BALP)) e índices de seguridad. La DMO se midió mediante un dispositivo DXA por el mismo técnico certificado, cegado respecto a la asignación del grupo, en el momento basal (dentro de los 7 días previos a la aleatorización) y en la visita de seguimiento post-tratamiento (dentro de las 12 semanas posteriores a la finalización del tratamiento)4,19. Se obtuvo sangre venosa en ayunas antes del tratamiento y después de 12 semanas para la medición de los marcadores del metabolismo óseo mediante un analizador inmunoenzimático automatizado de electroquimioluminiscencia. La seguridad se evaluó mediante monitoreo continuo de eventos adversos (EA); pruebas de laboratorio programadas (hemograma completo, análisis de orina, pruebas de función hepática y renal, electrocardiografía (ECG)) en el momento basal y en la semana 12; y exámenes físicos en cada visita (semanas 4, 8 y 12). Todos los EA se recopilaron mediante notificación espontánea y consulta activa en cada visita. La gravedad se clasificó utilizando la
Criterios de Terminología Común para Eventos Adversos (CTCAE).
Instrucciones de seguridad clínica y reglas de interrupción
Un comité independiente de vigilancia de datos y seguridad (DSMB), compuesto por un farmacólogo clínico, un geriatra y un bioestadístico, se reunía cada seis semanas para revisar todos los datos de seguridad. Se definieron previamente las siguientes normas de seguridad. Cualquier evento adverso grave (EAG), definido como muerte, un evento potencialmente mortal, hospitalización inicial o prolongada, discapacidad persistente o sustancial, anomalía congénita, prolongación de una hospitalización existente, discapacidad persistente o significativa, o anomalía congénita, debía notificarse al comité de ética dentro de las 24 horas y al DSMB dentro de las 48 horas. La ruptura del enmascaramiento del participante afectado solo podía realizarse por el investigador principal si se consideraba esencial conocer la asignación del tratamiento para la atención del paciente. El procedimiento de ruptura del enmascaramiento era gestionado por la farmacia central, que mantenía el código de asignación en un sobre sellado. Si un EAG se consideraba posiblemente, probablemente o definitivamente relacionado con el fármaco del estudio, el DSMB recomendaría la interrupción del participante afectado y, si ocurrían múltiples EAG similares, la suspensión de todo el ensayo. Para eventos adversos no graves, el tratamiento podía continuar según criterio del investigador; si un evento adverso causaba molestias persistentes o se volvía moderado a grave (grado 2 o superior) y no se resolvía en 7 días, el investigador podía retirar al participante del estudio. El ensayo se detendría de forma prematura si: (i) dos o más EAG estuvieran relacionados con el fármaco del estudio; (ii) surgiera una toxicidad grave previamente no reconocida; o (iii) el DSMB recomendara detenerlo por inutilidad o daño.
Manejo de datos y métodos estadísticos
Todos los formularios de informe de casos (CRF) fueron completados por coordinadores del estudio capacitados y introducidos de forma independiente dos veces en una base de datos electrónica por dos técnicos de entrada de datos independientes. Las dos entradas se compararon utilizando el módulo de validación integrado del software; las discrepancias se resolvieron consultando los documentos fuente originales. Se mantuvo un registro de consultas de datos. Después de que el último participante completó la visita de la semana 12 y se resolvieron todas las consultas, el investigador principal y el gestor de datos bloquearon la base de datos. La base de datos bloqueada se exportó a un software de análisis estadístico para su análisis. El archivo de sintaxis que contenía todas las transformaciones de datos, etiquetado de variables y comandos de análisis (incluido el test χ2 para el resultado principal, pruebas t independientes para las puntuaciones de cambio y análisis de sensibilidad ANCOVA) se guardó y archivó junto con el expediente maestro del ensayo. El análisis estadístico se realizó tanto sobre el Conjunto de Análisis Completo como sobre el Conjunto por Protocolo; dado que ningún paciente se retiró y no ocurrieron desviaciones importantes del protocolo, ambos conjuntos fueron idénticos. Para el resultado principal (tasa de efectividad total), se utilizó la prueba χ2. Para los resultados secundarios continuos, las puntuaciones de cambio (post-tratamiento menos línea base) se compararon entre grupos mediante pruebas t para muestras independientes (para cambios con distribución normal) o pruebas U de Mann-Whitney (para cambios con distribución no normal). Como análisis de sensibilidad, se realizó un análisis de covarianza (ANCOVA) para ajustar por los valores basales, obteniéndose resultados consistentes. Todas las pruebas estadísticas fueron bilaterales, considerándose estadísticamente significativas si P < 0,05. No se planificó ni realizó ningún análisis intermedio.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Flujo de participantes, validación del enmascaramiento y completitud del seguimiento
Randomización y asignación
Se aleatorizaron 72 pacientes (36 a la Decocción Weishen, 36 a placebo). Los 72 pacientes recibieron la intervención asignada; no se produjeron desviaciones del protocolo.
Integridad del enmascaramiento
No se evaluó formalmente el enmascaramiento (po...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Este estudio, mediante un ensayo aleatorizado, doble ciego y controlado con placebo rigurosamente diseñado, evaluó la eficacia clínica y la seguridad de la fórmula herbal china tradicional Decocción Weishen, administrada sola (sin ninguna farmacoterapia convencional), en el tratamiento de la osteoporosis senil por deficiencia de yang del riñón. Los resultados indican que, tras 12 semanas de intervención, en comparación con el placebo, la Decocción Weishen mejoró significativamente los síntomas clínicos centrales de defic...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Intereses en conflicto: Los autores no tienen intereses financieros ni no financieros relevantes que declarar.
Agradecimientos
Financiamiento: Esta investigación no recibió financiamiento externo.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Intervenciones del estudio | |||
| Gránulos de Decocción Weishen | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Lote 20240217 | Gránulos de Decocción Weishen |
| Gránulos placebo | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Lote 20240211 | gránulos simuladores placebo |
| Mediciones óseas y del metabolismo | |||
| Discovery Wi | Hologic, Inc., Marlborough, MA, USA | N/A | dispositivo de absorciometría dual de rayos X (DXA) |
| Módulo Cobas e 601 | Roche Diagnostics, Mannheim, Alemania | N/A | analizador inmunológico automatizado de electroquimioluminiscencia |
| Módulo Cobas c 701 | Roche Diagnostics, Mannheim, Alemania | N/A | analizador bioquímico automatizado |
| Pruebas de seguridad y de laboratorio de rutina | |||
| XN-9000 | Sysmex Corporation, Kobe, Japón | N/A | analizador hematológico automatizado |
| Clinitek Atlas | Siemens Healthineers, Erlangen, Alemania | N/A | sistema automatizado de uroanálisis |
| AU5800 | Beckman Coulter, Brea, CA, EE. UU. | N/A | analizador químico automatizado |
| CardioFax V6.0 | Nihon Kohden, Tokio, Japón | N/A | electrocardiógrafo |
| Control de calidad | |||
| (no especificado) | (no especificado) | N/A | sistema de cromatografía líquida de alta eficacia (HPLC) |
| Software para gestión y análisis del ensayo | |||
| PASS 15.0 | NCSS, LLC, Kaysville, UT, EE. UU. | N/A | software para cálculo del tamaño de la muestra |
| SPSS 22.0 | IBM Corp., Armonk, NY, EE. UU. | N/A | software de aleatorización |
| EpiData 3.1 | The EpiData Association, Odense, Dinamarca | N/A | software de base de datos electrónica |
| SPSS 22.0 | IBM Corp., Armonk, NY, EE. UU. | N/A | software de análisis estadístico |
| Suministros y consumibles | |||
| (no especificado) | (no especificado) | N/A | sobres (envase) |
| (no aplicable) | (no aplicable) | N/A | diario del paciente |
Referencias
- Vilaca T, Eastell R, Schini M. Osteoporosis in men. Lancet Diabetes Endocrinol. 2022;10(4):273–83.
- Cotts KG, Cifu AS. Treatment of osteoporosis. JAMA. 2018;319(10):1040–1.
- Hoong CWS, Saul D, Khosla S, Sfeir JG. Advances in the management of osteoporosis. BMJ. 2025;390. doi:10.1136/bmj-2024-081250.
- Johnston CB, Dagar M. Osteoporosis in older adults. Med Clin North Am. 2020;104(5):873–84.
- Kaufman JM. Management of osteoporosis in older men. Aging Clin Exp Res. 2021;33(6):1439–52.
- Chen YJ, et al. Osteoporosis treatment: current drugs and future developments. Front Pharmacol. 2024;15:1456796. doi:10.3389/fphar.2024.1456796.
- Ensrud KE. Bisphosphonates for postmenopausal osteoporosis. JAMA. 2021;325(1):96.
- Chai SJ, et al. The efficacy and safety of denosumab, risedronate, alendronate and teriparatide to treat male osteoporosis: a systematic review and Bayesian network meta-analysis. Front Endocrinol (Lausanne). 2025;16:1579101. doi:10.3389/fendo.2025.1579101.
- Unschuld PU, Tessenow H, Zheng J. Huang Di Nei Jing Su Wen: An Annotated Translation of Huang Di’s Inner Classic—Basic Questions. University of California Press; Berkeley, CA; 2011.
- Ding X, et al. The nexus between traditional Chinese medicine and immunoporosis: implications in the treatment and management of osteoporosis. Phytother Res. 2025;39(4):1826–46.
- Shu B, Shi Q, Wang YJ. Shen (kidney)-tonifying principle for primary osteoporosis: to treat both the disease and the Chinese medicine syndrome. Chin J Integr Med. 2015;21(9):656–61.
- Zhang P, et al. Research on the bone-protective effect of Weishen Decoction by regulating the TGF-β/Smad2 and MAPK pathways in osteoporosis. Chinese Journal of Osteoporosis. 2025;31:806–11.
- Ma X, Ma Y, Guo Y. Meta-analysis of the efficacy of tonifying the kidney, strengthening the spleen and activating the blood in treating postmenopausal osteoporosis. Chinese Journal of Osteoporosis. 2022;(4):527–35.
- Wang B, et al. Meta-analysis of tonifying the kidney, strengthening the spleen and activating the blood in treating primary osteoporosis in middle-aged and older adults. Chinese Journal of Osteoporosis. 2021;27:7–13.
- Zhang Z. Guidelines for the diagnosis and treatment of primary osteoporosis (2022). Chinese Journal of Osteoporosis and Bone Mineral Research. 2022;15:573–611.
- Yang J, Zeng Y, Yu W. Criteria for osteoporosis diagnosis: a systematic review and meta-analysis of osteoporosis diagnostic studies with DXA and QCT. EClinicalMedicine. 2025;83:103244. doi:10.1016/j.eclinm.2025.103244.
- Ge J, et al. Expert consensus on traditional Chinese medicine for the prevention and treatment of primary osteoporosis. Chinese Journal of Osteoporosis. 2020;26:7–15.
- Chiu LYL, et al. The evaluation of smartphone versions of the visual analogue scale and numeric rating scale as postoperative pain assessment tools: a prospective randomized trial. Can J Anaesth. 2019;66(6):706–15.
- Bischoff-Ferrari HA, et al. Effect of vitamin D on falls: a meta-analysis. JAMA. 2004;291(16):1999–2006.
- Zhai X, et al. Treating different diseases with the same method—a traditional Chinese medicine concept analyzed for its biological basis. Front Pharmacol. 2020;11:946. doi:10.3389/fphar.2020.00946.
- Zhang T, et al. Psoralen accelerates bone fracture healing by activating both osteoclasts and osteoblasts. FASEB J. 2019;33(4):5399–410.
- Kim SC, et al. Polysaccharides from Psoralea corylifolia seeds suppress osteoclastogenesis and alleviate osteoporosis. Int J Biol Macromol. 2025;315(Pt 2):144423. doi:10.1016/j.ijbiomac.2025.144423.
- Ma X, et al. Effects of Eucommia ulmoides leaf extracts and Caltrate on osteoblast proliferation and differentiation. Bioact Carbohydr Diet Fibre. 2024;32:100448. doi:10.1016/j.bcdf.2024.100448.
- Liu H, et al. Synthetic biology-based bacterial extracellular vesicles displaying BMP-2 and CXCR4 to ameliorate osteoporosis. J Extracell Vesicles. 2024;13(4). doi:10.1002/jev2.12429.
- Huang Y, et al. The role of Wnt signalling in osteoporosis: a bibliometric analysis. Biomater Transl. 2025;6(3):345–58.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.