Este protocolo proporciona un método estandarizado y de alto rendimiento de cribado de compuestos utilizando pez cebra in vivo para cuantificar la pérdida de neuronas dopaminérgicas y los déficits conductuales locomotores, permitiendo un cribado eficiente de compuestos neuroprotectores.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Fenotipado in vivo de la neurodegeneración dopaminérgica en larvas de pez cebra mediante análisis conductual e imágenes de alto contenido
En este artículo
Resumen
Resumen
La investigación en descubrimiento de fármacos en neurodegeneración está limitada por el alto coste y el bajo rendimiento de los modelos tradicionales de mamíferos. Este cuello de botella se observa especialmente en la investigación sobre la enfermedad de Parkinson, donde los estudios rigurosos y escalables sobre neurodegeneración dopaminérgica (DA) siguen siendo lentos y requieren muchos recursos. Para cubrir esta brecha, presentamos una cadena de fenotipado estandarizada y de alto rendimiento utilizando un modelo transgénico de pez cebra que expresa nitroreductasa en neuronas DA para estudiar la pérdida de neuronas DA dentro de los cinco días posteriores a la fertilización. El pez cebra ofrece ventajas clave para la neurociencia traslacional, incluyendo el rápido desarrollo larval, transparencia óptica que permite la imagen cerebral completa in vivo , una fuerte conservación de genes y vías relevantes para la enfermedad de Parkinson, y circuitos neuronales intactos que no son accesibles en modelos de cultivo celular. Nuestro protocolo integra ablación quimiogenética e imagen de alto contenido para generar conjuntos de datos rápidos para el cribado. Las neuronas DA se ablacionan selectivamente mediante metronidazol (MTZ), produciendo neurodegeneración específica y ajustable. El tratamiento con MTZ produce reducciones dependientes de la dosis en la locomoción, consistentes con fenotipos similares a los de la bradicinesia, proporcionando un correlacionado conductual robusto con la pérdida de células DA. Dado que la enfermedad de Parkinson es fundamentalmente un trastorno motor, combinamos mediciones anatómicas con lecturas funcionales del comportamiento. La actividad locomotora se registra directamente en una placa y se cuantifica mediante seguimiento automatizado, extrayendo métricas como la distancia total recorrida, frecuencia de la fase de nado e iniciación de ráfagas de estallido. El pez cebra proporciona un sistema modelo eficiente y escalable en el que se pueden analizar cientos de larvas simultáneamente con un manejo mínimo. Optimizamos un protocolo de cribado de drogas de alto rendimiento basado en placas, diseñado para minimizar la variabilidad experimental en la investigación de grado. Este formato estandarizado, basado en placas, para el cribado de compuestos candidatos para neuroprotección o rescate funcional garantiza que los datos recogidos por diferentes investigadores sigan siendo estadísticamente comparables y efectivos para identificar candidatos neuroprotectores, mejorando la reproducibilidad. En conjunto, esta metodología proporciona un marco robusto y escalable para la investigación en neurodegeneración.
Introducción
La investigación en descubrimiento de fármacos en neurodegeneración se enfrenta a un importante cuello de botella en eficiencia debido al alto coste y bajo rendimiento de los modelos tradicionales demamíferos 1,2, lo que requiere una planificación experimental cuidadosa y el uso de una gran fuerza laboral. El objetivo general de este método es proporcionar un enfoque estandarizado y de alto rendimiento utilizando el método Tg(th:Gal4; UAS:NTR-mCherry) en el que la nitroreductasa-mCherry se expresa específicamente en neuronas dopaminérgicas (DA) para estudiar la pérdida de neuronas DAs y los déficits de locomoción. La razón detrás del uso de esta técnica proviene de la necesidad de modelos in vivo rigurosos, escalables y económicamente viables para la investigación en neurodegeneración 3,4,5. Aunque los cultivos celulares in vitro permiten un cribado rápido de fármacos, carecen del circuito neural intacto y del contexto de organismo completo esenciales para la relevanciatraslacional 6. En contraste, los modelos de roedores proporcionan un excelente contexto fisiológico, pero son costosos y requieren mucho tiempo para el cribado inicial de alto rendimiento de compuestosneuroprotectores 7,8.
Los peces cebra poseen un rápido desarrollo larvario, transparencia óptica que permite la imagen in vivo de todo el cerebro y una fuerte conservación genética de las vías relevantes para enfermedades, especialmente relacionadas con la neurodegeneración 9,10,11. El protocolo integra específicamente el cuidado estandarizado, la ablación quimiogenética mediante metronidazol (MTZ) y la imagen de alto contenido combinada con seguimiento funcional del comportamiento. Medir directamente la actividad locomotora proporciona un correlacionado conductual robusto con la pérdida neuronal de la DA, ya que la pérdida de la neurona dopaminérgica está vinculada a anomalíasconductuales 12,13,14. El formato estandarizado basado en placas minimiza la varianza experimental entre operadores, y el alto rendimiento del sistema larvario del pez cebra permite tamaños de muestra grandes, proporcionando en conjunto suficiente potencia estadística para detectar efectos neuroprotectores. Esto hace que el protocolo sea muy adecuado para aplicaciones que requieren cribado escalable y reproducible, incluyendo entornos donde la experiencia del investigador puede variar.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Todos los métodos que implicaron el uso de sujetos vertebrados se realizaron en cumplimiento de las directrices del Comité de Cuidado y Uso Institucional de Animales (aprobación IACUC AUP-25-098).
1. Manejo de peces cebra
- Mantener las condiciones del sistema acuático
- Mantener el sistema acuático recirculante en 28,5°C (rango aceptable: 26°C–30°C), pH 7,1–7,8 y conductividad 600–700 μS/cm. Mantener a los peces cebra adultos con una densidad de repoblación de aproximadamente 5 peces por L en acuarios domésticos.
- Controla diariamente los niveles de amoníaco, nitritos y nitratos utilizando un kit de prueba colorimétrica de calidad del agua en acuarios según las instrucciones del fabricante. Mantén amoníaco y nitrito a 0 ppm y nitratos entre 10 y 20 ppm.
- Realizar intercambios de agua cuando el amoníaco o nitrito supera 0 ppm, el nitrato supera los 20 ppm, hay turbidez o residuos visibles, o los valores de pH/conductividad quedan fuera de los rangos objetivo descritos en el Paso 1.1.1. Continúa los intercambios hasta que el amoníaco y el nitrito vuelvan a 0 ppm, el nitrato a 10–20 ppm y los valores de pH/conductividad se restauran en el rango objetivo.
- Mantén un ciclo de 14 horas luz y 10 horas oscuras para sincronizar el ritmo circadiano y la reproducción.
- Alimentar a los peces cebra en diferentes etapas de desarrollo
- Alimenta a los peces adultos con pellets de hundimiento lento de 0,5 mm dos veces al día. Estandariza la alimentación según el tiempo de consumo y proporciona solo la cantidad consumida en un plazo de 3–5 minutos. Utiliza el mismo tamaño de pellet y tipo de dieta de forma consistente entre cohortes experimentales.
- Alimenta a los peces larvales con Gemma Micro 75 ZF, o una dieta equivalente de peces cebra larvas con un tamaño de partícula de aproximadamente 75 μm, tres veces al día. Alimenta a los peces juveniles (1 mes) con Gemma Micro 150 ZF, o una dieta equivalente a pez cebra con un tamaño de partícula de aproximadamente 150 μm, tres veces al día.
- Sustituyen dietas equivalentes solo si están formuladas para larvas o juveniles de pez cebra, proporcionan un tamaño de partículas comparable y suministran alimento rico en proteínas y completo en nutrientes, adecuado para la etapa de desarrollo.
- Complementa las dietas larvales y juveniles con náuplios de gambas vivas recién nacidos una vez al mediodía entre semana entre semana. Eclode los quistes de gambas en salmuera en agua salina aireada durante 24–36 horas según las instrucciones del fabricante.
- Recoge náuplios que nadan activamente, enjuágalos con agua del sistema y aliménalos solo con la cantidad consumida en un plazo de 5–10 minutos.
- Evita sobrealimentar, ya que el exceso de alimento eleva los niveles de amoníaco.
NOTA: Retira diariamente la comida no consumida y los restos visibles sifonando suavemente. Inspecciona los acuarios en busca de peces muertos o en estado insano y limpia las superficies o coladores cuando se observe acumulación de residuos. Mantener la densidad del tanque, la alimentación, la limpieza y el monitoreo de la calidad del agua de forma consistente entre las cohortes experimentales. Para más detalles sobre la cría de peces cebra, la etapa de desarrollo, la cría de camarones de salmuera y el mantenimiento a largo plazo de las instalaciones, consulte Westerfield15 y Avdesh et al.16.
2. Recogida de embriones, preparación de reactivos y cribado transgénico
- Establecer cruces de cría
- Montar los tanques de cruce con un divisor por la tarde antes de la recogida del embrión.
- Coloca un pez cebra macho y dos hembras en cada tanque de cruce, separando machos y hembras por el separador durante la noche.
- Quita el divisor a la mañana siguiente, al inicio del ciclo de luz, y permite la reproducción durante un periodo fijo de 2 horas. Recoge embriones inmediatamente después de la ventana de desove para minimizar la variabilidad en la etapa de desarrollo.
- Recoger e incubar embriones
- Recoge embriones vertiendo agua del acuario a través de un filtro de malla de 400 μm. Enjuaga los embriones suavemente con agua del sistema o agua de huevo azul (BEW) para eliminar los residuos, luego transfiere los embriones a placas de Petri de 100 mm usando una pipeta de transferencia desechable. Minimiza el manejo y evita exponer embriones al aire durante períodos prolongados.
- Transfiere los embriones a placas de Petri de 100 mm que contengan 30 mL de BEW con una densidad de 50–60 embriones por plato. No excedas los 60 embriones por plato para mantener un desarrollo constante y una disponibilidad constante de oxígeno.
- Incubar embriones a 28,5°C bajo un ciclo oscuro de 14 horas de luz y 10 horas.
- Retira diariamente los óvulos no fertilizados y los embriones no viables.
NOTA: Prepara BEW usando 60 mg de sal marina oceánica instantánea, 50 μL de azul de metileno al 1% y 1 L de aguadesionizada 17.
- Preparar y aplicar la solución de 1-fenil-2-tiourea (PTU)
- Prepara una solución de 100 mM de PTU en dimetil sulfóxido (DMSO).
- Guarda la solución original de PTU a 4°C protegida de la luz.
- A las 24–36 h post-fertilización (hpf), añadir 60 μL de solución de stock de PTU a cada plato que contenga 30 mL de BEW para lograr una concentración final de 200 μM.
- Mezcla PTU girando suavemente la placa de Petri en un movimiento circular de 5 a 10 veces. Evita pipetear directamente sobre embriones para minimizar el estrés mecánico.
PRECAUCIÓN: La PTU puede causar irritación respiratoria y cutánea. Manipula con guantes y realiza la preparación en un lugar bien ventilado.
- Prepara anestesia tricaina
- Disuelva 400 mg de tricaína metanosulfonato en 97,9 mL de agua Mili-Q.
- Añade 2,1 mL de 1 M Tris base (pH 9) a la solución.
- Ajusta la solución a pH 7,0 usando hidróxido de sodio o ácido clorhídrico de 0,1 M.
- Alocuota la solución en tubos etiquetados y la guarda a 4°C.
- Diluir la solución original 1:25 para obtener una concentración de trabajo de 160 μg/mL o diluir 1:100 para obtener 40 μg/mL para aplicaciones de bajadosis 18.
PRECAUCIÓN: El metanosulfonato de tricaína es un anestésico químico. Manipula el uso de equipos de protección personal adecuados.
- Realizar cruces de salida
- Cruzamiento homocigoto Tg(th:Gal4; UAS:NTR-mCherry) con peces cebra tipo AB salvaje, colocando un adulto transgénico homocigoto y un adulto AB tipo salvaje del sexo opuesto en un tanque cruzado con divisor durante la noche. Quita el divisor al inicio del ciclo de luz y recoge los embriones tras una ventana fija de desove de 2 horas.
- Cribado de larvas transgénicas
- A los 3 días de la fertilización (dpf), anestesiar las larvas usando tricaína a una concentración final de 160 μg/mL.
- Observar las larvas bajo un estereomicroscopio de fluorescencia usando el conjunto de filtros mCherry (excitación ~587 nm, emisión ~610 nm). Utiliza los mismos ajustes de cribado para todas las larvas dentro de un experimento, incluyendo aumento objetivo, tiempo de exposición, ganancia e intensidad de iluminación.
- Ajusta la exposición y ganancia usando una larva transgénica positiva conocida para que la fluorescencia de la neurona DA sea claramente visible sin saturación, y luego mantén estos ajustes para todas las larvas restantes en el experimento.
- Confirmar la presencia de señal mCherry-positiva localizada en los grupos neuronales DA en el diencéfalo ventral entre los ojos y ligeramente ventral a la línea media (Figura 1A).
- Identificar las larvas positivas como aquellas que muestran una fluorescencia mCherry claramente detectable en los grupos esperados de neuronas DA del diencéfalo ventral. Clasificar las larvas como negativas si no hay señal de mCherry visible por encima del fondo bajo la configuración fija de cribado, usando larvas no transgénicas o negativas conocidas como controles de fondo.
NOTA: 3 dpf es la etapa más temprana en la que las neuronas DA en el diencéfalo ventral producen una señal fluorescente fiable para cuantificación.
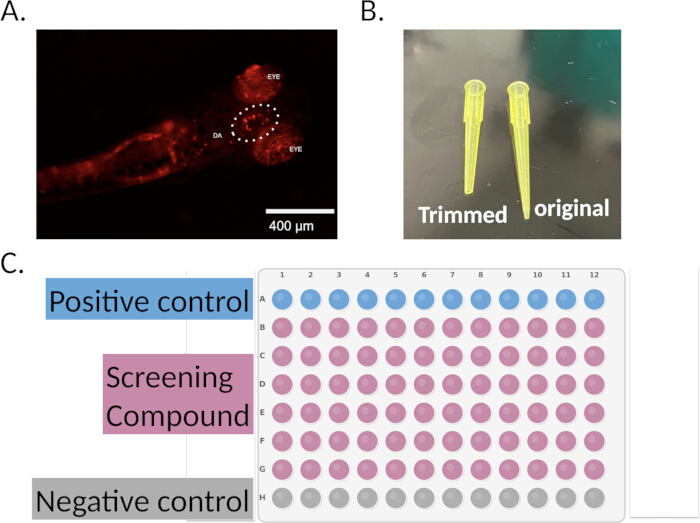
Figura 1: Cribado transgénico, incrustación larval y diseño de placas. (A) Imagen de fluorescencia (canal mCherry, objetivo 4×) de una larva transgénica de pez cebra que expresa nitroreductasa (NTR) en neuronas dopaminérgicas (DA), mostrando agrupaciones de neuronas DA en el diencéfalo ventral entre los ojos. (B) Puntas de pipeta P200 modificadas recortadas a aberturas de aproximadamente 1,5 mm, utilizadas para transferir larvas durante la incrustación de agarosa. (C) Disposición representativa de placas de 96 pozos para el cribado de drogas de alto consumo, incluyendo control de vehículos, pozos tratados con metronidazol (MTZ) y condiciones de compuestos de cribado. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
3. Ablación quimiogenética e imagen por fluorescencia
- Prepara el medio de incrustación de agarosa
- El día de la incrustación a 4 dpf, preparar agarosa (LMA) con punto de fusión bajo al 1,2% en agua Milli-Q.
- Calienta la solución de agarosa en un microondas en intervalos cortos de 5–10 s, girando suavemente entre intervalos, hasta que la agarosa esté completamente disuelta y la solución esté clara. Evita que se hierva por encima o se caliente durante mucho tiempo, ya que puede alterar la concentración final de agarosa mediante la evaporación.
- Alicuota la agarosa en tubos microcentrífugas de 1,5 mL.
- Fundir las alicuotas a 70°C y equilibrarlas en un bloque térmico de 42°C antes de su uso.
- Añadir 20 μL de solución de caldo de tricaína (4 mg/mL) a cada aliterota de agarosa para lograr una concentración de trabajo de aproximadamente 40 μg/mL.
- Mezcla tricaína con la agarosa fundida pipeteando suavemente arriba y abajo 5–10 veces con una pipeta P200. Evita el vórtice o la introducción de burbujas, ya que estas pueden interferir con la posición y la imagen larval.
- Anestesiar e incrustar larvas
- Añade solución de caldo de tricaína a la placa de Petri que contiene 4 larvas de dpf para lograr una concentración final de 160 μg/mL.
- Incubar las larvas en tricaína durante aproximadamente 5 minutos, o hasta que muestren pérdida de natación espontánea y sin respuesta al toque suave con la sonda. Procede con la incrustación solo después de alcanzar este punto final de anestesia.
- Recorta el extremo distal de la punta de una pipeta P200 usando tijeras limpias o una hoja estéril para crear una abertura de aproximadamente 1,5 mm. Verifica el tamaño de la abertura usando una regla o una báscula calibrada bajo un estereomicroscopio antes de usarla. Descarta las puntas con bordes ásperos o aberturas demasiado estrechas para que las larvas pasen sin contacto (Figura 1B).
- Aspira una sola larva en un líquido mínimo usando la punta modificada de la pipeta.
- Sumerge la punta de la pipeta en la alitera de agarosa.
- Dispensar 40 μL de agarosa que contenga una larva en un pozo de una placa de fondo plano de 96 pozos. Utiliza el mismo volumen de agarosa para todos los pozos dentro de un experimento. Si se utiliza un tipo de placa diferente, optimiza el volumen de agarosa antes de comenzar el experimento y mantén el volumen seleccionado en todos los pozos.
NOTA: Utiliza placas de fondo plano para asegurar una imagen consistente. Optimiza el volumen de agarosa según la geometría de la placa.
- Orientar e incrustar larvas
- Coloca la placa bajo un estereomicroscopio (microscopio de disección).
- Utilice pinzas de punta fina o una sonda de 0,25 mm para orientar la larva de modo que el diencéfalo ventral esté orientado hacia el objetivo.
- Coloca las larvas con el lado dorsal hacia abajo para microscopios invertidos o con el lado dorsal hacia arriba para microscopios verticales.
- Orientación completa en 1–2 minutos antes de que la agarosa se solidice.
- Incrustar una larva por pozo según un mapa de placas predefinido de 96 pozos. Reserva la fila A para los controles del vehículo, la fila H para controles solo MTZ, y asigna las filas B–G a condiciones candidatas de compuestos o grupos dosis-respuesta. Aleatoriza la colocación de compuestos dentro de las filas B–G cuando sea posible para reducir el sesgo posicional. Utiliza el mismo mapa de placas para la imagen basal y post-tratamiento.
- Tras la solidificación de agarosa, añadir BEW sin tricaína a cada pozo para llevar el volumen final del pozo a exactamente 200 μL. Utiliza el mismo volumen final para todos los pozos dentro de la placa para mantener una exposición constante a difusión y tratamiento.
- Prepara soluciones de tratamiento MTZ
- Preparar soluciones de trabajo MTZ en BEW complementadas con DMSO al 1% y PTU de 200 μM. Añade polvo de MTZ a la solución y al vórtice hasta que no queden partículas visibles. Mezcla sobre un balancín o rotador de tubo protegido de la luz durante 15–30 minutos a temperatura ambiente. Confirma que la solución esté clara y libre de precipitados visibles antes de usarla.
- Prepara concentraciones de 3, 4,5 y 9 mM para optimización dosis-respuesta.
- Prepara un control de vehículo que contenga un 1% de DMSO en BEW con una PTU de 200 μM.
- Prepara solo la concentración validada de MTZ para el cribado rutinario tras la optimización.
PRECAUCIÓN: MTZ es fotosensible. Prepara las soluciones frescas para cada experimento, protégela de la luz con papel de aluminio y no reutilice las soluciones sobrantes.
NOTA: Mantener concentraciones finales idénticas de DMSO en todos los grupos de tratamiento y control. No sustituyas por formulaciones alternativas de MTZ.
- Adquirir imágenes de fluorescencia previas al tratamiento
- A 4 dpf, tras la incrustación, adquirir imágenes de fluorescencia de línea base utilizando un microscopio de fluorescencia con un objetivo de 20× (Figura 2).
- Imagina cada pozo usando el canal mCherry (excitación ~587 nm, emisión ~610 nm).
- Utiliza configuraciones de imagen idénticas para todos los pozos dentro de un experimento. Ajusta el tiempo de exposición, la intensidad de iluminación y la ganancia del detector usando una larva de control vehicular para que los píxeles más brillantes de las neuronas DA alcancen aproximadamente entre el 70% y el 80% del rango dinámico del detector sin saturación. Registrar el tiempo final de exposición, la intensidad de iluminación, la ganancia del detector, el objetivo y el perfil de adquisición, y mantener estos ajustes para todas las imágenes de línea base y post-tratamiento.
- Adquirir todas las imágenes en una sola sesión cuando sea posible para minimizar la variabilidad en la intensidad de la lámpara o la sensibilidad del detector a través de los tiempos. Para sistemas con control automatizado de etapa, utiliza la adquisición multiposición para mantener coordenadas idénticas entre sesiones de imagen.
- Guarda el perfil de adquisición para su reutilización durante la imagen post-tratamiento (Paso 3.7) y en experimentos posteriores.
NOTA: Un objetivo del 20× proporciona un equilibrio entre el campo de visión y la resolución para la obtención de imágenes del cúmulo de neuronas DA diencefálicas.
- Aplicar el tratamiento MTZ tras la imagen basal
- Inmediatamente después de la imagen inicial a 4 dpf, se añade solución que contiene MTZ o solución de vehículo directamente a cada pozo para llevar el volumen final del pozo a 200 μL.
- Para experimentos de cribado de compuestos, se añaden compuestos candidatos junto con MTZ en este paso para que las larvas estén expuestas a MTZ ± compuesto durante el mismo periodo de tratamiento de 24 horas.
- Incubar las placas a 28,5°C bajo un ciclo de 14 horas de luz y 10 horas de oscuridad durante 24 horas, de 4 a 5 dpf.
- Evita alterar las placas durante la incubación.
NOTA: Para experimentos dosis-respuesta, evalúe tiempos adicionales de incubación (por ejemplo, 12 y 48 horas) para optimizar las condiciones de tratamiento.
PUNTO DE PAUSA: Las placas pueden mantenerse bajo condiciones de incubación durante la duración definida del tratamiento antes de proceder a la imagen.
- Adquiere imágenes de fluorescencia tras el tratamiento
- A 5 dpf, adquiere imágenes post-tratamiento utilizando los mismos ajustes de microscopio usados para la imagen de línea base a 4 dpf, incluyendo tiempo de exposición, intensidad de iluminación, ganancia del detector, objetivo y perfil de adquisición (Figura 2).
- No ajuste el tiempo de exposición, la ganancia del detector, la intensidad de iluminación, el enfoque, el objetivo o los ajustes de adquisición entre pozos ni entre sesiones de imagen pre-tratamiento y post-tratamiento.
- Si el microscopio se apagó entre sesiones, recarga el perfil de adquisición guardado y verifica todos los ajustes con los parámetros registrados antes de la imagen.
- Haz los pozos de imagen en el mismo orden que se usa durante la imagen de línea base cuando sea posible y obtén todas las imágenes posttratamiento dentro de la misma sesión de imagen.
- Este diseño de imagen combinado antes y después del tratamiento controla la variabilidad interindividual en la fluorescencia basal de las neuronas DA y asegura que los cambios en la señal sean atribuibles al tratamiento y no a las diferencias de adquisición.
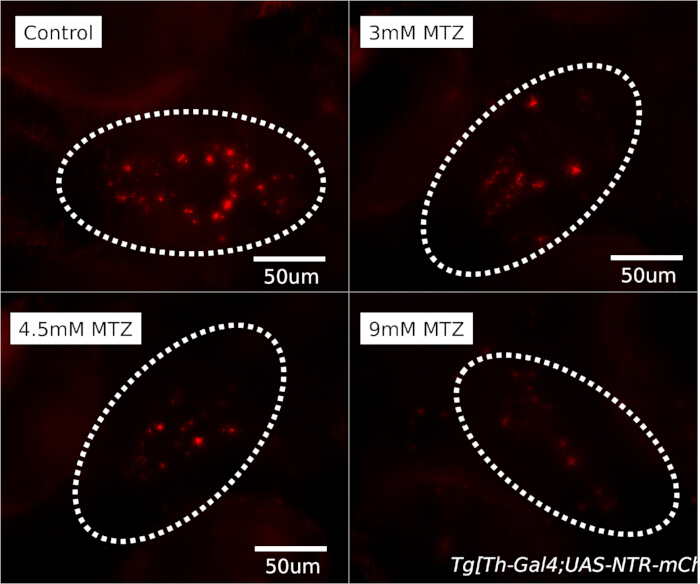
Figura 2: Reducción dependiente de la dosis en la fluorescencia de las neuronas DA tras el tratamiento con metronidazol. Imágenes representativas de fluorescencia (canal mCherry, objetivo 20×) de larvas transgénicas de pez cebra que muestran neuronas DA diencefálicas tras un tratamiento de 24 horas con concentraciones variables de MTZ. La intensidad de la fluorescencia disminuye de forma dependiente de la dosis, lo que indica una ablación quimiogenética exitosa de neuronas que expresan NTR. Barra de escala = 50 μm. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
4. Cribado de drogas de alto rendimiento basado en placas
- Generar y cribar larvas transgénicas
- Generar una nueva cohorte de larvas transgénicas homocigotas.
- Recoge embriones y críalos en BEW.
- Tratar embriones con PTU de 200 μM a las 24–36 horas post-fecundación (hpf) como se describe en el Paso 2.3.
- A 3 dpf, criba las larvas usando el canal mCherry con ajustes fijos en el microscopio para todas las larvas dentro del experimento. Ajusta el tiempo de exposición, la ganancia del detector y la intensidad de iluminación usando una larva positiva conocida para detectar claramente la fluorescencia de la neurona DA sin saturación, y luego mantén estos ajustes sin cambios durante el cribado.
- Clasificar las larvas como positivas si la fluorescencia de mCherry es clara es visible en los grupos esperados de neuronas DA del diencéfalo ventral bajo configuraciones fijas de cribado. Descartar larvas sin señal por encima del fondo en esta región o con fluorescencia débil, difusa o ectópica.
- Incrustar larvas y adquirir imágenes de referencia
- A 4 dpf, incrustar las larvas en una placa de 96 pozos como se describe en los Pasos 3.2–3.3, usando una larva por pozo.
- Adquiere imágenes de fluorescencia de línea base previas al tratamiento según se describe en el Paso 3.5.
- Aplica MTZ y compuestos candidatos
- Tras adquirir imágenes de fluorescencia base a 4 dpf, añadir soluciones de tratamiento directamente a los pozos según el mapa de placas (Figura 1C).
- Para pozos de control de vehículos, añadir BEW que contenga la misma concentración final de DMSO utilizada en pozos tratados con compuestos.
- Para pozos de control solo con MTZ, añadir solución MTZ sin compuesto candidato.
- Para pozos de cribado compuesto, añadir MTZ y compuesto candidato juntos para que las larvas estén expuestas a ambos durante el mismo periodo de tratamiento de 24 horas.
- Para el cribado inicial, se utiliza una concentración de un solo compuesto, como 10 μM, a menos que la solubilidad, toxicidad o datos previos de dosis-respuesta indiquen que debe usarse una concentración diferente.
- Ajustar cada pozo a un volumen final de 200 μL. Mantener concentraciones finales idénticas de DMSO en todos los pozos, incluyendo control de vehículos, control solo MTZ y pozos MTZ más compuestos.
- Incubar las placas a 28,5°C bajo un ciclo de 14 horas de luz y 10 horas de oscuridad durante 24 horas, de 4 a 5 dpf.
NOTA: Este protocolo no incluye la eliminación ni el lavado de MTZ antes de la exposición al compuesto. Los compuestos candidatos se aplican simultáneamente con MTZ inmediatamente después de la imagen basal.
- Adquiere imágenes post-tratamiento y calcula la retención de fluorescencia
- A 5 dpf, adquiere imágenes de fluorescencia posttratamiento usando los mismos ajustes de adquisición que se usan para la imagen de línea base a 4 dpf.
- Haz los pozos de imagen en el mismo orden que se usan durante la imagen de la línea base siempre que sea posible.
- Calcular la retención de fluorescencia para cada larva como:
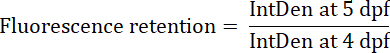
- Normalizar los valores de retención de fluorescencia al valor medio de control del vehículo desde la misma placa.
- Identificar los compuestos protectores candidatos como aquellos con valores de retención de fluorescencia significativamente mayores que el control solo MTZ.
- Identificar compuestos impactados
- Identificar los compuestos de impacto como aquellos con proporciones de retención de fluorescencia significativamente mayores que el control negativo (solo MTZ).
- Realizar análisis estadísticos utilizando la prueba t de Welch para comparar controles solo MTZ con grupos de tratamiento MTZ más compuestos.
- Validar compuestos hitos utilizando réplicas biológicas independientes y ensayos dosis-respuesta. Confirmar los hitos como compuestos que aumentan reproduciblemente la retención de fluorescencia en comparación con el control solo de MTZ, con p < 0,05 y sin toxicidad larvaria visible ni morfología anormal.
- Avanzar con validación de resultados a ensayos secundarios como análisis conductual locomotor, validación dosis-respuesta o pruebas biológicas independientes de replicación.
NOTA: Para cribas de biblioteca compuesta, calcula el factor Z para cada placa usando controles positivo y negativo. Un factor Z > 0,5 indica un ensayo robusto adecuado para la identificación de impactos.
5. Evaluación del comportamiento locomotor
- Asignar las larvas a los grupos de tratamiento
- A 4 dpf, asignar las larvas de cada genotipo en tres grupos de tratamiento con al menos 10 larvas por grupo: solo BEW, control de vehículos DMSO y tratamiento MTZ.
- Asignar grupos de la siguiente manera: (1) solo BEW (línea base no tratada), (2) control del vehículo con DMSO al 1% y (3) concentración optimizada de MTZ (4,5 mM en DMSO/BEW al 1% con PTU de 200 μM).
- Incluye larvas de tipo silvestre AB tratadas con vehículo o MTZ bajo condiciones idénticas. Confirmar efectos dependientes de NTR si MTZ reduce la locomoción en Tg(th:Gal4; UAS:NTR-mCherry) pero no en larvas de tipo salvaje AB.
- Realizar tratamiento y placar larvas
- Tratar las larvas durante 24 horas a 28,5°C usando las condiciones definidas en el Paso 5.1.2: solo BEW, control del vehículo con DMSO al 1%, o 4,5 mM MTZ en DMSO/BEW al 1% con PTU de 200 μM.
- Transfiere cinco larvas en cada pozo de una placa de 6 pozos que contenga 2,5 mL de BEW fresco usando una pipeta de transferencia de gran diámetro. Minimiza el volumen acumulado y manipula las larvas con cuidado para evitar estrés o lesiones.
NOTA: Utilizar cinco larvas por pozo equilibra el rendimiento de datos y minimiza el hacinamiento. Densidades más altas aumentan los cruces de caminos e introducen errores de seguimiento en el análisis conductual.
- Condiciones de iluminación de montaje
- Coloque la placa de 6 pozos sobre una almohadilla LED blanca con iluminación difusa uniforme mantenida entre 25°C y 28°C. Utiliza la misma almohadilla de luz, el mismo ajuste de brillo y la misma posición de la placa para todas las grabaciones dentro de un experimento (Figura 3A).
- Ilumina la placa tanto desde abajo como desde arriba usando fuentes de luz difusa para minimizar sombras, deslumbramientos y reflejos.
- Configurar la configuración de la grabación de vídeo
- Montar una cámara de alta resolución en una orientación fija de arriba hacia abajo sobre la placa usando un soporte estable (por ejemplo, trípode o soporte de brazo) (Figura 3B).
- Coloca una regla junto a la placa dentro del campo de visión para calibración espacial.
- Asegúrate de que la cámara esté perpendicular a la superficie de la placa para minimizar la distorsión de paralaje.
- Actividad locomotora récord
- Realiza grabaciones durante la fase de luz del ciclo de 14 horas luz:10 horas para minimizar la variabilidad circadiana.
- Permite que las larvas se aclimaten durante 1 hora antes de registrar.
- Registro de actividad locomotora durante 60 minutos.
- No alteres la configuración durante la grabación.
NOTA: Realizar grabaciones a la misma hora del día entre los experimentos para minimizar la variabilidad circadiana.
- Configurar software de seguimiento de comportamiento
- Importa el vídeo grabado en EthoVision XT (software de seguimiento de comportamiento) (Figura 3C).
- Configura los siguientes ajustes: 6 arenas, 5 sujetos por arena, detección de puntos centrales, distancia en milímetros y tiempo en segundos.
- Calibra la escala espacial usando la regla presente en el fotograma de vídeo.
- Define los límites de la arena para cada pozo, asegurando que cada arena abarque completamente el interior del pozo sin extenderse más allá de los bordes del pozo.
- Optimizar la configuración de detección
- Genera una imagen de referencia usando la interfaz de software (Configuración de detección → Imagen de referencia → Comienza a aprender).
- Ajusta el umbral de detección para asegurar un seguimiento preciso de todas las larvas sin detectar errores.
- Haz una prueba corta de adquisición (~2 min).
- Inspecciona visualmente los caminos seguidos antes de proceder al análisis completo. Confirma que todas las larvas han sido detectadas y que las burbujas, restos, reflejos o bordes del pozo no se identifican erróneamente como larvas.
NOTA: Los artefactos comunes incluyen el seguimiento de los bordes causado por arenas sobredimensionadas, falsas detecciones por burbujas o escombros, y pérdida de seguimiento durante inactividad prolongada. - Excluir pozos del análisis si un fallo persistente en el seguimiento, cruces excesivos de caminos, escombros o burbujas visibles, larvas muertas, morfología anormal o larvas atrapadas en el borde del pozo impiden una cuantificación fiable.
- Aplicar los mismos criterios de exclusión a todos los grupos de tratamiento antes del análisis estadístico.
- Realizar análisis completos y exportar datos
- Ejecuta la adquisición completa.
- Generar visualizaciones de circuitos y mapas de calor (Análisis → Resultados → Pistas y mapas de calor).
- Exporta la hoja de cálculo de datos en bruto que contiene métricas por tema, incluyendo la distancia total recorrida (mm), velocidad media (mm/s) y número de combates de movimiento.
- Utiliza la distancia total recorrida de más de 60 minutos como punto final principal de la locomotora (Figura 3D).
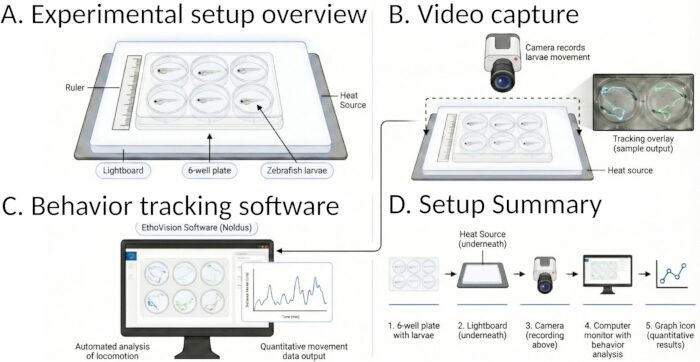
Figura 3: Montaje y flujo de trabajo de análisis de registro conductual locomotor. (A) Montaje experimental que muestra una placa de 6 pozos que contiene larvas de pez cebra posicionada sobre una almohadilla de luz con una regla para calibración espacial y una fuente de calor controlada por temperatura para mantener condiciones experimentales. (B) Montaje de adquisición de vídeo con una cámara cenital utilizada para registrar el movimiento larval, con superposición representativa de seguimiento. (C) Seguimiento conductual realizado usando EthoVision XT (software de seguimiento conductual), que muestra detección y seguimiento automatizados del movimiento larval. (D) Resumen del flujo de trabajo que describe los pasos desde la adquisición de vídeo hasta el análisis cuantitativo del comportamiento locomotor. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
6. Análisis de datos
- Preparar imágenes para su análisis
- Pares de imágenes abiertos antes y después del tratamiento en Fiyi (ImageJ, software de análisis de imágenes).
- Si las imágenes se adquieren como pilas Z, genera proyecciones de máxima intensidad (pilas de → de imagen → Z Project → máxima intensidad).
- Ajusta el brillo/contraste usando la misma configuración fija de pantalla para todas las imágenes dentro de un conjunto de datos. No utilice autoescalado para mediciones cuantitativas y realice cuantificación de fluorescencia en las imágenes originales sin ajustar.
- Definir regiones de interés (ROI)
- Utiliza la herramienta de selección de polígonos para dibujar un ROI alrededor del cúmulo de neuronas DA diencefálicas en la imagen previa al tratamiento. Defina el límite ROI utilizando los puntos anatómicos visibles en la imagen de fluorescencia, incluyendo los bordes mediales de los ojos y la línea media ventral del diencéfalo (Figura 2). Asegúrate de que el ROI abarque todo el cúmulo de neuronas DA sin extenderse a estructuras fluorescentes adyacentes. Para coherencia entre operadores, guarda una plantilla representativa de ROI y distribúyela a todos los miembros del equipo como referencia espacial.
- Pulsa "t" para añadir el ROI al Gestor de ROI.
- Alinear las imágenes previas y posteriores al tratamiento utilizando puntos anatómicos, incluidos los ojos y el diencéfalo ventral, antes de aplicar el ROI. Aplica el mismo ROI a la imagen coincidente tras el tratamiento solo después de confirmar la alineación.
- Guarda todos los retornos de inversión de cada placa para permitir la reproducibilidad y el reanálisis.
- Cuantificar la intensidad de fluorescencia
- Configura los ajustes de medición (Analizar → establecer medidas) y selecciona "Área" y "Valor medio gris".
- Mide cada imagen (Analizar → Midir).
- Mide la fluorescencia de fondo de una región no neuronal adyacente dentro de la misma imagen y réstala de la medición del ROI de la neurona DA. Calcular la densidad integrada corregida por fondo como: IntDen corregido = IntDenROI − (areaROI × fondo medio).
- Calcula la relación de retención de fluorescencia para cada larva como IntDen (post-tratamiento) / IntDen (pre-tratamiento).
- Normaliza las relaciones de retención de fluorescencia al valor medio de control del vehículo desde la misma placa. Calcula la media de control del vehículo por separado para cada placa antes de comparar los gruposde tratamiento 19.
NOTA: Para análisis de mayor capacidad, realiza la misma cuantificación usando CellProfiler (software de análisis de imágenes) con detección automática deROI 20.
- Realizar análisis estadístico por pares
- Para comparar entre un grupo de tratamiento y un grupo control, realizar una prueba t de Welch de dos colas no emparejada, que no asume la misma varianza entre grupos.
- Utiliza esta prueba cuando la variación varía entre grupos.
- Realizar análisis estadístico multigrupo
- Realizar ANOVA unidireccional para experimentos que involucran múltiples grupos de tratamiento.
- Aplicar la prueba post hoc de Dunnett para comparar cada grupo de tratamiento con el grupo control utilizando GraphPad Prism o un software estadístico equivalente.
- Informe de resultados estadísticos
- Fija el umbral de significación en α = 0,05.
- Informa de valores p exactos en lugar de umbrales categóricos.
- Presenta los datos como media ± error estándar de la media (SEM) con puntos de datos individuales superpuestos como diagramas de dispersión usando GraphPad Prism o software de gráficos equivalente.
- Informa el tamaño de la muestra (n), la prueba estadística, la estadística de la prueba, los grados de libertad y el valor p exacto en las leyendas de las figuras. Para conjuntos de datos grandes, incluye los resultados estadísticos completos en una tabla suplementaria.
NOTA: Para los ensayos de cribado, calcular el factor Z para cada placa como Z = 1 − [3(σp + σn)/|μp − μn|], donde σp y μp son la desviación estándar y la media del grupo de control del vehículo, y σn y μn son la desviación estándar y la media del grupo de control solo MTZ. Un factor Z > 0,5 se considera aceptable para el cribado.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
El tratamiento con MTZ provoca pérdida de neuronas dopaminérgicas dependientes de la dosis y deterioro locomotor
Para determinar los parámetros óptimos para la ablación mediada por MTZ de neuronas DA, se evaluaron la intensidad de fluorescencia, utilizada como indicador de la supervivencia de la neurona DA, y la distancia locomotora en concentraciones MTZ de 3, 4,5 y 9 mM tras un tratamiento de 24 horas. Cada grupo de tratamiento consistía en ...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Este protocolo ofrece una canalización escalable in vivo para cuantificar la pérdida neuronal de DA y detectar compuestos neuroprotectores utilizando el sistema quimiogenético NTR–MTZ en peces cebra transgénicos. El flujo de trabajo estandarizado basado en placas fue desarrollado específicamente para equipos de investigación de grado, donde la rotación de operadores es alta y la experiencia de los investigadores varía entre periodos académicos. Cada paso del flujo de trabajo se ha estruc...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores declaran no haber conflictos de interés financieros.
Agradecimientos
Agradecemos al Dr. Su Guo (Universidad de California, San Francisco) por proporcionar el pez cebra transgénico, y al Dr. Daeseok Eom, al Dr. Michael Parsons y a Eddie Hallo (Universidad de California, Irvine) por proporcionar embriones de tipo salvaje y orientación sobre la cría y el mantenimiento de instalaciones para peces. También agradecemos al personal del Robert A. Mah Molecular Innovation Center y del Falling Leaves Innovation Building (Universidad de California, Irvine) por proporcionar infraestructura para la instalación acuática.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Adult zebrafish diet, 0.5 mm pellets | Zeigler | AH271 | Usado para alimentar peces cebra adultos durante el manejo rutinario |
| Agarosa, bajo punto de fusión (LMA) | Sigma-Aldrich | A9414-10G | Usado para incrustar larvas en pozos para una posición estable durante la imagen |
| Hoja de aluminio | ULINE | S-20197 | Usada para proteger reactivos sensibles a la luz como MTZ durante la preparación e incubación |
| CellProfiler | Broad Institute | RRID: SCR_007358 | Usado para análisis de imagen de fluorescencia automatizado opcional |
| Tubos cónicos, 15 mL | Corning | 352097 | Usado para preparación de reactivos y manejo de muestras |
| Tubos cónicos, 50 mL | Corning | 352070 | Usado para preparación de reactivos y almacenamiento de solución |
| Tanques de cruzamiento (1.0 L) | Aquaneering | ZHCT100 | Usado para reproducción controlada de peces cebra y recolección de embriones |
| Danio rerio (AB tipo salvaje) | — | — | Línea de control no transgénica usada para validar la especificidad de los efectos dependientes de la nitrorreductasa |
| Danio rerio (Tg(th:Gal4; UAS:NTR-mCherry)) | — | — | Línea transgénica de pez cebra que expresa nitrorreductasa-mCherry en neuronas dopaminérgicas para ablación quimiogéneta dirigida |
| Dimethyl sulfoxide (DMSO), anhidro (≥99.9%) | Sigma-Aldrich | 472301-500ML | Solvente para PTU, MTZ y compuestos de cribado |
| EthoVision XT | Noldus | RRID: SCR_000441 | Software de seguimiento conductual usado para cuantificar la locomoción larvaria |
| Fiji (ImageJ) | NIH | RRID: SCR_003070 | Software de análisis de imágenes usado para cuantificación de fluorescencia |
| Pinzas de punta fina o sonda de 0.25 mm | World Precision Instruments | WPI0118 | Usado para orientar larvas durante la incrustación en agarosa |
| Microscopio de fluorescencia | Zeiss | 11845460 | Usado para obtener imágenes de neuronas dopaminérgicas a través de la fluorescencia mCherry |
| Gemma Micro 150 ZF (dieta juvenil, 100–200 μm) | Skretting | 10818945 | Usado para alimentar peces cebra juveniles |
| Gemma Micro 75 ZF (dieta larval, 50–100 μm) | Skretting | 10818935 | Usado para alimentar peces cebra larvarios |
| GraphPad Prism | GraphPad | RRID: SCR_002798 | Software de análisis estadístico usado para análisis de datos y trazado |
| Bloque de calor (capaz de 42°C y 70°C) | Thermo Fisher | 88870001 | Usado para derretir y mantener la agarosa a temperaturas controladas |
| Cámara de alta resolución (montaje de arriba hacia abajo compatible) | Basler | 88-327 | Usado para registrar la actividad locomotora larvaria |
| Ácido clorhídrico (HCl), 0.1 M | Fisher Scientific | SA48-500 | Usado para ajustar el pH durante la preparación de tricaine |
| Incubadora (28.5°C, fotoperíodo de 14 h de luz: 10 h de oscuridad) | Millipore | Z763314 | Mantiene condiciones ambientales controladas para el desarrollo de peces cebra |
| Sal marina Instant Ocean | Instant Ocean | SS15-10 | Usado para preparar agua de huevo azul (BEW) |
| Hoja de difusión de luz (o equivalente) | Edmund Optics | 27-103 | Usado para proporcionar iluminación uniforme y minimizar el resplandor durante la grabación conductual |
| Almohadilla de luz | Lightcraft | LC2004LED | Proporciona iluminación inferior durante el seguimiento locomotor |
| Metronidazole (MTZ) | Sigma-Aldrich | M3761-100G | Usado para ablación quimiogéneta de neuronas dopaminérgicas |
| Blue de metileno, solución acuosa al 1% | Sigma-Aldrich | M9140 | Agregado a BEW para prevenir el crecimiento microbiano en embriones |
| Tubos de microcentrifugación, 1.5 mL | Eppendorf | 22363204 | Usado para alicuota de reactivos y almacenamiento |
| Micropipeta, P200 | Gilson | FP10005S | Usado para manejar larvas y preparar soluciones |
| Platos de Petri, 100 mm | Corning | CLS430167 | Usado para recolección e incubación de embriones |
| Puntas de pipeta, 200 μL | RAININ | 30389188 | Usado con micropipetas para manejo de líquidos y transferencia larvaria |
| Cloruro de sodio (NaCl), ≥99.0% | Sigma-Aldrich | S9888-500G | Usado para preparar tampones y soluciones acuosas |
| Hidróxido de sodio (NaOH), 0.1 M | Fisher Scientific | SS256-500 | Usado para ajustar el pH durante la preparación de tricaine |
| Estereomicroscopio | Nikon | SMZ-745 | Usado para manipulación y orientación de larvas durante la incrustación |
| Esterilla de calor con temperatura controlada (25°C–28°C) | Vivosun | V-SHMDT | Mantiene una temperatura estable durante la grabación conductual |
| Metanosulfonato de tricaine (MS-222) | Sigma-Aldrich | E10521-10G | Usado como anestésico para larvas de pez cebra |
| Base de Tris | Fisher Scientific | BP152-1 | Usado en la preparación de solución tamponada de tricaine |
| Sistema de purificación de agua | Millipore | ZIQ7003T0 | Usado para generar agua desionizada para la preparación de soluciones |
| Tanques de mantenimiento de peces cebra | Aquaneering | ZS560 | Usado para mantener poblaciones de peces cebra adultos |
| 1-Phenyl-2-thiourea (PTU) | Sigma-Aldrich | P7629-10G | Usado para inhibir la melanogénesis y mantener la transparencia óptica |
| Placa de 6 pocillos, fondo plano | Corning | 07-200-83 | Usado para ensayos de comportamiento locomotor |
| Placa de 96 pocillos, fondo plano | Greiner Bio-One | 655096 | Usado para ensayos de imagen y cribado de alto rendimiento |
Referencias
- Haynes, E. M., Ulland, T. K., Eliceiri, K. W. A model of discovery: the role of imaging established and emerging non-mammalian models in neuroscience. Front Mol Neurosci. 15, 867010 (2022).
- Yang, W., Chen, X., Li, S., Li, X. J. Genetically modified large animal models for investigating neurodegenerative diseases. Cell Biosci. 11 (1), 218 (2021).
- Dodiya, R., et al. Zebrafish-based Parkinson’s disease models: unveiling genetic mechanisms and therapeutic pathways. CNS Neurol Disord Drug Targets. 24 (12), 900-920 (2025).
- Wasel, O., Freeman, J. L. Chemical and genetic zebrafish models to define mechanisms of and treatments for dopaminergic neurodegeneration. Int J Mol Sci. 21 (17), (2020).
- Kozol, R. A., et al. Function over form: modeling groups of inherited neurological conditions in zebrafish. Front Mol Neurosci. 9, 55 (2016).
- Jang, H., Kim, S. H., Koh, Y., Yoon, K. J. Engineering brain organoids: toward mature neural circuitry with an intact cytoarchitecture. Int J Stem Cells. 15 (1), 41-59 (2022).
- Vandamme, T. F. Use of rodents as models of human diseases. J Pharm Bioallied Sci. 6 (1), 2-9 (2014).
- Malik, N., et al. Compounds with species and cell type specific toxicity identified in a 2000 compound drug screen of neural stem cells and rat mixed cortical neurons. Neurotoxicology. 45, 192-200 (2014).
- Hasani, H., et al. Whole-brain imaging of freely-moving zebrafish. Front Neurosci. 17, 1127574 (2023).
- Mattern, K., von Trotha, J. W., Erfle, P., Köster, R. W., Dietzel, A. NeuroExaminer: an all-glass microfluidic device for whole-brain in vivo imaging in zebrafish. Commun Biol. 3 (1), 311 (2020).
- Panier, T., et al. Fast functional imaging of multiple brain regions in intact zebrafish larvae using selective plane illumination microscopy. Front Neural Circuits. 7, 65 (2013).
- Noda, S., et al. Aging-related motor function and dopaminergic neuronal loss in C57BL/6 mice. Mol Brain. 13 (1), 46 (2020).
- Godoy, R., et al. Chemogenetic ablation of dopaminergic neurons leads to transient locomotor impairments in zebrafish larvae. J Neurochem. 135 (2), 249-260 (2015).
- Schallert, T., Tillerson, J. L. Intervention strategies for degeneration of dopamine neurons in parkinsonism: optimizing behavioral assessment of outcome. Cent Nerv Syst Dis. , 131-151 (2000).
- Westerfield, M. . The zebrafish book: a guide for the laboratory use of zebrafish (Danio rerio). , (2007).
- Avdesh, A., et al. Regular care and maintenance of a zebrafish (Danio rerio) laboratory: an introduction. J Vis Exp. (69), e4196 (2012).
- Nipu, N., et al. Methylene blue at recommended concentrations alters metabolism in early zebrafish development. Commun Biol. 8 (1), 120 (2025).
- Ohnesorge, N., et al. Assessment of the effect of tricaine (MS-222)-induced anesthesia on brain-wide neuronal activity of zebrafish larvae. Front Neurosci. 18, 1456322 (2024).
- Schroeder, A. B., et al. The ImageJ ecosystem: open-source software for image visualization, processing, and analysis. Protein Sci. 30 (1), 234-249 (2021).
- Stirling, D. R., et al. CellProfiler 4: improvements in speed, utility and usability. BMC Bioinformatics. 22 (1), 433 (2021).
- Kim, G. H. J., et al. A zebrafish screen reveals renin-angiotensin system inhibitors as neuroprotective via mitochondrial restoration in dopamine neurons. eLife. 10, (2021).
- Kim, G. H. J., et al. In vivo dopamine neuron imaging-based small molecule screen identifies novel neuroprotective compounds and targets. Front Pharmacol. 13, 837756 (2022).
- Aponte, P. M., Gutierrez-Reinoso, M. A., Garcia-Herreros, M. Bridging the gap: animal models in next-generation reproductive technologies for male fertility preservation. Life (Basel). 14 (1), (2023).
- Fen, W., et al. A review for cell-based screening methods in drug discovery. Biophys Rep. 7 (6), 504-516 (2021).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
