Análisis integrados de metabolómica, transcriptómica, célula individual y funcionales identifican a SHMT2 como un biomarcador de la reprogramación metabólica SGOC, comportamiento agresivo y menor respuesta predicha a la inmunoterapia en adenocarcinoma de pulmón.
Artículo de investigación
SHMT2: un biomarcador metabólico e inmunitario del adenocarcinoma de pulmón agresivo
* These authors contributed equally
En este artículo
Resumen
Resumen
El metabolismo de serina/glicina/un carbono (SGOC) se altera frecuentemente en adenocarcinoma pulmonar (LUAD), pero su relación con el comportamiento tumoral y la respuesta predicha a la inmunoterapia aún no está completamente definida. Se realizó un perfilado metabolómico de 23 tejidos de LUAD y tejidos pulmonares normales adyacentes mediante espectrometría de masas con ionización por electroaspersión extractiva interna. Se analizaron datos transcriptómicos y clínicos del cohorte de LUAD del Atlas del Genoma del Cáncer (TCGA-LUAD) para evaluar la expresión de SHMT2, el pronóstico, los genes diferencialmente expresados y las características relacionadas con la inmunidad. La respuesta predicha al bloqueo de puntos de control inmunitario se evaluó mediante Tumor Immune Dysfunction and Exclusion (TIDE) y The Cancer Immunome Atlas (TCIA), y la sensibilidad a fármacos se infirió utilizando oncoPredict. Se utilizaron datos de ARN-seq de célula individual para examinar la distribución celular de SHMT2. La validación experimental incluyó PCR cuantitativa de transcripción inversa (RT-qPCR), inmunotransferencia, inmunohistoquímica del Atlas de Proteínas Humanas (HPA) y silenciamiento de SHMT2 mediado por ARN de horquilla corta (shRNA), seguido de ensayos de proliferación, cierre de herida y formación de colonias. El análisis metabolómico identificó el metabolismo de glicina, serina y treonina como una vía prominentemente alterada en LUAD. SHMT2 estaba sobreexpresado en LUAD y asociado con una peor supervivencia general y características clinicopatológicas desfavorables. Los tumores con alta expresión de SHMT2 mostraron enriquecimiento de programas transcripcionales relacionados con el ciclo celular y el SGOC, puntajes inmunitarios y estromales más bajos, y una menor respuesta predicha a la inmunoterapia. El análisis a nivel de célula individual mostró un enriquecimiento relativo de la expresión de SHMT2 en poblaciones de linfocitos B. In vitro, SHMT2 estaba sobreexpresado en células de LUAD, y su silenciamiento suprimió la proliferación, migración y crecimiento clonogénico. En conjunto, SHMT2 se asocia con la reprogramación metabólica del SGOC, fenotipos tumorales agresivos y un estado inmunológicamente desfavorable en LUAD, lo que respalda su posible relevancia como biomarcador; el abordaje terapéutico requiere validación farmacológica adicional y in vivo.
Introducción
El CAPE sigue siendo una de las principales causas de mortalidad relacionada con el cáncer en todo el mundo, impulsada por una marcada heterogeneidad molecular, una propensión temprana a la metástasis y la durabilidad limitada de las estrategias terapéuticas actuales1,4. Aunque los inhibidores de los puntos de control inmunitario (ICI) han transformado el panorama terapéutico del CAPE, el beneficio clínico sostenido se limita a un subconjunto de pacientes, y con frecuencia se observan resistencia primaria y adquirida3,4. Esta notable variabilidad entre pacientes subraya la necesidad urgente de definir los determinantes biológicos que moldean el microambiente inmunitario tumoral y regulan la respuesta a la inmunoterapia, al tiempo que se identifican vulnerabilidades terapéuticas que puedan aprovecharse para mejorar la estratificación de los pacientes y los resultados del tratamiento.
La reprogramación metabólica es una característica central de la progresión maligna5. Entre los programas metabólicos, el metabolismo SGOC conecta las entradas glucolíticas con el metabolismo de aminoácidos y la síntesis de nucleótidos, proporcionando unidades de un carbono para la producción de purinas/pirimidinas y la generación de donadores de metilo6. Más allá de la producción de biomasa, el metabolismo SGOC contribuye a la homeostasis redox e interactúa con el ciclo de la metionina para influir en la metilación del ADN, ARN e histonas, posicionándolo en el nexo entre proliferación y regulación epigenética7,8. La serina hidroximetiltransferasa 2 (SHMT2), la isoforma mitocondrial de la serina hidroximetiltransferasa, convierte la serina en glicina mientras genera 5,10-metileno-tetrahidrofolato y constituye un punto de entrada principal para el suministro mitocondrial de un carbono dentro de la red SGOC9. SHMT2 está anormalmente sobreexpresada en múltiples malignidades y se ha asociado con una proliferación aumentada, invasión, resistencia terapéutica y adaptación al estrés oxidativo10,11,12,13. SHMT2 también interfiere con la señalización inflamatoria a través del complejo BRISC, aunque aún no se ha establecido un mecanismo inmune directo impulsado por SHMT2 en el adenocarcinoma pulmonar (LUAD)14,15. Por lo tanto, es necesario una evaluación integrada para determinar si SHMT2 marca un fenotipo metabólico clínicamente relevante en LUAD y cómo se relaciona con las características del microentorno inmune y la respuesta predicha a la inmunoterapia.
La interacción bidireccional entre el metabolismo tumoral y la inmunidad antitumoral es fundamental en la biología del cáncer contemporánea16. Las células tumorales pueden comprometer la competencia inmunitaria mediante el agotamiento competitivo de nutrientes, la acumulación de metabolitos inmunomoduladores y el acoplamiento metabólico-epigenético que reprograma la diferenciación celular inmunitaria y los programas efectorores7,16,17. Un metabolismo de un solo carbono intensificado puede influir en programas dependientes de metilación y en la idoneidad metabólica de los linfocitos T, aunque la dirección y magnitud de estos efectos dependen del tipo celular y del contexto nutricional17. La regulación inmunitaria adaptativa también va más allá de los linfocitos T: se ha asociado a los linfocitos B, las respuestas de anticuerpos, la presentación de antígenos y las estructuras linfoides terciarias (TLS) con la eficacia de la inmunoterapia18. Estas observaciones motivan un análisis de múltiples niveles que pueda situar un candidato metabólico dentro de contextos tumorales masivos, de célula única y funcionales, sin asumir que la concordancia entre plataformas por sí sola demuestra causalidad.
A diferencia de un diseño basado únicamente en metabolómica, que identifica metabolitos alterados sin establecer su origen celular ni su relevancia fenotípica, y a diferencia de un diseño basado únicamente en transcriptómica masiva, que puede inferir la actividad de rutas sin observar directamente alteraciones en los metabolitos, el presente flujo de trabajo integra metabolómica en tejidos apareados, transcriptómica masiva y de célula individual, y ensayos funcionales in vitro. La concordancia entre estas capas apoya la priorización de candidatos y reduce la dependencia de cualquier plataforma analítica única; sin embargo, la evidencia resultante sigue siendo asociativa respecto a la regulación inmune, a menos que se valide en sistemas de co-cultivo inmune o in vivo.
La metabolómica de tejidos apareados de adenocarcinoma pulmonar (LUAD) y tejido pulmonar normal adyacente se utilizó inicialmente para identificar perturbaciones metabólicas asociadas con la glicina. Posteriormente, se integraron los datos transcriptómicos y clínicos de TCGA para evaluar SHMT2, una enzima mitocondrial de la vía de serina, glicina y un carbono (SGOC), respaldada por la relevancia de la vía, la sobreexpresión en el tumor, la asociación pronóstica y la factibilidad experimental. El perfilado del microentorno inmunitario, el mapeo a nivel de célula individual y la validación funcional in vitro establecieron posteriormente un marco hipotético y multifacético que abarca alteraciones metabólicas, disregulación enzimática, distribución celular y fenotipo de las células tumorales. Desde una perspectiva práctica, este flujo de trabajo requiere tejidos apareados frescos congelados. La identificación de metabolitos mediante espectrometría de masas es semicuantitativa; los metabolitos candidatos deben validarse independientemente. Las predicciones de inmunoterapia (TIDE/TCIA) y las inferencias de sensibilidad a fármacos (oncoPredict) son estimaciones computacionales basadas en el transcriptoma que no sustituyen la validación clínica en cohortes reales tratadas con inhibidores de puntos de control inmunitario (ICI), y deben interpretarse como generadoras de hipótesis.
Protocolo
Este estudio fue aprobado por el Comité de Revisión Institucional del Segundo Hospital Afiliado de la Universidad de Nanchang (CDEFYYLK 3-05). Se obtuvo el consentimiento informado por escrito de todos los pacientes antes de la recolección de muestras, de acuerdo con la Declaración de Helsinki. Los datos brutos se exportaron y analizaron utilizando el software y los recursos web que se enumeran en la Tabla de Materiales.
Recolección de tejido clínico
Se recolectaron tejidos tumorales emparejados y tejidos normales pulmonares distantes apareados de pacientes que se sometieron a una resección quirúrgica entre enero y junio de 2024 y que fueron diagnosticados patológicamente con adenocarcinoma pulmonar invasivo. Los especímenes fueron extirpados por el cirujano operador, procesados dentro de los 5 minutos posteriores a la resección, congelados inmediatamente en nitrógeno líquido y almacenados hasta su análisis. Las características clínico-patológicas sin identificación se proporcionan en la Tabla Suplementaria 1.
Espectrometría de masas con ionización por electroaspersión extractiva interna (iEESI-MS) para discriminar el adenocarcinoma pulmonar (LUAD) de los tejidos pulmonares normales
Los especímenes de tejido (1 mm3) se analizaron mediante iEESI-MS utilizando un espectrómetro de masas híbrido con trampa iónica lineal y trampa orbital electrostática en modo de iones positivos. El disolvente de extracción de metanol (100 %) se suministró a 3,0 µL/min con un voltaje de +5 kV. El rango de escaneo de iEESI-MS1 fue de m/z 50–2.000. iEESI-MS2 utilizó disociación inducida por colisión con una energía de colisión normalizada del 25–35 %, una ventana de aislamiento de m/z 2,0 y un tiempo de exclusión dinámica de 30 s. La calibración externa diaria según el procedimiento estándar del instrumento mantuvo un error de masa <5 ppm. Tras la normalización mediante la mediana, transformación log₂ y autoscalado, se realizó un análisis OPLS-DA con 200 pruebas de permutación. Los metabolitos se anotaron utilizando HMDB, y el enriquecimiento de vías metabólicas se llevó a cabo empleando anotaciones de KEGG.
Procesamiento de datos de espectrometría de masas e identificación de metabolitos
Los datos espectrométricos en bruto se normalizaron mediante normalización mediana, seguida de transformación log₂ y autoscalado (centrado respecto a la media y división por la desviación estándar de cada variable). Se utilizó el análisis de discriminantes por mínimos cuadrados parciales ortogonales (OPLS-DA) para identificar características m/z discriminantes. Se consideraron diferenciales aquellas características con VIP > 1,0, |log₂(CF)| > 0,58 y p < 0,05. Las características diferenciales se sometieron a análisis MS2 y se anotaron utilizando la Base de Datos del Metaboloma Humano. Posteriormente, se empleó el enriquecimiento de vías basado en KEGG para identificar las vías alteradas y priorizar las enzimas relevantes para dichas vías. Los metabolitos diferenciales anotados se proporcionan en la Tabla Suplementaria 2.
Análisis basados en TCGA de la expresión de SHMT2, supervivencia y asociaciones clínico-patológicas
Los perfiles de expresión de RNA-seq y las anotaciones clínicas correspondientes para TCGA-LUAD se descargaron del Genomic Data Commons el 18 de diciembre de 2025; tumor (n = 542) y tejido normal (n = 59). Los valores de fragmentos por kilobase de transcripción por millón de lecturas mapeadas (FPKM) se transformaron como log2(FPKM + 1). Solo se incluyeron en los análisis pronósticos las muestras con información completa de supervivencia. Los valores de expresión de SHMT2 en tumor y tejido normal se compararon utilizando la prueba de suma de rangos de Wilcoxon. Los pacientes se dividieron en grupos de alta y baja expresión de SHMT2 según el valor mediano de expresión. La supervivencia global se evaluó mediante análisis de Kaplan-Meier y la prueba log-rank. Las asociaciones con la etapa tumoral-nódulo-metástasis (TNM), edad y sexo se evaluaron mediante pruebas chi-cuadrado o de Wilcoxon, según correspondiera. Se generaron curvas de características operativas del receptor (ROC) dependientes del tiempo para la supervivencia a 1, 3 y 5 años. Todas las pruebas estadísticas fueron bilaterales.
Análisis de expresión diferencial y enriquecimiento funcional (GO/KEGG)
Los genes diferencialmente expresados (DEG) entre los grupos con alto y bajo nivel de SHMT2 se identificaron utilizando una tasa de descubrimiento falso < 0,05 y |log₂(FC)| ≥ 1. Los resultados se visualizaron como un gráfico de volcan y un mapa de calor de los 40 DEG principales con normalización del puntaje z por filas. Los análisis de enriquecimiento de Gene Ontology (GO) y KEGG utilizaron un valor p ajustado < 0,05. Las anotaciones de genes humanos se obtuvieron de Ensembl en diciembre de 2025.
Infiltración inmune, predicción de la respuesta a inmunoterapia e inferencia de sensibilidad a fármacos
Se calcularon puntuaciones del microentorno tumoral, incluyendo Puntuación Inmune, Puntuación Estromal y Puntuación ESTIMATE, utilizando ESTIMATE. Se infirió la composición de células inmunitarias mediante CIBERSORT con el conjunto de referencia LM22 (descargado el 5 de diciembre de 2025), 1.000 permutaciones y retención de muestras con un valor p de desconvolución < 0,05. Se realizaron comparaciones por grupos entre tumores con alta expresión de SHMT2 y tumores con baja expresión de SHMT2. Las correlaciones de Spearman entre SHMT2 y genes relacionados con puntos de control inmunitarios se representaron como una matriz de correlación. Las inmunopuntaciones fenotípicas se obtuvieron de TCIA, y se utilizó TIDE para la predicción complementaria de la respuesta a la inmunoterapia. Se infirió la sensibilidad a fármacos mediante oncoPredict, entrenado con la versión de GDSC de diciembre de 2023, para estimar los valores de IC50. Las diferencias entre grupos se analizaron mediante pruebas de Wilcoxon, y las asociaciones continuas mediante correlaciones de Spearman.
Análisis de ARN-seq de una sola célula de LUAD
Se descargaron datos transcriptómicos de célula individual19 del Gene Expression Omnibus el 20 de diciembre de 2025 y se analizaron. Se conservaron las células con 200–6.000 características detectadas y < 10% de transcritos mitocondriales. Las cuentas se normalizaron utilizando LogNormalize con un factor de escala de 10.000; se seleccionaron los 2.000 genes variables superiores y todos los genes se escalaron. El análisis de componentes principales utilizó los primeros 20 componentes, UMAP utilizó las dimensiones 1–20 y el agrupamiento utilizó una resolución de 0,5. Los tipos celulares se anotaron utilizando la referencia del Atlas de Células Primarias Humanas. Se compararon las proporciones de tipos celulares entre muestras tumorales y normales, y se generaron matrices de correlación de Spearman. Se examinaron las distribuciones de SHMT2 entre los tipos celulares anotados. Los estados del ciclo celular se infirieron utilizando cyclone y se visualizaron con gráficos de cresta.
Cultivo celular
Las células BEAS-2B, H1299 y A549 se cultivaron a 37 °C en una incubadora humedecida ajustada al 5% de CO2 y aproximadamente 95% de humedad relativa, utilizando los medios y suplementos especificados en la Tabla de Materiales.
Reacción en cadena de la polimerasa cuantitativa en tiempo real con retrotranscripción (RT-qPCR)
Se extrajo ARN total utilizando un reactivo de extracción de ARN basado en fenol. El ARN extraído se transcribió a ADNc mediante una mezcla maestra de transcripción inversa. La transcripción inversa se realizó en un sistema de 20 µL con eliminación de ADN genómico a 42 °C durante 2 min, transcripción inversa a 50 °C durante 15 min y terminación a 85 °C durante 5 s. Se realizó PCR cuantitativa con una mezcla maestra de PCR en tiempo real basada en un colorante que se une al ADN, en un sistema de PCR en tiempo real utilizando 95 °C durante 3 min, seguido de 40 ciclos de 95 °C durante 10 s y 60 °C durante 30 s, y un paso de curva de desnaturalización de 95 °C durante 15 s, 60 °C durante 60 s y 95 °C durante 15 s. Todas las reacciones se realizaron por triplicado. La expresión relativa se calculó utilizando el método 2−ΔΔCt con GAPDH como gen de referencia. Las soluciones stock de cebadores se prepararon a 10 µM en agua doblemente destilada y se almacenaron a -20 °C en la oscuridad. Las secuencias de los cebadores se proporcionan en la Tabla Suplementaria 3.
Transferencia por inmunotransferencia (Western blotting)
Se extrajo la proteína celular total utilizando tampón de ensayo de inmunoprecipitación con radioinmunoensayo en hielo durante 30 min y se centrifugó a 12.000 x g durante 15 min a 4 °C. Las proteínas se separaron mediante electroforesis en gel de poliacrilamida al 12 % con dodecilsulfato de sodio y se transfirieron a membranas de fluoruro de polivinilideno de 0,22 µm. Las membranas se bloquearon con leche descremada al 5 % (p/v) en solución salina tamponada con Tris con Tween 20 al 0,1 % (TBST) durante 2 h a temperatura ambiente y se incubaron durante la noche a 4 °C con los anticuerpos primarios anti-SHMT2 (1:1.000) y anti-GAPDH (1:2.000) diluidos en TBST con leche descremada al 5 %. Tras tres lavados de 8 min cada uno con TBST (20 mM Tris-HCl, 150 mM NaCl, 0,1 % Tween-20), las membranas se incubaron con anticuerpos secundarios conjugados con peroxidasa de rábano picante (1:5.000) durante 1 h a temperatura ambiente. Las señales se desarrollaron utilizando un sustrato de quimioluminiscencia mejorado preparado mezclando volúmenes iguales de las soluciones A y B, se incubaron durante 2 min a temperatura ambiente en la oscuridad y se capturaron con un sistema de imagen de quimioluminiscencia.
Validación de inmunohistoquímica de HPA
Se evaluaron los patrones de expresión proteica de SHMT2 en tejido pulmonar normal y en LUAD utilizando el HPA. Se consultó «SHMT2» en el HPA, y se descargaron imágenes representativas de inmunohistoquímica (IHC) y anotaciones patológicas asociadas para su comparación. Para minimizar el sesgo debido a la especificidad del anticuerpo, se priorizaron los anticuerpos con niveles más altos de validación en el HPA. Cuando estuvo disponible, se realizó una comparación cruzada de los resultados de IHC obtenidos con múltiples anticuerpos (HPA020543 y HPA020549).
Silenciamiento de SHMT2 en células de CAUP
Para investigar el papel intrínseco de las células tumorales de SHMT2 en el ACPR, se realizó un silenciamiento de SHMT2 en células H1299 y A549 utilizando shRNA. El shRNA fue transportado por un vector lentiviral controlado por el promotor H1 y seleccionable con puromicina; los plásmidos de empaquetamiento se transfirieron simultáneamente durante la producción del virus. sh-SHMT2 tenía como diana la región codificante humana de SHMT2, mientras que sh-NC era un control negativo aleatorizado. Los lotes virales preparados tenían una titulación de ≥ 1 x 10⁸ unidades transductoras/mL y se almacenaron a -80 °C. Las células fueron infectadas con las partículas lentivirales sh-SHMT2 o sh-NC preparadas descritas en la Tabla de Materiales. A las 48 h, la eficiencia del silenciamiento se evaluó mediante RT-qPCR e inmunotransferencia. Solo se utilizaron células con silenciamiento confirmado de SHMT2 para los ensayos de proliferación, migración y formación de colonias.
Ensayo de proliferación celular
La proliferación celular se evaluó mediante el ensayo CCK-8. Las células H1299 y A549 transfectadas se sembraron en placas de 96 pocillos a una densidad de 5 x 10³ células por pocillo, en sextuplicado. En los días 1, 2, 3, 4 y 5, se añadieron 10 µL del reactivo CCK-8 a cada pocillo (10% del volumen del medio de cultivo) y se incubaron durante 2 h a 37 °C. La absorbancia se midió a 450 nm y se utilizó como indicador de viabilidad celular.
Ensayo de cicatrización de heridas
La migración celular se evaluó mediante un ensayo de cicatrización de herida. Las células H1299 y A549 transfectadas se sembraron en placas de 6 pocillos y se cultivaron hasta alcanzar una confluencia del 90–95 %. Se generó una herida lineal utilizando una punta estéril de pipeta de 200 µL, y las células desprendidas se eliminaron mediante lavados suaves con solución salina tamponada con fosfatos. A continuación, las células se mantuvieron en medio sin suero o con bajo contenido de suero, y el área de la herida se capturó mediante microscopía invertida a las 0 h y 24 h. El cierre de la herida se cuantificó utilizando el software de análisis de imágenes que se lista en la Tabla de Materiales, y se calculó como el porcentaje de reducción respecto al área inicial de la herida.
Ensayo de formación de colonias
Para el análisis de formación de colonias, las células H1299 y A549 transfectadas se sembraron en placas de 6 pocillos con 800 células por pocillo y se cultivaron durante aproximadamente 10–14 días hasta la formación de colonias visibles, con monitoreo microscópico durante el cultivo. Las colonias se fijaron con paraformaldehído al 4 % durante 30 min a temperatura ambiente y se tiñeron con violeta cristalino al 0,1 % durante 15 min a temperatura ambiente. Se contaron las colonias que contenían más de 50 células bajo un microscopio óptico.
Análisis estadístico para experimentos in vitro
Todos los experimentos in vitro se realizaron independientemente al menos tres veces. Los datos se presentan como la media ± desviación estándar. Las comparaciones entre dos grupos utilizaron la prueba t de Student, y se consideró estadísticamente significativo un valor de p < 0,05.
Resultados
El metaboloma tisular revela una remodelación metabólica extensa en el CAEP con un enriquecimiento destacado de vías asociadas a la glicina
Se analizaron mediante iEESI-MS directa tejidos pulmonares tumorales y normales adyacentes emparejados de 23 pacientes con LUAD; las características de los pacientes y las anotaciones de metabolitos diferenciales se proporcionan en Tabla Suplementaria 1 y Tabla Suplementaria 2. Tras la normalización log2, el análisis OPLS-DA mostró una clara separación entre los perfiles metabólicos tumorales y normales (R2X = 0.824, R2Y = 0.968, Q2 = 0.757) (Figura 1A). La fiabilidad del modelo fue respaldada además por una prueba de permutación de 200 iteraciones, con interceptos de R2 = 0.789 y Q2 = −0.451 (Figura 1B). Aplicando criterios preespecificados—importancia de la variable en la proyección (VIP) > 1, |log2(FC)| > 0.58 y p < 0.05—se identificaron 45 características diferenciales de m/z (Figura 1C). La adquisición de MS/MS y la anotación mediante HMDB permitieron identificar seis metabolitos endógenos alterados, incluyendo glicina, serina y butanona (Tabla Suplementaria 2). El enriquecimiento mediante KEGG identificó 11 vías metabólicas, siendo el metabolismo de glicina, serina y treonina algunas de las más destacadas (Figura 1D), lo que indica una remodelación metabólica relacionada con la glicina en el LUAD.
TCGA-LUAD confirma la regulación positiva de SHMT2 en tumores y asocia la alta expresión con mal pronóstico
SHMT2 fue priorizada mediante la convergencia de cuatro criterios: su posición directa en el punto de entrada mitocondrial del metabolismo SGOC, su regulación positiva significativa asociada al tumor en TCGA-LUAD, su asociación con la supervivencia global y su idoneidad para perturbaciones experimentales. Los datos de RNA-seq de TCGA-LUAD mostraron una expresión significativamente mayor de SHMT2 en términos de log2(FPKM + 1) en tumores en comparación con tejidos pulmonares normales (Figura 2A). El análisis de Kaplan-Meier utilizando el valor de corte mediano mostró que una alta expresión de SHMT2 se asociaba con una peor supervivencia global (Figura 2B). Análisis clínico-patológicos exploratorios sugirieron además asociaciones con la etapa del tumor y el estado de los ganglios linfáticos (Figura 2C), mientras que el análisis ROC dependiente del tiempo arrojó valores de AUC > 0,70 a 1, 3 y 5 años (Figura 2D).
Los tumores con alto nivel de SHMT2 presentan programas transcripcionales enriquecidos para la progresión del ciclo celular y el eje metabólico SGOC
Para delinear los programas biológicos asociados con SHMT2, los tumores de TCGA-LUAD se dividieron en el valor mediano de expresión de SHMT2 en grupos de SHMT2-alta y SHMT2-baja antes del análisis de expresión diferencial (Figura 3A). Un mapa de calor de los 40 genes con mayor expresión diferencial mostró patrones de expresión distintos según el grupo (Figura 3B). El enriquecimiento GO identificó la progresión del ciclo celular, la segregación cromosómica y la división mitótica (Figura 3C), proporcionando la base analítica para describir un fenotipo transcripcional proliferativo asociado con niveles altos de SHMT2. El enriquecimiento KEGG también destacó el metabolismo de glicina, serina y treonina (Figura 3D), lo que indica una transcripción coordinada asociada al SGOC en lugar de un cambio aislado en SHMT2.
Una alta expresión de SHMT2 se asocia con un microentorno inmunológicamente desfavorable, una menor respuesta predicha a la inmunoterapia y patrones distintos de sensibilidad a fármacos
El perfilado del microentorno tumoral mediante ESTIMATE reveló valores más bajos de ImmuneScore y StromalScore en el grupo con alta expresión de SHMT2 (p < 0,001) (Figura 4A). La desconvolución con CIBERSORT sugirió proporciones menores de células B de memoria, células T CD4 de memoria en reposo, monocitos y mastocitos en reposo, junto con fracciones más altas de células T CD4 de memoria activadas y células T foliculares helper (Figura 4B). El análisis de correlación también identificó asociaciones positivas entre SHMT2 y BTLA, TNFSF15 y CD28, y asociaciones negativas con CD160 y TNFSF14 (Figura 4C). La predicción complementaria basada en el transcriptoma mediante TIDE y puntuaciones inmunofenotípicas derivadas de TCIA indicó un beneficio predicho menor de la inmunoterapia en tumores con alta expresión de SHMT2 (p < 0,05) (Figura 4D). Estas estimaciones no se derivaron de una cohorte clínica de LUAD tratada y, por lo tanto, no demuestran resistencia real al tratamiento.
La sensibilidad a fármacos se infirió computacionalmente en lugar de medirse experimentalmente. Los tumores con alto nivel de SHMT2 presentaron valores predichos más bajos de IC50 para un inhibidor de la glucógeno sintasa quinasa-3 y selumetinib, pero menor sensibilidad predicha a talazoparib y un inhibidor de PLK1 (Figura 4E–H). Se observa una sensibilidad predicha reducida frente a otros nueve agentes adicionales, incluyendo citarabina, irinotecán y palbociclib, en la Figura suplementaria 1A–I. Estos hallazgos son hipótesis candidatas y no establecen eficacia clínica o farmacológica.
El análisis a nivel de célula individual revela una composición celular distinta en el CA pulmonar y permite identificar a los linfocitos B como la población predominante que expresa SHMT2
Para examinar la distribución celular de SHMT2 dentro del microambiente tumoral, se analizaron los datos de ARN-seq de una sola célula de LUAD. El agrupamiento UMAP identificó linfocitos B, células endoteliales, células epiteliales, linfocitos T y otros compartimentos principales (Figura 5A). Las proporciones de tipos celulares diferían entre el tejido tumoral y el tejido normal adyacente (Figura 5B–C), y las proporciones de linfocitos B y T mostraron una correlación positiva (p < 0,001) (Figura 5D). La expresión de SHMT2 estuvo relativamente enriquecida en el compartimento de linfocitos B, aunque también fue detectable en células epiteliales (Figura 5E). Dado que la detección de transcritos por sí sola no establece la función celular ni el estado maligno, estos resultados se interpretan como una hipótesis de localización. El papel intrínseco de SHMT2 en las células tumorales se examinó por separado en líneas celulares de LUAD.
Se realizó un análisis del ciclo celular a nivel de célula individual mediante el cálculo de puntuaciones normalizadas de G1, S y G2/M en los diferentes tipos celulares. Las puntuaciones de G1 se concentraron cerca de cero, mientras que las puntuaciones de S y G2/M mostraron distribuciones más amplias (Figura Suplementaria 2) y una marcada heterogeneidad entre los tipos celulares (Figura 5F). Estos hallazgos indican una heterogeneidad en el estado proliferativo dentro del microambiente de LUAD y son concordantes con las firmas del ciclo celular y mitóticas identificadas en los análisis GO/KEGG en muestras completas.
La validación experimental confirma la sobreexpresión de SHMT2 y demuestra que la inhibición de SHMT2 suprime los fenotipos malignos en células de adenocarcinoma pulmonar (LUAD)
Para validar los hallazgos bioinformáticos y evaluar el papel intrínseco de SHMT2 en las células tumorales, primero se examinó su expresión en células epiteliales bronquiales normales (BEAS-2B) y en líneas celulares de adenocarcinoma pulmonar (LUAD) (H1299 y A549), lo cual es consistente con su detección en los datos integrales de TCGA y en las células epiteliales del análisis de una sola célula (Figura 5E). La RT-qPCR mostró niveles más altos de ARNm de SHMT2 en las células H1299 y A549 que en las células BEAS-2B (Figura 6A), y el análisis por inmunotransferencia confirmó una mayor expresión proteica (Figura 6B–C). Imágenes representativas de inmunohistoquímica del HPA también mostraron una tinción más intensa de SHMT2 en el adenocarcinoma pulmonar que en tejidos pulmonares normales (Figura 6D). Para investigar más a fondo la función biológica de SHMT2 en el LUAD, se silenció SHMT2 en las células H1299 y A549 mediante shRNA. El análisis por RT-qPCR confirmó que la expresión de ARNm de SHMT2 se redujo notablemente en los grupos sh-SHMT2 en comparación con los grupos sh-NC en ambas líneas celulares (Figura 6E). De manera consistente, la inmunotransferencia demostró una regulación descendente eficaz de la expresión proteica de SHMT2 tras el silenciamiento (Figura 6F–G).
Los ensayos funcionales mostraron que la inhibición de SHMT2 afectó significativamente el fenotipo maligno de las células de LUAD. Los ensayos CCK-8 revelaron que la silenciación de SHMT2 inhibió marcadamente la capacidad proliferativa de las células H1299 y A549, con diferencias que se hicieron más pronunciadas con el tiempo (Figura 6H). Los ensayos de cicatrización demostraron además que el agotamiento de SHMT2 redujo significativamente la capacidad migratoria de ambas líneas celulares de LUAD en comparación con las células de control (Figura 6I). De manera similar, los ensayos de formación de colonias demostraron que la inhibición de SHMT2 disminuyó significativamente el potencial clonogénico de las células H1299 y A549 (Figura 6J). En conjunto, estos hallazgos indican que SHMT2 promueve la proliferación, migración y capacidad de formación de colonias de las células de LUAD, apoyando su papel protumorígeno en LUAD.
DISPONIBILIDAD DE LOS DATOS:
Todos los datos brutos que respaldan los hallazgos de este estudio, incluidos los datos en los que se basan las figuras, están disponibles públicamente en Zenodo en https://doi.org/10.5281/zenodo.20676134.
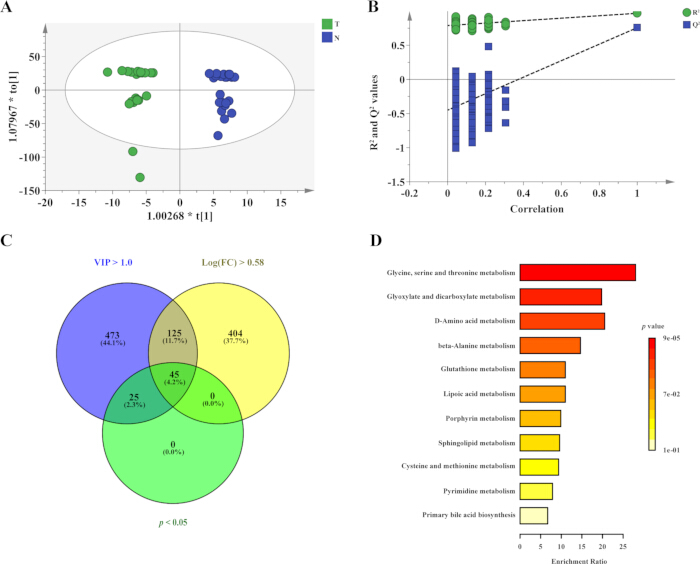
Figura 1: La metabolómica tisular revela una reprogramación metabólica relacionada con la glicina en el ACPP. (A) Gráfico de puntuaciones OPLS-DA que muestra la separación entre tejidos de ACPP (T, verde) y tejidos normales adyacentes emparejados (N, azul). (B) Prueba de permutación que evalúa la estabilidad y el rendimiento predictivo del modelo OPLS-DA basado en los valores de R2 y Q2. (C) Diagrama de Venn que muestra la superposición de características diferenciales seleccionadas mediante puntuación VIP > 1,0, |log2(FC)| > 0,58 y p < 0,05. Se conservaron cuarenta y cinco características. (D) Análisis de enriquecimiento de conjuntos de metabolitos basado en KEGG de los metabolitos diferenciales. La longitud de la barra indica la proporción de enriquecimiento y la intensidad del color representa el valor de p. Abreviaturas: VIP = importancia de la variable en la proyección; FC = cambio de expresión. Haga clic aquí para ver una versión más grande de esta figura.
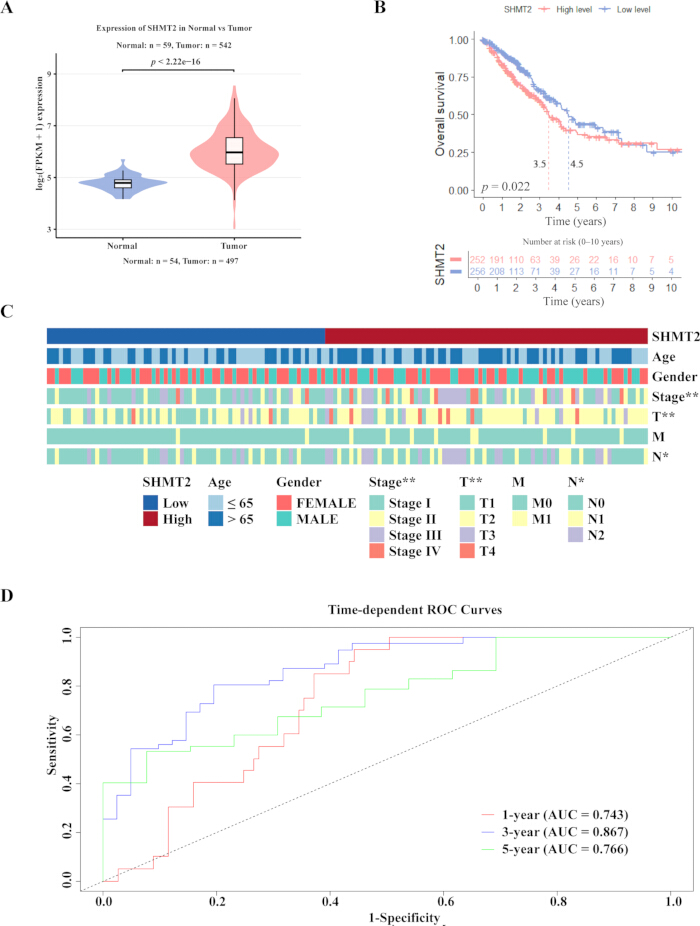
Figura 2: SHMT2 está sobreexpresado en LUAD y predice un pronóstico desfavorable en TCGA-LUAD. (A) Gráfico de violín que compara la expresión de SHMT2 entre tejidos pulmonares normales (n = 59) y tumores de LUAD (n = 542) utilizando datos de RNA-seq de TCGA-LUAD. (B) Curvas de supervivencia global de Kaplan-Meier para pacientes divididos según el valor mediano de expresión de SHMT2. SHMT2-alto se muestra en rosa, y SHMT2-bajo en azul. (C) Mapa de calor que muestra las asociaciones entre la expresión de SHMT2 y las características clínico-patológicas, incluyendo edad, sexo, estadio patológico general (Estadios I–IV), estadio del tumor primario (T1–T4), estadio de los ganglios linfáticos regionales (N0–N2) y estadio de metástasis a distancia (M0–M1). * indica diferencias estadísticamente significativas entre los grupos SHMT2-alto y SHMT2-bajo (*p < 0,05; **p < 0,01; prueba de chi-cuadrado). (D) Curvas ROC dependientes del tiempo que evalúan el desempeño pronóstico de la expresión de SHMT2 para predecir la supervivencia global a 1, 3 y 5 años en pacientes con LUAD. Las AUC correspondientes se muestran en el panel. Abreviaturas: SHMT2 = serina hidroximetiltransferasa 2; FPKM = fragmentos por kilobase de transcripción por millón de lecturas mapeadas; ROC = característica operativa del receptor; AUC = área bajo la curva. Haga clic aquí para ver una versión más grande de esta figura.
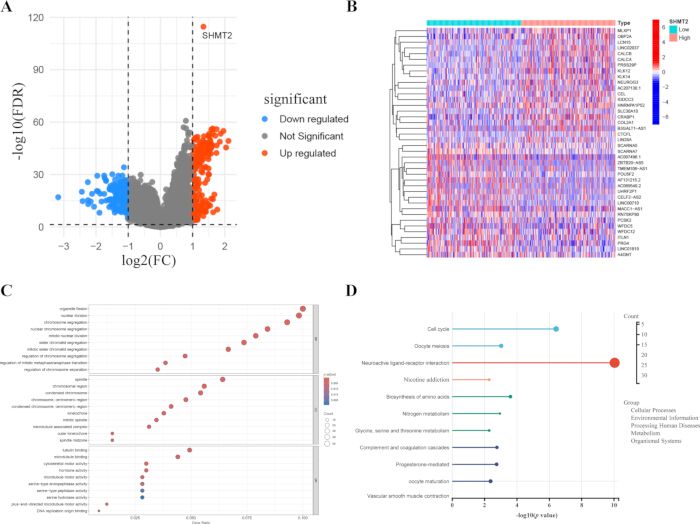
Figura 3: El perfilado transcriptómico de tumores con alta expresión de SHMT2 frente a tumores con baja expresión de SHMT2 destaca el metabolismo de un solo carbono/SGOC y los programas proliferativos. (A) Gráfico de volcán que muestra los genes diferencialmente expresados entre tumores de adenocarcinoma pulmonar (LUAD) con alta y baja expresión de SHMT2. Los genes regulados positivamente se muestran en rojo, los regulados negativamente en azul y los genes no significativos en gris. (B) Mapa de calor de genes diferencialmente expresados (DEG) representativos con agrupamiento jerárquico no supervisado. (C) Análisis de enriquecimiento de la Ontología Génica de los genes diferencialmente expresados. El tamaño de los círculos indica el número de genes, el color representa el valor p ajustado y el eje x indica la proporción génica. (D) Análisis de enriquecimiento de vías KEGG de los genes diferencialmente expresados. El tamaño del punto representa el número de genes y el eje x indica −log₁₀(p valor). Abreviaturas: SHMT2 = serina hidroximetiltransferasa 2; FDR = tasa de falsos descubrimientos; FC = cambio de expresión. Haga clic aquí para ver una versión más grande de esta figura.
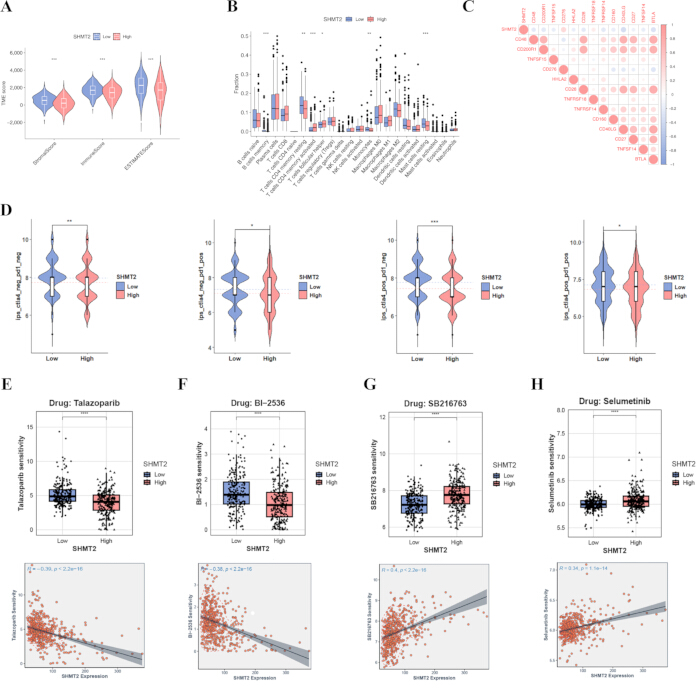
Figura 4: La expresión de SHMT2 se asocia con la arquitectura inmunitaria del tumor, la respuesta predicha a la inmunoterapia y la sensibilidad a fármacos. (A) Comparación de la puntuación del MTE, la puntuación ESTIMATE, la puntuación estromal, la puntuación inmunitaria y la pureza del tumor entre los grupos con expresión alta y baja de SHMT2. (B) Comparación de la infiltración de células inmunitarias estimada mediante CIBERSORT entre tumores con expresión baja y alta de SHMT2. (C) Matriz de correlación de Spearman entre SHMT2 y genes relacionados con puntos de control inmunitarios. El tamaño del círculo refleja la intensidad de la correlación y el color representa la ρ de Spearman (de positiva a negativa). (D) Comparaciones del inmunofenopuntaje en cuatro condiciones de bloqueo de puntos de control inmunitarios (CTLA4-/PD-1-, CTLA4-/PD-1+, CTLA4+/PD-1-, CTLA4+/PD-1+), lo que indica un beneficio predicho reducido en tumores con alta expresión de SHMT2. (E) Sensibilidad predicha a Talazoparib en los grupos con expresión alta y baja de SHMT2, mostrada como valores estimados de IC₅₀ (arriba) y la correlación entre la expresión de SHMT2 y la sensibilidad predicha al fármaco (abajo). (F) Sensibilidad predicha a BI-2536 en los grupos con expresión alta y baja de SHMT2, mostrada como valores estimados de IC₅₀ (arriba) y la correlación entre la expresión de SHMT2 y la sensibilidad predicha al fármaco (abajo). (G) Sensibilidad predicha a S63845 en los grupos con expresión alta y baja de SHMT2, mostrada como valores estimados de IC₅₀ (arriba) y la correlación entre la expresión de SHMT2 y la sensibilidad predicha al fármaco (abajo). (H) Sensibilidad predicha a Selumetinib en los grupos con expresión alta y baja de SHMT2, mostrada como valores estimados de IC₅₀ (arriba) y la correlación entre la expresión de SHMT2 y la sensibilidad predicha al fármaco (abajo). Abreviaturas: SHMT2 = transferasa hidroximetilserina 2; TME = microambiente tumoral; ESTIMATE = Estimación de células estromales e inmunitarias en tejidos tumorales malignos mediante datos de expresión; IC₅₀ = concentración inhibitoria media máxima. Haga clic aquí para ver una versión más grande de esta figura.
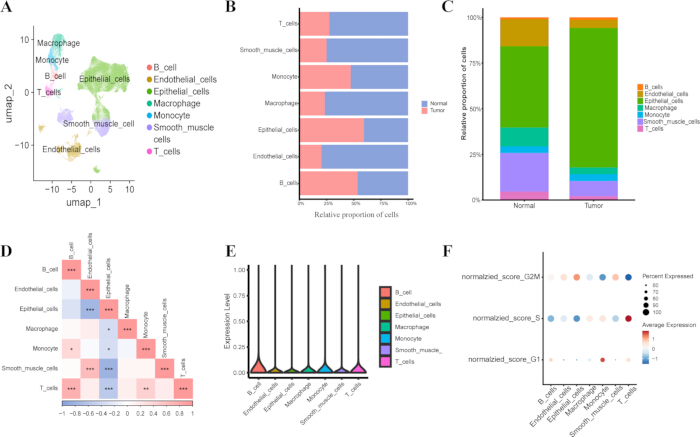
Figura 5: El paisaje a nivel de célula única revela una composición celular alterada, sesgo en la expresión de SHMT2 y heterogeneidad en el ciclo celular en el ACPP. (A) Visualización UMAP de transcriptomas individuales de células disponibles públicamente procedentes de tejidos pulmonares tumorales y adyacentes normales, coloreados según el tipo celular anotado. (B) Proporciones relativas de tipos celulares en muestras normales y tumorales representadas como barras apiladas horizontales. (C) Composición celular global mostrada como barras apiladas verticales. (D) Mapa de calor de correlación de Spearman de las proporciones de tipos celulares; el color rojo indica correlación positiva y el azul indica correlación negativa (*p < 0,05, **p < 0,01, ***p < 0,001). (E) Gráficos de violín de la expresión de SHMT2 en los principales tipos celulares. (F) Gráfico de puntos que muestra las puntuaciones del ciclo celular en las fases G1, S y G2/M en los tipos celulares identificados; el tamaño del punto indica el porcentaje de células y el color indica la puntuación media del ciclo celular. Abreviaturas: UMAP = Aproximación y proyección uniforme de variedades. Haga clic aquí para ver una versión más grande de esta figura.
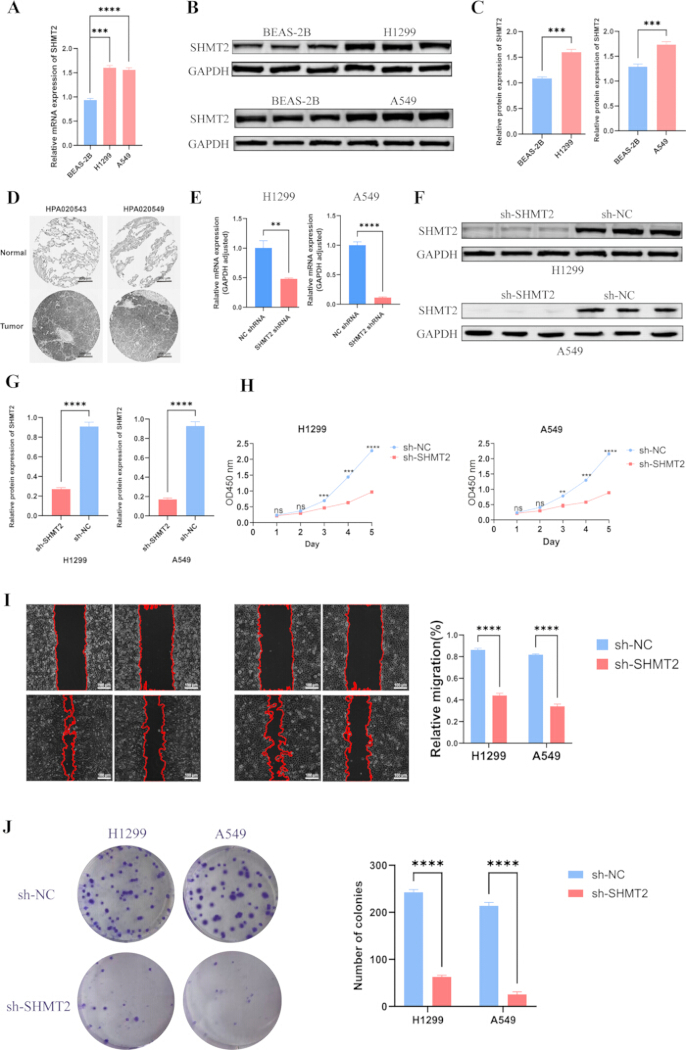
Figura 6: Validación experimental e histológica de la expresión de SHMT2 y efectos funcionales del silenciamiento de SHMT2 en células de CAUP. (A) Análisis por RT-qPCR de la expresión de ARNm de SHMT2 en células epiteliales bronquiales normales (BEAS-2B) y líneas celulares de CAUP (H1299 y A549). (B) Análisis por inmunotransferencia Western de la expresión proteica de SHMT2 en células BEAS-2B, H1299 y A549, con GAPDH como control de carga. (C) Cuantificación densitométrica de la expresión proteica de SHMT2 normalizada a GAPDH en células H1299 y A549 respecto a BEAS-2B. (D) Imágenes representativas de inmunohistoquímica (IHQ, x20) de SHMT2 en tejidos pulmonares normales y de CAUP del HPA, utilizando los anticuerpos HPA020543 y HPA020549. (E) Validación por RT-qPCR de la eficiencia del silenciamiento de SHMT2 en células H1299 y A549 transfectadas con sh-SHMT2 o sh-NC. (F) Análisis por inmunotransferencia Western de la expresión proteica de SHMT2 tras el silenciamiento de SHMT2 en células H1299 y A549. (G) Cuantificación densitométrica de los niveles proteicos de SHMT2 normalizados a GAPDH tras el silenciamiento de SHMT2. (H) Ensayos con el kit de conteo celular-8 (CCK-8) que muestran los efectos del silenciamiento de SHMT2 sobre la proliferación celular en células H1299 y A549. (I) Ensayos de herida (x200) que muestran una capacidad migratoria reducida tras el silenciamiento de SHMT2 en células H1299 y A549; el panel derecho muestra la cuantificación de la migración relativa. (J) Ensayos de formación de colonias que muestran una capacidad clonogénica disminuida tras el silenciamiento de SHMT2 en células H1299 y A549; el panel derecho muestra la cuantificación del número de colonias. Los datos se presentan como media ± DE de al menos tres experimentos independientes. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Abreviaturas: sh-NC = control negativo de ARN de horquilla corta; sh-SHMT2 = ARN de horquilla corta dirigido contra SHMT2. Haga clic aquí para ver una versión más grande de esta figura.
Figura suplementaria 1: La expresión de SHMT2 está inversamente asociada con la sensibilidad predicha a fármacos en TCGA-LUAD. Se infirió la respuesta predicha a fármacos para muestras de TCGA-LUAD y se comparó entre tumores con expresión baja y alta de SHMT2, definidos por el valor de corte mediano. Para cada compuesto, el panel superior muestra las diferencias entre grupos en una puntuación de respuesta basada en la IC50 (concentración inhibidora media; valores más bajos indican mayor sensibilidad predicha), y el panel inferior muestra la asociación entre la expresión continua de SHMT2 y la sensibilidad predicha, con una línea de regresión lineal ajustada y una banda de confianza del 95 %. Las comparaciones entre grupos utilizaron una prueba de suma de rangos de Wilcoxon bilateral, y las correlaciones se reportan como coeficiente de correlación de Spearman (r) con sus valores p correspondientes (* p < 0,05, ** p < 0,01, *** p < 0,001). (A) Citarabina. (B) GDC0810. (C) P22077. (D) Irinotecán. (E) AZD4547. (F) Palbociclib. (G) VE821. (H) I-BRD9. (I) Oxaliplatino.Haga clic aquí para descargar este archivo.
Figura suplementaria 2: Visualización en gráfico de cresta de las distribuciones de las puntuaciones de fase del ciclo celular según los tipos de células a resolución de célula individual. Los gráficos de cresta muestran las distribuciones normalizadas de las puntuaciones del ciclo celular en los principales tipos de células, incluyendo células B, células T, células epiteliales, macrófagos, monocitos, células endoteliales y células musculares lisas.APuntuaciones de la fase G1.BPuntuaciones de la fase S.CPuntuaciones de la fase G2/M. Las diferencias en la forma de la distribución y en la posición del pico indican heterogeneidad en los estados proliferativos entre las poblaciones celulares dentro del microentorno del CAEP.Haga clic aquí para descargar este archivo.
Tabla suplementaria 1: Características clinicopatológicas anonimizadas de los 23 pacientes con adenocarcinoma pulmonar incluidos en el metaboloma de tejidos apareados. Las variables incluyen número de paciente, sexo, edad, estadio del tumor primario (T), estadio de los ganglios linfáticos regionales (N) y estadio patológico general. Haga clic aquí para descargar este archivo.
Tabla suplementaria 2: Metabolitos diferenciales identificados en adenocarcinoma pulmonar (LUAD) frente a tejidos normales adyacentes apareados. La tabla enumera el número de acceso HMDB, nombre del metabolito, fórmula molecular, puntuación VIP, log₂(CM) y valor de p para cada metabolito diferencial. Abreviaturas: HMDB = Base de datos del Metaboloma Humano; VIP = importancia variable en la proyección; CM = cambio relativo. Haga clic aquí para descargar este archivo.
Tabla suplementaria 3: Secuencias de cebadores utilizadas para la PCR cuantitativa de transcripción reversa (RT-qPCR). La tabla enumera el gen diana, la dirección del cebador (directo o inverso) y la secuencia del cebador (5′–3′) utilizados para el análisis de expresión génica.Haga clic aquí para descargar este archivo.
Discusión
Este estudio utilizó un marco secuencial que comprende el descubrimiento metabolómico, la priorización de enzimas, la interpretación transcriptómica, la evaluación del contexto inmunitario, la localización a nivel de célula individual y la validación funcional de células tumorales. Los análisis identifican una remodelación metabólica relacionada con la glicina y con la vía SGOC en el adenocarcinoma pulmonar (LUAD) y asocian a SHMT2 con resultados adversos y un beneficio predicho computacionalmente menor en inmunoterapia. Esta priorización es más sólida que la dependencia de una única capa ómica, pero no establece un mecanismo inmunitario causal.
SHMT2 constituye un importante punto de entrada mitocondrial para la conversión de serina en glicina y la generación de unidades de un solo carbono. El análisis de TCGA-LUAD mostró una regulación positiva de SHMT2 asociada al tumor y vinculó la alta expresión con peor supervivencia y características clinicopatológicas adversas. Estos hallazgos coinciden con estudios que asocian a SHMT2 con la supervivencia, proliferación, invasión y resistencia a la terapia de las células cancerosas20,21,22,23. Trabajos adicionales han relacionado a SHMT2 con la regulación epigenética y han motivado el desarrollo de inhibidores selectivos de enzimas de un solo carbono24,25. Los análisis de expresión diferencial y de enriquecimiento situaron además a SHMT2 dentro de un programa coordinado de SGOC y ciclo celular, más que como un cambio aislado a nivel génico. La concordancia entre el enriquecimiento de vías metabólicas y la transcripción asociada a SHMT2 refuerza por tanto la priorización de candidatos, aunque permanece correlativa entre las distintas capas ómicas.
La asociación entre tumores con alta expresión de SHMT2 y un contexto inmunológicamente desfavorable puede explicarse mediante tres vías no excluyentes. En primer lugar, la mayor demanda por parte de las células tumorales de serina, glicina, unidades de un carbono vinculadas al folato y sustratos del ciclo de la metionina podría alterar la distribución de nutrientes y reducir la aptitud metabólica de los linfocitos vecinos. En segundo lugar, la producción de NADPH, glutatión y nucleótidos sostenida por SHMT2 podría mejorar la supervivencia de las células tumorales bajo estrés oxidativo y carencia de nutrientes, alterando así las señales asociadas al estrés liberadas en el microambiente. En tercer lugar, el flujo de un carbono y la disponibilidad de S-adenosilmetionina pueden influir en programas dependientes de metilación tanto en células malignas como inmunitarias26,27,28,29. Estos mecanismos son biológicamente plausibles, pero los análisis actuales, tanto a nivel de población como a nivel celular único, no midieron directamente metabolitos locales, secreción de citoquinas ni función de las células inmunitarias. Por consiguiente, el menor beneficio predicho por TIDE/TCIA en tumores con alta expresión de SHMT2 debe interpretarse como una hipótesis que vincula la actividad del SGOC con una desventaja inmunológica, y no como una demostración de que SHMT2 causa resistencia clínica a la inmunoterapia.
Los análisis a nivel de célula individual proporcionan una resolución estructural adicional. El análisis de datos públicos de secuenciación de ARN a nivel de célula individual mostró una composición celular alterada en tejidos pulmonares tumorales frente a tejidos normales, así como una asociación positiva entre las proporciones de células B y T, lo cual es consistente con una inmunidad adaptativa coordinada30. La expresión de SHMT2 estuvo relativamente enriquecida en células B, pero permaneció detectable en células epiteliales. Esta observación es relevante porque las células B y las estructuras linfoides terciarias pueden favorecer la presentación de antígenos, las respuestas locales de anticuerpos y la respuesta al bloqueo de los puntos de control inmunitario18,31,32,33; sin embargo, no identifica el subtipo específico de célula B responsable ni establece si la SHMT2 en células B es beneficiosa o perjudicial. Los resultados obtenidos tanto en muestras masivas como en análisis de célula individual también convergieron en la actividad del ciclo celular: los términos relacionados con mitosis y segregación cromosómica estuvieron enriquecidos en tumores con alta expresión de SHMT2, y las puntuaciones de las fases S y G2/M variaron entre los distintos tipos celulares. Dado que el metabolismo mitocondrial de un carbono suministra precursores de nucleótidos, estos hallazgos respaldan una conexión plausible entre la actividad del SGOC asociada a SHMT2 y la demanda proliferativa.
Xi et al. identificaron un programa TP63-RAC2 que potencia la eferocitosis de los macrófagos, promueve la polarización tipo M2 y remodela el cáncer de esófago hacia un estado inmunosupresor34, proporcionando un ejemplo directo de comunicación entre tumor y macrófagos. Jiang et al. asociaron SATB2 en el cáncer de páncreas con la proliferación y migración de células tumorales, así como con una citotoxicidad alterada de los linfocitos T35, lo que ilustra efectos simultáneos intrínsecos al tumor y sobre el sistema inmune. En contraste, Liu et al. demostraron que TRIM29 impulsa el glioblastoma mediante la degradación de NEFL y la activación de PI3K/AKT36; este mecanismo principalmente intrínseco al tumor advierte contra atribuir toda asociación inmune adversa a la señalización por citoquinas. Zhai et al. identificaron una amplificación mediada por WDR54 de la señalización NF-κB en el carcinoma hepatocelular37, destacando un nodo inflamatorio sensible a citoquinas que puede acoplar el comportamiento maligno a las señales del microentorno. Yin et al. utilizaron experimentos de cocultivo y in vivo para mostrar que PLAU coopera con las interacciones perineurales asociadas al factor de crecimiento nervioso en el cáncer de cabeza y cuello38, demostrando que los factores solubles y extracelulares pueden organizar la comunicación estromal no inmune. Finalmente, Liu et al. resumieron los roles duales y dependientes del contexto de la señalización JAK/STAT impulsada por citoquinas: la señalización persistente de IL-6/STAT3 y relacionada con IFN puede promover la expresión de PD-L1, estados supresores de mieloide y agotamiento de linfocitos T, mientras que una señalización oportunamente regulada también es necesaria para la presentación de antígenos y la inmunidad antitumoral39. En conjunto, estos estudios proporcionan una base biológica para evaluar si la reprogramación de la SGOC modifica los estados de citoquinas, macrófagos, estroma o linfocitos, pero ninguno establece un circuito específico de citoquinas regulado por SHMT2 en el ACPC. Los hallazgos actuales de TIDE/TCIA definen por tanto una dirección comprobable para investigaciones mecanicistas.
La regulación redox proporciona un contexto mecanicista particularmente relevante. DeNicola et al. demostraron en el cáncer de pulmón de células no pequeñas que NRF2 regula PHGDH, PSAT1 y SHMT2 a través de ATF4, favoreciendo la producción de glutatión y nucleótidos y vinculando este programa con un mal pronóstico40. Más recientemente, Zhang et al. mostraron que las células de adenocarcinoma esofágico que sobreviven a la inhibición de HER2 acumulan NRF2; el silenciamiento de NRF2 aumentó la citotoxicidad de lapatinib, mientras que la expresión sostenida de NRF2 redujo la sensibilidad y generó dependencia de NRF241. El último estudio no evaluó directamente la inhibición de SHMT2, pero conjuntamente estos hallazgos sugieren que SHMT2 podría funcionar como parte de un programa biosintético y redox sostenido por NRF2. En el adenocarcinoma de pulmón (LUAD), esta hipótesis debería evaluarse estratificando según el estado de KEAP1/NFE2L2 y determinando si la alteración de SHMT2 aumenta selectivamente las especies reactivas de oxígeno o restablece la sensibilidad al tratamiento en modelos con actividad de NRF2.
En comparación con los análisis solo de metabolómica o solo de transcriptómica, el flujo de trabajo integrado asocia una señal de metabolito a nivel tisular con la expresión génica relevante para la vía, la distribución de tipos celulares y un fenotipo de perturbación. Este diseño mejora la priorización de candidatos y puede escalarse mediante el reemplazo de cohortes transcriptómicas públicas o de célula única, aunque cada capa introduce fuentes distintas de variabilidad. La congelación rápida y uniforme del tejido es fundamental, ya que el retraso tras la extirpación puede alterar la abundancia de moléculas pequeñas. La deriva en la espectrometría de masas, la señal inestable de iones totales o un rendimiento deficiente en las permutaciones deben desencadenar una recalibración, una revisión de la calidad de la señal y un nuevo análisis antes de la interpretación de los metabolitos. Los análisis masivos requieren umbrales preespecificados de agrupación y filtrado, mientras que las conclusiones basadas en células individuales deben evaluarse en distintos escenarios razonables de control de calidad y resolución de agrupamiento. La validación in vitro requiere un número de pase celular coincidente, una confluencia comparable, un ancho de herida uniforme y la confirmación del silenciamiento de SHMT2 antes de los ensayos fenotípicos. Estos puntos de control mejoran la reproducibilidad, pero no eliminan los efectos específicos del grupo, plataforma o modelo.
Varias limitaciones restringen la interpretación. La cohorte de metabolómica en tejidos fue modesta, y los metabolitos identificados requieren una validación cuantitativa dirigida. El beneficio de la inmunoterapia y la sensibilidad a fármacos se infirieron a partir de modelos basados en el transcriptoma, en lugar de medirse en una cohorte tratada con inmunoterapia de control inmunológico (ICI) o en un experimento farmacológico. El conjunto de datos de células individuales sugiere una expresión de SHMT2 sesgada hacia linfocitos B, pero no resuelve el subtipo de células B, la organización espacial ni la función inmunitaria dependiente de SHMT2. Los experimentos in vitro establecen un fenotipo de crecimiento y migración de células tumorales tras el silenciamiento genético, pero no demuestran un mecanismo inmunitario mediado por citocinas ni la seguridad terapéutica. Los estudios futuros deberían estratificar los tumores según el estado de KEAP1/NFE2L2, cuantificar el flujo de la vía SGOC y la secreción de citocinas, y combinar la perturbación de SHMT2 con co-cultivos inmunitarios, análisis espaciales, estudios de selectividad farmacológica y validación in vivo.
En resumen, SHMT2 se asocia con la remodelación metabólica SGOC, un pronóstico desfavorable, programas transcripcionales proliferativos, un contexto tumoral inmunológicamente desventajoso y una menor respuesta predicha computacionalmente a la inmunoterapia en el adenocarcinoma pulmonar (LUAD). El análisis a nivel de célula individual sugirió un enriquecimiento relativo de la expresión de SHMT2 en poblaciones de células B, mientras que el silenciamiento in vitro redujo la proliferación, la migración y el crecimiento clonogénico en células de LUAD. Estos hallazgos respaldan a SHMT2 como un biomarcador candidato para su validación posterior y proporcionan un marco evaluable para estudiar las interacciones metabólicas-inmunitarias.
Divulgaciones
Los autores declaran que no tienen intereses en competencia.
Agradecimientos
Los autores agradecen a los pacientes y sus familias por su participación en este estudio. Los autores también reconocen a los colaboradores de las bases de datos TCGA, GEO y HPA por hacer sus datos disponibles públicamente. Esta investigación fue financiada por el Programa Clave de Investigación y Desarrollo de la Provincia de Jiangxi (número de concesión 20223BBG71009) y por la Fundación Nacional de Ciencias Naturales de China (números de concesión 81860379 y 82160410).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Células A549 | CCL-185 | ATCC | |
| anticuerpo anti-GAPDH | M1310-2 | Huaan Biotechnology | |
| anticuerpo anti-SHMT2 | D197021 | Sangon Biotech | |
| Células BEAS-2B | CRL-9609 | ATCC | |
| Kit de conteo celular-8 (CCK-8) | K1018 | APExBIO | |
| Base de datos: TCGA / GDC | Accedido 2025-12-18 | National Cancer Institute (NCI) | |
| Base de datos: GEO | Accedido 2025-12-20 | NCBI | |
| Base de datos: HMDB | Accedido 2025-12-12 | Base de datos del metaboloma humano | |
| Base de datos: KEGG | Accedido 2025-12-11 | Kanehisa Laboratories | |
| Base de datos: Human Protein Atlas | Protein Atlas | ||
| Base de datos: GDSC | versión 2023-12 | Sanger Institute | |
| Base de datos: Ensembl | 2025-12 | EMBL-EBI | |
| Base de datos: TCIA | Accedido 2025-12-10 | The Cancer Immunome Atlas | |
| Células H1299 (NCI-H1299) | CRL-5803 | ATCC | |
| anticuerpo secundario conjugado con HRP | D110087 | Sangon Biotech | |
| HiScript II Q Select RT SuperMix | KR116 | Tiangen Biotech | |
| Sistema LightCycler 480 | 5015278001 | Roche | |
| Leche descremada | Reactivo común de laboratorio | BD (o según se utilice) | |
| Membrana de PVDF, 0.22 µm | GVHP00010 (o reactivo común de laboratorio) | MilliporeSigma (o según se utilice) | |
| Paquete R: pRoloc | 1.40.0 | Bioconductor | |
| Paquete R: TCGAbiolinks | 2.26.0 | Bioconductor | |
| Paquete R: survival | 3.4-0 | CRAN | |
| Paquete R: survminer | 0.4.9 | CRAN | |
| Paquete R: timeROC | 1.0.4 | CRAN | |
| Paquete R: DESeq2 | 1.38.1 | Bioconductor | |
| Paquete R: ggplot2 | 3.4.4 | CRAN | |
| Paquete R: pheatmap | 1.0.12 | CRAN | |
| Paquete R: clusterProfiler | 4.6.2 | Bioconductor | |
| Paquete R: org.Hs.eg.db | 3.16.0 | Bioconductor | |
| Paquete R: estimate | 1.0.13 | Bioconductor / GitHub | |
| Paquete R: CIBERSORT | 1 | (script R independiente) | |
| Paquete R: corrplot | 0.92 | CRAN | |
| Paquete R: TIDE | 0.3.0 | Paquete R | |
| Paquete R: oncoPredict | 1.1.1 | CRAN / GitHub | |
| Paquete R: GEOquery | 2.66.0 | Bioconductor | |
| Paquete R: Seurat | 4.3.0 | CRAN | |
| Paquete R: SingleR | 1.10.0 | Bioconductor | |
| Paquete R: scran | 1.26.0 | Bioconductor | |
| Mezcla maestra qPCR con SYBR Green (Universal) | HY-K0501A | MedChemExpress (MCE) | |
| Reactivo universal TRIzol | DP424 | Tiangen Biotech |
Referencias
- Siegel RL, et al. Cancer statistics, 2025. CA Cancer J Clin. 2025;75(1):10-45.
- Lim ZF, Ma PC. Emerging insights of tumor heterogeneity and drug resistance mechanisms in lung cancer targeted therapy. J Hematol Oncol. 2019;12(1):134.
- Wang M, Herbst RS, Boshoff C. Toward personalized treatment approaches for non-small-cell lung cancer. Nat Med. 2021;27:1331-1340.
- Passaro A, et al. Managing resistance to immune checkpoint inhibitors in lung cancer: treatment and novel strategies. J Clin Oncol. 2022;40:598-609.
- Faubert B, Solmonson A, DeBerardinis RJ. Metabolic reprogramming and cancer progression. Science. 2020;368:eaaw5473.
- Wei S, et al. Targeting serine-glycine-one-carbon metabolism as a vulnerability in cancers. Biomark Res. 2023;11:48.
- Kao KC, Vilbois S, Tsai CH, Ho PC. Metabolic communication in the tumour-immune microenvironment. Nat Cell Biol. 2022;24(11):1574-1583.
- Wong C, Qian Y, Yu J. Interplay between epigenetics and metabolism in oncogenesis: mechanisms and therapeutic approaches. Oncogene. 2017;36:3359-3374.
- Xu M, Pei DS. Serine hydroxymethyltransferase 2: a novel target for human cancer therapy. Invest New Drugs. 2021;39:1671-1681.
- Zeng Y, et al. Roles of mitochondrial serine hydroxymethyltransferase 2 (SHMT2) in human carcinogenesis. J Cancer. 2021;12(19):5888-5894.
- Liberati FR, et al. RNA-mediated inhibition of mitochondrial SHMT2 impairs cancer cell proliferation. Cell Death Discov. 2025;11:369.
- Fu R, et al. SHMT proteins: an emerging set of serine hydroxymethyltransferase in cancer. Cell Signal. 2025;135:111977.
- Zhang Y, et al. SHMT2 promotes cell viability and inhibits ROS-dependent, mitochondrial-mediated apoptosis via the intrinsic signaling pathway in bladder cancer cells. Cancer Gene Ther. 2022;29(10):1514-1527.
- Wens M, et al. Metabolic control of BRISC-SHMT2 assembly regulates immune signalling. Nature. 2019;570:460-464.
- Ivashkiv LB. IFNγ: signalling, epigenetics and roles in immunity, metabolism, disease and cancer immunotherapy. Nat Rev Immunol. 2018;18:545-558.
- De Martino M, Rathmell JC, Galluzzi L, Vanpouille-Box C. Cancer cell metabolism and antitumour immunity. Nat Rev Immunol. 2024;24:654-669.
- Qi Y, et al. One-carbon metabolism shapes T cell immunity in cancer. Trends Endocrinol Metab. 2024;35:961-974.
- Huang D, et al. The single-cell immunogenomic landscape of B and plasma cells in early-stage lung adenocarcinoma. Cancer Discov. 2022;12:2545-2563.
- Dolgalev I, et al. Inflammation in the tumor-adjacent lung as a predictor of clinical outcome in lung adenocarcinoma. Nat Commun. 2023;14:6479.
- Han T, et al. Phosphorylated SHMT2 regulates oncogenesis through m6A modification in lung adenocarcinoma. Adv Sci (Weinh). 2024;11:e2307834.
- Lee GY, et al. Comparative oncogenomics identifies PSMB4 and SHMT2 as potential cancer driver genes. Cancer Res. 2014;74:3114-3126.
- Bernhardt S, et al. Proteomic profiling of breast cancer metabolism identifies SHMT2 and ASCT2 as prognostic factors. Breast Cancer Res. 2017;19:112.
- Yang G, Tan J, Guo J, Wu Z, Zhan Q. Exosome-mediated transfer of circ_0063526 enhances cisplatin resistance in gastric cancer cells via regulating the miR-449a/SHMT2 axis. Anticancer Drugs. 2022;33(10):1047-1057.
- Parsa S, et al. The serine hydroxymethyltransferase-2 (SHMT2) initiates lymphoma development through epigenetic tumor suppressor silencing. Nat Cancer. 2020;1:653-664.
- Cuthbertson CR, et al. A review of small-molecule inhibitors of one-carbon enzymes: SHMT2 and MTHFD2 in the spotlight. ACS Pharmacol Transl Sci. 2021;4:624-646.
- Reina-Campos M, Scharping NE, Goldrath AW. CD8+ T cell metabolism in infection and cancer. Nat Rev Immunol. 2021;21:718-738.
- Bacigalupa ZA, Landis MD, Rathmell JC. Nutrient inputs and social metabolic control of T cell fate. Cell Metab. 2024;36:10-20.
- Li S, et al. Metabolic regulation of immunity in the tumor microenvironment. Cell Rep. 2025;44(11):116463.
- Ouyang Y, et al. S-adenosylmethionine: a metabolite critical to the regulation of autophagy. Cell Prolif. 2020;53(11):e12891.
- Wang R, et al. The interaction of innate immune and adaptive immune system. MedComm. 2024;5(10):e714.
- Teillaud JL, et al. Tertiary lymphoid structures in anticancer immunity. Nat Rev Cancer. 2024;24:629-646.
- Fridman WH, et al. B cells and tertiary lymphoid structures as determinants of tumour immune contexture and clinical outcome. Nat Rev Clin Oncol. 2022;19:441-457.
- Lauss M, Donia M, Svane IM, Jönsson G. B cells and tertiary lymphoid structures: friends or foes in cancer immunotherapy? Clin Cancer Res. 2022;28(9):1751-1758.
- Xi Y, et al. Macrophage efferocytosis mediated by the TP63-RAC2 pathway promotes immunosuppressive remodeling in esophageal cancer. Cell Rep Med. 2026;7(1):102529.
- Jiang G, et al. SATB2 plays a critical role in pancreatic cancer cell proliferation, migration and T cell cytotoxicity. Cancer Genet. 2025;296-297:53-64.
- Liu Y, et al. TRIM29 promotes glioblastoma progression via ubiquitinating NEFL and activating the PI3K/AKT signaling pathway. Cancer Genet. 2025;296-297:88-99.
- Zhai H, et al. WDR54 enhances NF-κB signaling to promote progression of hepatocellular carcinoma. Cancer Genet. 2025;298-299:302-314.
- Yin H, et al. PLAU serves as a prognostic biomarker correlated with perineural invasion in HNSCC. Cancer Genet. 2025;294-295:145-155.
- Liu Z, et al. JAK inhibition in PD-1 immunotherapy and tumor microenvironment. Front Immunol. 2026;17:1790936.
- DeNicola GM, et al. NRF2 regulates serine biosynthesis in non-small cell lung cancer. Nat Genet. 2015;47(12):1475-1481.
- Zhang W, et al. NRF2-mediated persistent adaptation of oesophageal adenocarcinoma cells to HER2 inhibition. Oncogene. 2025;44(33):2929-2941.