Este protocolo proporciona un método reproducible para generar iPSC humanas aneuploides libres de integración a partir de células primarias de líquido amniótico mediante electrotransferencia de plásmidos episomales. Optimiza las condiciones de entrega y cultivo para estabilizar las anomalías cromosómicas, ofreciendo una plataforma práctica para crear modelos específicos de enfermedades para investigaciones posteriores y aplicaciones clínicas.
Artículo de método
Generación de células madre pluripotentes inducidas humanas aneuploides a partir de células primarias de líquido amniótico mediante Electroporación de plásmidos episomales
En este artículo
Resumen
Resumen
La generación de células madre pluripotentes inducidas (iPSC) específicas del paciente a partir de células del líquido amniótico (AFC) que portan aneuploidías cromosómicas definidas proporciona una plataforma poderosa para modelar trastornos genéticos. Sin embargo, establecer una metodología de reprogramación confiable y reproducible para AFC aneuploides sigue siendo técnicamente desafiante debido a la inestabilidad genómica intrínseca y a la capacidad proliferativa variable de estas células. Aquí presentamos un método completo y no integrador para generar iPSC humanas aneuploides a partir de AFC primarias mediante electroforesis con plásmidos episomales. Este protocolo detalla todo el flujo de trabajo, que comprende el descongelamiento y expansión celular con una estrategia gradual de adaptación al medio, y la entrega optimizada de plásmidos vía sistema de electrotransferencia, cultivo post-electrotransferencia secuencial con cambios de medio dirigidos a la transición mesenquimal a epitelial (MET) y selección mecánica de colonias basada en criterios morfológicos definidos. Asimismo, describimos procedimientos de validación, incluyendo tinción de inmunofluorescencia para marcadores centrales de pluripotencia, análisis del cariotipo por bandeo G para confirmar el mantenimiento del cariotipo aneuploide y verificación mediante PCR de la eliminación de vectores episomales. Este protocolo libre de células alimentadoras y libre de integración genera líneas de iPSC aneuploides adecuadas para la modelización de enfermedades, cribado de fármacos y estudios de biología cromosómica.
Introducción
El advenimiento de la tecnología de células madre pluripotentes inducidas ha transformado la medicina regenerativa, la modelización de enfermedades y el descubrimiento de fármacos, al permitir la generación de células pluripotentes específicas del paciente sin las preocupaciones éticas asociadas con las células madre embrionarias humanas (hESCs). La base conceptual de la reprogramación celular se originó en la demostración de Gurdon sobre la transferencia nuclear de células somáticas1, seguida del establecimiento de las células madre embrionarias2,3,4 y, finalmente, del desarrollo de la pluripotencia inducida5 mediante la expresión ectópica de OCT4, SOX2, KLF4 y c-MYC. Desde entonces, la tecnología de iPSC se ha convertido en una plataforma indispensable para investigar el desarrollo humano, los trastornos genéticos y la medicina de precisión. Los primeros métodos de reprogramación utilizaron vectores retrovirales o lentivirales, pero sus riesgos relacionados con la integración limitaron su aplicación clínica. En consecuencia, el desarrollo de métodos de reprogramación libres de integración se convirtió en una prioridad para la traducción clínica. Estos incluyen el uso del virus Sendai6, ARN mensajero sintético7, vectores episomales basados en el mecanismo oriP/EBNA1 (antígeno nuclear de Epstein-Barr-1)8 y la reprogramación química9,10,11,12 utilizando únicamente compuestos de moléculas pequeñas.
La aneuploidía es la causa principal de aborto espontáneo y defectos congénitos en humanos. Comprender los mecanismos celulares y moleculares subyacentes a las anomalías del desarrollo relacionadas con la aneuploidía requiere modelos celulares adecuados que recapitulen fielmente el fondo genético de estas afecciones. Las células del líquido amniótico (AFC) representan un material inicial atractivo y eficiente para la generación de iPSC específicas del paciente13,14,15, particularmente en el contexto de trastornos genéticos diagnosticados prenatalmente16,17. El líquido amniótico residual obtenido durante la amniocentesis de rutina permite acceder a células de origen fetal sin necesidad de realizar una biopsia tisular invasiva adicional tras el nacimiento. En comparación con las células somáticas adultas, las AFC generalmente exhiben una mayor capacidad proliferativa, telómeros más largos, menor carga acumulativa de mutaciones ambientales y mayor plasticidad del desarrollo, todos los cuales facilitan la reprogramación celular18,19. Es importante destacar que las AFC preservan fielmente la constitución cromosómica del feto en desarrollo, lo que las convierte en una fuente ideal para establecer modelos de iPSC específicos de enfermedades para anormalidades cromosómicas, incluyendo la trisomía 2120, la trisomía 1821, el síndrome de Turner y el síndrome de Klinefelter22.
Este protocolo proporciona una guía completa para generar iPSCs libres de integración a partir de células de líquido amniótico aneuploides utilizando vectores episomales. El método incluye procedimientos detallados para el aislamiento celular, reprogramación, selección de clones y caracterización. En comparación con otros métodos de reprogramación libres de integración, el sistema de plásmidos episomales ofrece un equilibrio práctico entre seguridad genómica, simplicidad técnica y rentabilidad, lo que lo hace particularmente adecuado para uso rutinario en laboratorio y aplicaciones de biobanco a gran escala. El protocolo es aplicable tanto a AFCs criopreservadas procedentes de biobancos establecidos como a muestras frescas residuales de líquido amniótico obtenidas durante el diagnóstico prenatal de rutina. Aunque se han reportado eficiencias de reprogramación episomal relativamente bajas para las AFCs, y puede ocurrir una recuperación cromosómica espontánea durante la reprogramación o el cultivo prolongado, especialmente en ciertas aneuploidías, el flujo de trabajo es fácilmente aplicable al establecimiento de biobancos de iPSCs específicos de enfermedad, estudios de biología cromosómica y desarrollo humano temprano, y diferenciación posterior en tipos celulares específicos de linaje. Este enfoque es particularmente adecuado para generar líneas de iPSCs libres de integración y clínicamente relevantes a partir de muestras prenatales, para modelado de enfermedades y estudios mecanicistas de anomalías cromosómicas.
Protocolo
Todos los procedimientos que involucraron muestras de líquido amniótico humano se realizaron de acuerdo con la Declaración de Helsinki y fueron aprobados por el Comité Institucional de Revisión (IRB)/Comité de Ética en Investigación Humana del Hospital Tercero de la Universidad de Pekín (Protocolo N.º M2023406). Las muestras aneuploides se obtuvieron del Biobanco del Centro de Medicina Reproductiva del Hospital Tercero de la Universidad de Pekín, un repositorio clínico certificado por el estado especializado en recursos humanos de desarrollo y reproducción. Estos especímenes consisten en líquido amniótico residual originalmente recolectado durante amniocentesis de rutina para diagnóstico prenatal clínico, los cuales de otro modo habrían sido descartados. Se obtuvo consentimiento informado por escrito de todos los donantes antes de la recolección, autorizando explícitamente el almacenamiento de las muestras residuales en el Biobanco y su uso posterior para investigación. Todas las muestras fueron estrictamente anonimizadas para proteger la privacidad del paciente. Se seleccionaron muestras con cariotipos aneuploides confirmados identificados mediante análisis clínico de bandeo G, incluyendo trisomía 21 (síndrome de Down, N = 2), trisomía 18 (síndrome de Edwards, N = 1), monosomía X (síndrome de Turner, N = 1) y síndrome de Klinefelter (N = 2), para la inducción de iPSCs. La información detallada sobre las líneas celulares aneuploides utilizadas en la reprogramación se resume en Tabla 1.
1. Descongelación y cultivo primario de células de líquido amniótico almacenadas en biobanco
NOTA: Esta sección detalla el procedimiento estandarizado para recuperar y aislar AFC aneuploides del Biobanco. Las células cultivadas se amplifican para obtener poblaciones suficientes para la reprogrmación episomal subsiguiente.
- Procedimiento estandarizado de descongelación
- Equilibrio del medio: Caliente el medio AmnioType-1 completo a 37 °C antes de su uso.
- Recuperación de la muestra: Recupere un criovial que contenga aproximadamente 300.000 CFA criopreservadas en medio de congelación celular desde el almacenamiento en nitrógeno líquido. Transfiera inmediatamente el vial al laboratorio sobre hielo seco para evitar la descongelación prematura.
- Descongelación rápida: Sumerja la mitad inferior del criovial en un baño de agua a 37 °C y agite suavemente. Detenga el proceso de descongelación cuando solo quede un pequeño cristal de hielo visible.
NOTA: Evite la descongelación completa. Esto evita que las células se expongan a los efectos tóxicos del DMSO caliente. - Dilución: En una cabina de flujo laminar, transfiera la suspensión celular gota a gota a un tubo cónico de 15 mL que contenga 4 mL de medio AmnioType-1 previamente calentado.
- Centrifugación: Centrifugue la suspensión a 300 × g durante 5 min a temperatura ambiente.
- Siembra: Aspire el sobrenadante y resuspenda suavemente el sedimento celular en 2 mL de medio AmnioType-1 fresco. Transfiera las células a una placa de 6 pocillos o un frasco T25 previamente recubierto con gelatina al 0,1 %, a una densidad de 30.000–50.000 células/cm².
- Incubación inicial: Coloque las células en un incubador humedecido a 37 °C y 5 % de CO2. Examine los frascos bajo un microscopio invertido de contraste de fases el día 3 después de la siembra para confirmar la adhesión inicial de las células.
- Expansión y transición de medio de CFA primarias
- Preparación del medio de cultivo de fibroblastos (FC): Para preparar 100 mL de medio de cultivo de fibroblastos casero, mezcle 82 mL de DMEM de alta glucosa con 15 mL de suero bovino fetal (FBS). Añada 1 mL de GlutaMAX 100×, 1 mL de ácidos aminoácidos no esenciales (NEAA) 100× y 1 mL de penicilina-estreptomicina (P/S). Filtre el medio a través de un sistema de filtración al vacío de 0,22 µm en un entorno estéril.
- Durante la expansión, cambie gradualmente el medio de las CFA cada 3 días, pasando del medio clínico especializado (AmnioType-1) a un sistema estandarizado de cultivo de fibroblastos (medio FC, casero), para asegurar la estabilidad metabólica antes de la electroforesis.
- Realice una transición gradual del medio:
- Día 3 (75 % AmnioType-1: 25 % FC): Aspire el medio AmnioType-1 existente. Añada un medio mixto compuesto por 75 % de AmnioType-1 y 25 % de medio FC.
- Día 6 (50 % AmnioType-1: 50 % FC): Aspire y reemplace con una proporción 1:1 de medio AmnioType-1 y medio FC.
- Día 9 (25 % AmnioType-1: 75 % FC): Aspire y reemplace con una mezcla de 25 % de AmnioType-1 y 75 % de medio FC.
- Día 12 (100 % FC): Aspire y cambie al 100 % de medio FC.
NOTA: Esta adaptación gradual reduce el choque celular y evita la desprendimiento de clones aneuploides sensibles.
- Realice una transición gradual del medio:
- Observe diariamente la morfología de las colonias. El líquido amniótico contiene una población heterogénea de células. Mediante microscopía de contraste de fases, identifique los dos tipos principales: tipo F (similar a fibroblastos, con forma alargada) y tipo E (similar a epiteliales, redondeadas). La subpoblación mesenquimatosa con características de fibroblasto es la más adecuada para la reprogramación.
NOTA: Supervise cuidadosamente las células en busca de signos de senescencia.
- Pasaje de CFA primarias
- Cuando las células alcancen una confluencia del 80 %–90 % (generalmente entre el día 10 y 14), aspire el medio del frasco y lave una vez suavemente con 2 mL de solución salina tamponada con fosfatos de Dulbecco (DPBS) sin Ca²⁺/Mg²⁺.
- Añada 1 mL de solución de tripsina-EDTA al 0,25 % para un solo pocillo de una placa de 6 pocillos, cubriendo completamente la monocapa celular.
- Incube a 37 °C durante 4–5 min hasta que las células se desprendan completamente.
- Neutralice el reactivo de disociación añadiendo 3 mL de medio FC. Transfiera la suspensión a un tubo cónico de 15 mL.
- Centrifugue a 300 × g durante 5 min a temperatura ambiente.
- Aspire el sobrenadante y resuspenda el sedimento celular en 1 mL de medio FC fresco. Cuente las células viables utilizando un hemocitómetro o un contador celular automatizado con exclusión de azul de tripano.
- Siembre las células en un nuevo frasco T25 a una densidad de 30.000–50.000 células/cm² en medio completo (generalmente en una proporción de 1:2 o 1:3).
- Expanda las células hasta el pasaje 3–5 antes de utilizarlas para la reprogramación. No utilice células más allá del pasaje 6.
NOTA: La calidad celular en el momento de la electroforesis es el factor más importante para el éxito de la reprogramación. Utilice únicamente CFA tipo F sanas, en fase logarítmica de crecimiento, sin signos de senescencia ni morfología anormal.
2. Electroforesis de plásmidos episomales en células AFC mediante un sistema de electroforesis celular
- Recubrir los recipientes de cultivo con matriz de membrana basal
- Descongele la matriz de membrana basal (Matrigel) durante la noche a 4 °C en hielo
- Enfriar DPBS o DMEM/F-12 estéril en hielo. Enfriar previamente en hielo puntas de pipeta y tubos durante 30 min.
- Diluya la matriz de membrana basal 1:200 en DMEM/F-12 frío usando puntas y tubos fríos (por ejemplo, 30 µL matriz + 6 mL de DMEM/F-12 para una placa de 6 pocillos
- Mezcle bien pero suavemente, pipeteando hacia arriba y hacia abajo 5-6 veces. Evite introducir burbujas de aire.
- Añada la solución de recubrimiento diluida a los recipientes de cultivo a razón de 1 mL por pocillo para una placa de 6 pocillos.
- Incubar los recipientes recubiertos a 37 °C durante al menos 1 h, o a temperatura ambiente durante 2 h.
- Aspire inmediatamente la solución de recubrimiento antes de sembrar las células. Añada 2 mL de medio FC sin antibiótico más 10 μM Y-27632 (inhibidor de ROCK) y devuelva la placa a un 37 °C incubadora. No permita que la superficie recubierta se seque.
NOTA: Las placas recubiertas pueden almacenarse a 4 °C sellado con parafilm durante hasta 7 días. Equilibrar a temperatura ambiente antes de usar.
- Descongelar y preparar los plásmidos de reprogramación episómica
- Selección de plásmidos: Utilice los siguientes plásmidos episomales para la reprogramación: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL y pCXLE-EBNA1.
NOTA: (Opcional) Para la optimización de las condiciones de electrotransferencia, se puede electrotransferir pCE-GFP en paralelo bajo condiciones idénticas. La expresión de GFP durante las primeras 48–72 h proporciona un indicador conveniente de la eficiencia de transfección, mientras que la pérdida gradual de la señal de GFP durante los subcultivos posteriores puede utilizarse para monitorear la dilución transitoria del plásmido. - Control de calidad (QC): Verifique la concentración y pureza del ADN utilizando un espectrofotómetro. Asegúrese de que la relación A260/280 esté entre 1,8 y 1,9. Asegúrese de que la concentración de cada plásmido sea mayor que 1 µg/µL y estéril.
NOTA: Es fundamental asegurarse de que todos los plásmidos se preparen utilizando métodos libres de endotoxinas. Las endotoxinas residuales pueden provocar una citotoxicidad elevada y una eficiencia de reprogramación significativamente reducida. Almacene los plásmidos en alícuotas pequeñas a -20 °C para evitar ciclos repetidos de congelación y descongelación. - Para un 100 µL reacción, preparar 5 µg de la mezcla de plásmidos (relación igual de peso de pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL y pCXLE-EBNA1
- Selección de plásmidos: Utilice los siguientes plásmidos episomales para la reprogramación: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL y pCXLE-EBNA1.
- Configure los parámetros de electroforesis.
- Inicialice el dispositivo de electropermeabilización. Configure los parámetros del pulso según la configuración optimizada para células adherentes primarias: voltaje del pulso: 1.200 V; duración del pulso: 20 ms; número de pulsos: 2.
- Llene la estación de pipetas con 2 mL del tampón E, asegurándose de que el electrodo quede completamente sumergido.
NOTA: Si los experimentos iniciales arrojan una viabilidad celular inferior al 50 %, considere probar conjuntos alternativos de parámetros: 950 V / 20 ms / 2 pulsos (más suave). Estas alternativas sacrifican algo de eficiencia para mejorar la supervivencia.
- Preparar las CFA para la electrotransferencia
- En el día 0, verifique que las células presenten una morfología sana y alargada bajo el microscopio, sin signos de sobrecrecimiento, senescencia ni contaminación. Asegúrese de que las células hayan alcanzado una confluencia del 90 % y se encuentren en la fase logarítmica activa de crecimiento.
- Justo antes del procedimiento de electroforesis, aspire el recubrimiento de Matrigel y reemplácelo con 2 mL de medio sin antibióticos, previamente calentado medio FC más 10 μM Y-27632 (inhibidor de ROCK). Precaliente este medio FC sin antibiótico a 37 °C en un incubador durante al menos 20 min antes de recolectar las células para el sistema de electroporación.
NOTA: NO agregue Penicilina-Estreptomicina (P/S) ni ningún otro antibiótico a este lote específico de medio. Tras la electrotransferencia, la membrana celular permanece transitoriamente permeable y vulnerable. La presencia de antibióticos puede provocar un aumento de la apoptosis. - Aspire el medio de las AFC para la electrotransferencia y lave la monocapa una vez con DPBS sin Ca²⁺/Mg²⁺.
- Añada 2 mL (para frasco T25) de enzima TrypLE Select e incube a 37 °C durante 4–5 min.
- Neutralice con 6 mL de medio completo FC y transfiera a un tubo cónico de 15 mL. Contar las células utilizando un contador automático de células.
- Centrifugar a 300 × g durante 5 min a temperatura ambiente.
- Retire completamente el sobrenadante utilizando un 200 μL punta de pipeta, teniendo cuidado de no perturbar el pequeño pellet celular.
- Resuspender el pellet celular en el tampón R a una densidad final de 1,0 × 10⁷ a 1.4 × 10⁷ células/mL
NOTA: Aspire el sobrenadante de manera lo más completa posible para asegurar que el botón celular esté seco. El medio de cultivo residual puede diluir el tampón de resuspensión, lo que podría reducir la eficiencia de la electrotransferencia. Utilice el tampón R (para células adherentes) en las AFC. Verifique la selección del tampón según las recomendaciones del fabricante.
- Realice la electroforesis.
- Aliquota 110 μL de la suspensión celular (que contiene 1,0–1,4 × 10⁶ células) en un tubo estéril de microcentrífuga de 1,5 mL.
NOTA: Añada un extra 10 μL del tampón R hasta el volumen final para asegurar una suspensión celular adecuada, lo que ayuda a evitar la introducción de burbujas de aire durante la aspiración. - Añadir 5 μg mezcla de plásmidos al 110 μL alícuota de células. Mezclar mediante pipeteo suave 3 veces.
- Coloque un estéril 100 μL punta de electroforesis al pipeta. Asegúrese de que la punta haga clic y quede firmemente sujeta.
- Cargar 100 μL de la suspensión de células/ADN, asegurándose de que no haya burbujas de aire visibles presentes.
NOTA: Las burbujas de aire provocan descargas eléctricas durante el pulso eléctrico, lo que mata las células y daña la punta. Si se observan burbujas, expulse la mezcla nuevamente en el tubo y repita la aspiración lentamente. - Introduzca la pipeta cargada verticalmente en el tubo de tampón en la estación hasta que haga clic al encajarse. Verifique que todos los parámetros sean correctos en la pantalla táctil, luego presione el botón Inicio para entregar la secuencia de pulsos.
- Espere a que la pantalla muestre "Completo" (típicamente dentro de 1–2 s). Retire inmediatamente la pipeta de la estación y dispense directamente la suspensión celular electroporada en 2–3 pozos de una placa de 6 pozos recubierta que contiene medio FC sin antibióticos precalentado + 10 μM Y-27632
- Deseche la punta usada de forma segura. Repita los pasos para pozos adicionales o réplicas según sea necesario. Coloque la placa de 6 pozos en una 37 °C, 5 % CO₂₂ incubadora humedecida durante la noche
- Aliquota 110 μL de la suspensión celular (que contiene 1,0–1,4 × 10⁶ células) en un tubo estéril de microcentrífuga de 1,5 mL.
3. Cultivo de reprogramación posterior a la electroporación
NOTA: Esta sección describe los cambios secuenciales de medio y el logro de la reprogramación completa de las CFA a iPSC. La cronología abarca aproximadamente 25 días desde la electrotransferencia hasta la selección de colonias.
- Aproximadamente entre 16 y 18 h después de la electrotransferencia, aspire cuidadosamente el medio sin desalojar las células adherentes que hayan sobrevivido. Añada suavemente 2 mL de medio FC precalentado (que contenga P/S) a cada pocillo para permitir que las células se estabilicen durante las primeras 24 h. Devuelva la placa al incubador.
- Desde el Día 2 hasta el Día 6, reemplace la mitad del medio cada dos días: aspire cuidadosamente 1 mL del medio gastado y añada 1 mL de medio fresco TeSR-E8 (E8).
NOTA: El cambio parcial del medio preserva los factores autocrinos secretados que apoyan los eventos iniciales de reprogramación. Aspire lentamente desde el borde del pocillo para minimizar la perturbación de las células en transición que están débilmente adheridas. - En los Días 7, realice un reemplazo completo del medio con 2 mL de medio E8 cada dos días.
- Observe diariamente los cambios morfológicos bajo el microscopio. Espere la aparición de colonias parcialmente reprogramadas con aspecto de adoquines alrededor del Día 10–14.
NOTA: (Opcional) Suplemente los cultivos con 25–100 μM de butirato de sodio entre los Días 9–15 si la formación de colonias es deficiente23. - Reemplace el medio E8 diariamente a partir del Día 15.
- A partir del Día 18 aproximadamente, inspeccione diariamente los pocillos en busca de la aparición de colonias verdaderas de iPSC. En Tabla 2 se proporciona una cronología completa del flujo de trabajo de reprogramación, desde la electrotransferencia del Día 0 hasta la selección de colonias.
4. Selección mecánica de colonias de iPSC y expansión de líneas establecidas de iPSC
NOTA: Distinga las colonias verdaderas de iPSC de las células reprogramadas o no reprogramadas según los criterios morfológicos siguientes. Identifique colonias «ideales» basándose en las siguientes características morfológicas: (1) Definición del borde: Busque un borde nítido, liso y circular que delimite claramente la colonia de las células del líquido amniótico circundantes; (2) Densidad celular: Asegúrese de que las celdas dentro de la colonia sean pequeñas, estrechamente empaquetadas y posean una alta relación nucleocitoplasmática con nucléolos prominentes; (3) Refractividad: Las colonias de alta calidad se ven brillantes y altamente refractivas en contraste de fase; (4) Planicidad: La colonia debe crecer como una lámina plana y bidimensional, en lugar de un «grumo» tridimensional. Las colonias parcialmente reprogramadas suelen aparecer antes que las colonias verdaderas de iPSC y tienden a ser más grandes, más gruesas y más tridimensionales. Estas se diferenciarán espontáneamente al ser seleccionadas y pasadas. No seleccione colonias que presenten «vacuolas», bordes irregulares o signos de diferenciación central.
- Seleccionar y transferir colonias de iPSC mediante procedimientos mecánicos
- Preparar una placa de 24 pocillos recubierta con Matrigel con 0,5 mL por pocillo de medio E8 suplementado con 10 μM de Y-27632. Mantener a 37 °C hasta su uso.
- Colocar la placa de cultivo bajo un estereomicroscopio dentro de una cabina de seguridad biológica de Clase II. Esterilizar el objetivo y la platina del estereomicroscopio con etanol al 70 % antes de acercar la placa al campo visual.
- Identificar las colonias que presenten la morfología adecuada (planas, compactas, con bordes definidos).
- Utilizando una punta estéril de pipeta de 10 μL sostenida en un ángulo poco pronunciado (aproximadamente 30° respecto a la horizontal), rayar suavemente alrededor del perímetro de una colonia seleccionada para definir su borde. Dividir la colonia en aproximadamente 3 fragmentos realizando incisiones paralelas a través de su diámetro. Usar la misma punta de pipeta para raspar y levantar suavemente los fragmentos de la colonia del sustrato, y transferir los fragmentos a un pocillo de la placa de 24 pocillos preparada.
- Repetir los pasos para cada colonia, colocando los fragmentos en pocillos separados.
- Colocar la placa de 24 pocillos en el incubador. Dejar sin perturbar durante 24 h para permitir la adhesión de los fragmentos.
- A partir del día 2 posterior a la selección, reemplazar el medio diariamente con medio E8 sin Y-27632.
- Cuando las colonias seleccionadas alcancen una confluencia del 70–80 % (típicamente entre 3 y 6 días), realizar el paso con Accutase.
- Paso y expansión de líneas establecidas de iPSC
- Aspirar el medio del pocillo que contiene las iPSC. Añadir Accutase para cubrir la monocapa. Incubar a temperatura ambiente durante 2–6 min. Observar los bordes de las colonias al microscopio; las células deben comenzar a separarse y deben aparecer espacios entre ellas.
- Aspirar completamente la solución de Accutase. Añadir 1 mL de medio E8 + 10 μM de Y-27632. Pipetear suavemente el medio sobre la superficie de la colonia de 5 a 8 veces usando una pipeta P1000 para disociar las colonias en pequeños agregados de 2–8 células.
NOTA: Evitar una disociación excesiva de las iPSC, ya que reduce drásticamente su viabilidad. El objetivo es obtener agregados pequeños y uniformes, no una suspensión de células individuales. - Transferir los agregados con 1 mL de medio E8 + 10 μM de Y-27632 de forma uniforme a una placa de 12 pocillos recién recubierta con Matrigel. Colocar la placa en el incubador.
- Cambiar el medio diariamente con medio E8 (sin Y-27632 a partir del día 1).
- Continuar el paso cada 3–4 días con una relación de división de 1:2 a 1:5, dependiendo de la confluencia.
- Cultivar las líneas de iPSC durante un mínimo de 10 pasajes antes de aplicaciones posteriores para asegurar la eliminación estable del episoma.
5. Caracterización de líneas de iPSC aneuploides
NOTA: Realice los siguientes ensayos de validación en líneas iPSC establecidas (paso 10 o posterior) para confirmar la pluripotencia, la integridad del cariotipo y la eliminación del vector episomal.
- Confirmar la expresión de los marcadores de pluripotencia.
- Validar la expresión de los marcadores esenciales de pluripotencia mediante tinción por inmunofluorescencia, citometría de flujo o ambas técnicas. Los perfiles esperados de marcadores se resumen en Tabla 3.
NOTA: Aunque la tinción por inmunofluorescencia proporciona una confirmación inicial de la pluripotencia, se recomiendan la RT-qPCR y la RNA-seq para una evaluación más amplia de la expresión génica asociada a la pluripotencia, incluyendo LIN28A, DPPA4 y KLF4.
- Validar la expresión de los marcadores esenciales de pluripotencia mediante tinción por inmunofluorescencia, citometría de flujo o ambas técnicas. Los perfiles esperados de marcadores se resumen en Tabla 3.
- Análisis del cariotipo mediante bandeo G
CRÍTICO: La reprogramación puede inducir la recuperación de trisomía en un subconjunto de clones. Analice múltiples clones (5–10 por línea parental) para identificar tanto derivados que mantienen la aneuploidía como aquellos que han recuperado la euploidía.- Recoger las iPSC en el pase 10–15 cuando alcancen una confluencia del 70%–80%.
- Añadir colcemida a 0,1 μg/mL al medio de cultivo. Incubar a 37 °C durante 2–4 h para detener las células en metafase.
NOTA: La colcemida es un veneno mitótico. Manipúlela con guantes dentro de una cabina de seguridad biológica. Deseche los residuos que contengan colcemida como material peligroso. - Disociar las células hasta obtener una suspensión individual mediante Accutase o un agente equivalente. Centrifugar a 300 × g durante 5 min.
- Re suspender el sedimento en 5 mL de solución hipotónica precalentada (cloruro potásico 0,075 M). Incubar a 37 °C durante 15–20 min.
- Añadir 1 mL de fijador recién preparado (metanol:ácido acético, relación volumétrica 3:1) al tubo agitando suavemente. Centrifugar a 300 × g durante 10 min.
- Aspirar el sobrenadante. Añadir 5 mL de fijador fresco. Mezclar suavemente e incubar durante 10 min. Volver a centrifugar.
- Repetir el paso de fijación (Paso 6) una vez más, para un total de 3 fijaciones.
- Tras la última centrifugación, re suspender el sedimento en 0,5–1 mL de fijador fresco para obtener una densidad celular adecuada.
- Dejar caer 2–3 gotas de la suspensión celular sobre portaobjetos limpios y húmedos desde una altura aproximada de 30 cm. Dejar secar al aire.
- Incubar los portaobjetos a 80 °C durante 2 h o a 65 °C durante toda la noche para envejecer los cromosomas.
- Realizar el bandeo G: tratar los portaobjetos con solución de tripsina al 0,025% durante 30–60 s, enjuagar y teñir con solución de Giemsa al 5% durante 1–5 min.
- Analizar al menos 20 metafases bien extendidas por cada clone bajo un microscopio de campo brillante con inmersión en aceite (objetivo 100×).
- Documentar el cariotipo utilizando la nomenclatura ISCN (por ejemplo, 47,XX,+21 para trisomía 21 femenina; 45,X para síndrome de Turner).
NOTA: El cariotipado con bandeo G detecta anomalías cromosómicas mayores, pero su resolución es limitada. Se recomiendan ensayos complementarios, como el análisis de variaciones en el número de copias (CNV), secuenciación del exoma completo (WES) o secuenciación del genoma completo (WGS), para identificar cambios genéticos submicroscópicos y confirmar la integridad genómica de las iPSC.
- Verificar la eliminación del vector episomal mediante PCR.
NOTA: Este paso confirma que todos los plásmidos episomales han sido perdidos de la línea de iPSC mediante amplificación por PCR de secuencias específicas del vector.- Extraer ADN genómico de las iPSC (pase ≥ 10) y de las AFC no transfectadas como control, utilizando un kit estándar de extracción basado en columnas.
- Preparar una reacción de PCR de 25 μL. Realizar la PCR utilizando pares de cebadores Orip/GAPDH bajo las condiciones de ciclado siguientes (94 °C durante 2 min; seguido de 35 ciclos de 94 °C durante 30 s, 55 °C durante 30 s y 72 °C durante 30 s; extensión final a 72 °C durante 5 min). Incluir un control positivo (plásmido como molde) y un control negativo (ADN genómico de células no transfectadas) en cada corrida de PCR.
- Separar los productos de PCR mediante electroforesis en gel de agarosa al 2% con una escala de ADN adecuada.
- Interpretar los resultados: las líneas de iPSC con episomas eliminados no deben mostrar bandas de amplificación en 544 pb. El control positivo debe mostrar bandas del tamaño esperado. El control negativo no debe mostrar bandas.
- Detección de micoplasma mediante PCR
- Recoger 0,5–1 mL de sobrenadante del cultivo tras al menos 24 h de incubación de las iPSC antes del cambio de medio, y centrifugar a 12.000 × g durante 5 min para eliminar los restos celulares.
- Utilizar el sobrenadante clarificado como molde para la PCR con el Kit de Detección de Micoplasma por PCR, siguiendo las instrucciones del fabricante.
- Separar los productos de PCR mediante electroforesis en gel de agarosa al 2%. Continuar con experimentos posteriores solo si se confirma que los cultivos de iPSC están libres de micoplasma.
NOTA: Si las AFC parentales no se obtienen de un biobanco certificado con esterilidad documentada y pruebas de micoplasma, se recomienda encarecidamente realizar un cribado rutinario de micoplasma antes de la reprogramación como paso inicial de control de calidad.
- Ensayo de potencial de diferenciación trilinaje (Opcional)
- Confirmar la capacidad de diferenciación in vitro mediante diferenciación dirigida trilinaje o formación de cuerpos embrioides (EB), seguido del análisis de marcadores específicos de cada capa germinal. Alternativamente, realizar la formación de teratoma in vivo en ratones inmunodeficientes para la validación de oro de la pluripotencia.
NOTA: Para protocolos detallados del ensayo de teratoma o de diferenciación dirigida, consulte los procedimientos operativos estándar publicados24. Estos ensayos se recomiendan, pero pueden omitirse si se proporcionan análisis amplios de marcadores in vitro y datos funcionales de diferenciación.
- Confirmar la capacidad de diferenciación in vitro mediante diferenciación dirigida trilinaje o formación de cuerpos embrioides (EB), seguido del análisis de marcadores específicos de cada capa germinal. Alternativamente, realizar la formación de teratoma in vivo en ratones inmunodeficientes para la validación de oro de la pluripotencia.
6. Derivación y verificación clonal de células individuales
NOTA: Para asegurar que cada línea de iPSC provenga de una sola célula, se recomienda un proceso de verificación clonal en dos etapas. Después de la selección mecánica y la expansión, se recomienda una segunda siembra de clones a partir de una sola célula tras la confirmación del cariotipo. La verificación de que cada línea de iPSC se origine a partir de una sola célula es un requisito fundamental para la generación de iPSC. Esto garantiza la eliminación del mosaicismo somático parental y confirma que la firma diagnóstica de aneuploidía sea uniforme en toda la población.
- Siembra de células individuales
- Disociar y resuspender colonias de iPSC con cariotipo confirmado en una suspensión de células individuales utilizando Accutase durante 2–6 min a 37 °C.
- Utilizar medio E8 suplementado con 10 µM de Y-27632 para maximizar la supervivencia de células individuales aisladas. Realizar la deposición de células individuales mediante uno de los siguientes métodos:
- Dilución límite: Diluir la suspensión hasta una concentración de 0,5–1 célula por 100 µL. Sembrar 100 µL en cada pocillo de una placa de 96 pocillos recubierta con Matrigel.
- Ordenación celular por citometría de flujo (FACS): Ordenar directamente células individuales viables en los pocillos de una placa de 96 pocillos recubierta con Matrigel.
- Verificación y expansión de la monoclonalidad
- Inspección inicial: A las 24–48 h posteriores a la siembra, utilizar un microscopio de contraste de fases de alta resolución para inspeccionar cada pocillo. Marcar únicamente los pocillos que contengan un solo evento de adhesión claramente definido. Excluir los pocillos con múltiples cúmulos o sin células.
- Crecimiento de colonias: Mantener las células individuales identificadas en medio E8 sin inhibidor de ROCK tras las primeras 24 h.
- Expansión secuencial: Una vez que la colonia derivada de célula única alcance el 70 % de confluencia, expandir secuencialmente las células desde la placa de 96 pocillos a placas de 24, 12 y finalmente de 6 pocillos.
NOTA: En investigaciones relacionadas con terapia celular, a menudo se requiere evidencia fotográfica del estadio de célula única (día 0 o día 1) como parte del Certificado de Análisis para demostrar el estado de linaje puro de las líneas de iPSC.
Las causas potenciales de reprogramación fallida, formación subóptima de colonias y dificultades durante el establecimiento de clones de iPSC se resumen junto con soluciones prácticas en Tabla 4.
Resultados
Progresión morfológica durante la reprogramación
Las células primarias de líquido amniótico mostraron morfologías heterogéneas, incluyendo células de tipo E y de tipo F (Figura 1A). Las células de tipo F deben ampliarse y utilizarse para la reprogramación. Tras la electroforesis de las AFC con plásmidos episómicos Epi5, se observa una secuencia característica de cambios morfológicos. En el día 0, las AFC presentan una morfología típica alargada, similar a la de fibroblastos. Entre los días 3 y 5, aparece la primera evidencia morfológica de reprogramación: surgen pequeños grupos de células con aspecto epitelial dentro de la población de células mesenquimales, marcando el inicio de la MET (transición mesenquimato-epitelial). Estas células transitorias son más pequeñas y compactas que las células mesenquimales circundantes. Entre los días 7 y 10, los grupos celulares muestran una mayor compactación, reflejando una transición hacia una morfología epitelial característica. Las colonias de iPSC completamente reprogramadas comienzan a emerger entre los días 14 y 16. Entre los días 21 y 25, las colonias de iPSC maduras están listas para ser seleccionadas (Figura 1B). El plásmido pCE-GFP fue electroforesado en paralelo con los plásmidos de reprogramación para evaluar la eficiencia de entrega del ADN (Figura 1C). La expresión de GFP puede utilizarse como un indicador visual de una electroforesis exitosa y de la persistencia del plásmido durante los primeros cultivos.
Diferenciación de colonias de iPSC completamente reprogramadas frente a la reprogramación parcial
Una habilidad fundamental en este protocolo es la capacidad de distinguir colonias de iPSC completamente reprogramadas de colonias parcialmente reprogramadas, ya que seleccionar estas últimas resulta en el fracaso para establecer líneas estables de iPSC. Tabla 5 resume las principales diferencias morfológicas y moleculares entre estos dos tipos de colonias.
Figura 2 ilustra una comparación lado a lado. Las células parcialmente reprogramadas a menudo forman agregados sueltos que carecen de límites definidos. Estos grupos pueden mostrar cierto grado de compactación, pero generalmente conservan características mesenquimales o presentan márgenes irregulares y «difusos», lo que indica una reprogramación epigenética incompleta (Figura 2, izquierda). Durante la reprogramación primaria, las colonias con morfología típica de iPSC pueden contener áreas de diferenciación espontánea (Figura 2, centro). Las regiones indiferenciadas definidas morfológicamente pueden seleccionarse y recolectarse manualmente para su posterior expansión. Las líneas de iPSC establecidas con éxito deben exhibir la morfología pluripotente compacta clásica, caracterizada por una alta relación núcleo-citoplasma, nucléolos prominentes y uniones célula-célula extremadamente estrechas (Figura 2, derecha).
Típicamente, se observaron decenas a cientos de colonias tras la reprogramación mediante electrotransferencia con 1–2 × 10⁶ AFC. De cada línea de AFC, se seleccionaron manualmente 24 colonias individuales, lo que dio lugar a 1-9 clones de iPSC ampliables (Tabla 1).
Validación de marcadores de pluripotencia
Se espera que las líneas de iPSC establecidas expresen el conjunto completo de marcadores de pluripotencia. Figura 3 muestra resultados representativos de inmunofluorescencia y análisis por citometría de flujo (FACS) para una línea de iPSC aneuploide con síndrome de Klinefelter (47,XXY) en el pase 15. Los marcadores nucleares OCT4, NANOG y SOX2 muestran una expresión uniforme en toda la colonia, mientras que el marcador de superficie celular TRA-1-60 presenta una tinción característica en forma de anillo en la membrana (Figura 3A). El análisis por FACS cuantificó además altos niveles de expresión de SSEA-4 y TRA-1-81 (Figura 3B). Estos patrones de expresión son coherentes con los criterios establecidos para células madre pluripotentes auténticas, lo que confirma que la aneuploidía no afecta la adquisición de pluripotencia a nivel de marcadores.
Confirmación del cariotipo de iPSCs aneuploides
El análisis del cariotipo por bandeo G es esencial para cada clon de iPSC derivado de células del líquido amniótico aneuploides. Figura 4 muestra resultados representativos del cariotipo.
Un resultado positivo del cariotipo es la identificación de clones de iPSC con el cariotipo aneuploide esperado, confirmado en al menos 20 extensiones metafásicas. Un resultado negativo es el hallazgo de únicamente clones euploides (46,XX o 46,XY) a partir de una fuente aneuploide, lo cual, si bien confirma el éxito del protocolo en la generación de iPSC, indica una rescate completo de la trisomía y requiere repetir la derivación clonal monoclonal o la reprogramación para obtener líneas que mantengan la aneuploidía.
Verificación de la eliminación de vectores episomales
Los vectores episomales se diluyen progresivamente durante el paseo celular y se vuelven indetectables tras cultivos prolongados en la mayoría de las líneas de iPSC establecidas8,25,26,27. La eliminación del vector exógeno es una característica distintiva del enfoque de reprogramación no integrativo. Un resultado positivo (confirmación de la eliminación episomal) consiste en la ausencia de bandas de amplificación de oriP (544 pb) en el pase 10 o posterior. Un resultado negativo (eliminación incompleta) muestra bandas persistentes en el pase 10, lo cual normalmente se resuelve entre el pase 15 y 20 con pases adicionales. La amplificación de GAPDH se utilizó como control interno para confirmar la integridad del ADN genómico y la amplificación exitosa por PCRFigura 5A). Casos raros de vectores episomales persistentes más allá del pase 20 podrían indicar eventos de integración genómica, lo que sugiere que el clon debe descartarse. Para garantizar la seguridad biológica y la integridad experimental de las líneas de iPSC aneuploides generadas, se recomienda encarecidamente un cribado basado en PCR para detectar contaminación por micoplasma. Deben recogerse y analizarse los sobrenadantes del cultivo celular de todas las líneas monoclonales mantenidas. mediante PCR utilizando cebadores específicos para micoplasma. Cualquier cepa monoclonal que dé resultado positivo (por ejemplo, Clon n.º 7 y n.º 9) debe descartarse inmediatamente (Figura 5B).
Potencial de diferenciación trilínea in vitro
La confirmación del potencial de diferenciación trilínea es un criterio requerido para validar líneas de iPSC. Figura 6 muestra resultados representativos de la diferenciación in vitro de cuerpos embrioides de una línea de iPSC con trisomía 18. La expresión de PAX6 (ectodermo), T-Brachyury y TBX6 (mesodermo), GATA6 y SOX17 (endodermo) confirma la capacidad de las iPSC aneuploides para diferenciarse en las tres capas germinales (Figura 6).
Derivación y verificación clonal de células individuales
Para establecer modelos de iPSC aneuploides de alta fidelidad, se implementó un protocolo de derivación y verificación en dos rondas a nivel de célula individual para minimizar la heterogeneidad celular y excluir posibles quimerismos. Tras la expansión inicial, los clones con cariotipo normal se disociaron y sembraron nuevamente a densidad de célula única. La inspección microscópica a las 24–48 h confirmó la presencia de eventos de adhesión derivados de células individuales, que posteriormente se expandieron para establecer líneas monoclonales validadas (Figura 7A).
Un resultado positivo es la expansión exitosa de una colonia única a partir de una sola célula en una placa de 96 pocillos, confirmado mediante el monitoreo microscópico diario que muestra solo una colonia por pocillo (Figura 7B). Después de la expansión, la reconfirmación del cariotipo y de los marcadores de pluripotencia debe coincidir con el clon original. Un resultado negativo es la observación de múltiples colonias por pocillo o el fracaso de las células individuales para sobrevivir y expandirse.
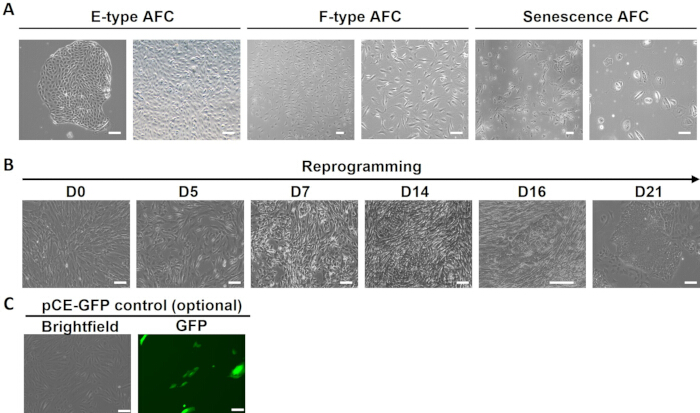
Figura 1: Progresión morfológica de la reprogramación de células del líquido amniótico mediante plásmidos episomales Epi5. Imágenes representativas que muestran la morfología de diferentes tipos de células del líquido amniótico primarias y el procedimiento de reprogramación en puntos temporales clave. (A) Imágenes de contraste de fase que muestran las tres morfologías primarias del material inicial: tipo epitelial (tipo E), tipo fibroblasto (tipo F) y células del líquido amniótico senescentes. (B) Imágenes representativas del curso temporal del proceso de reprogramación desde el día 0 hasta el día 21, mostrando la transición desde células del líquido amniótico primarias hasta la aparición de colonias compactas similares a células madre pluripotentes inducidas (iPSC). Día 0: células madre mesenquimales del líquido amniótico (AF-MSCs) antes de la electrotransferencia, mostrando la morfología mesenquimal alargada típica. Días 3–5: etapa temprana de transición mesenquimal a epitelial (MET); aparecen células con morfología epitelial en grupos entre células mesenquimales residuales. Días 7–10: emergen las células primarias de reprogramación. Días 14–16: colonias primarias de reprogramación (colonias MET) con morfología tipo adoquín, pero con límites mal definidos. Días 21–25: colonias de iPSC completamente reprogramadas que emergen con células planas, estrechamente empaquetadas, bordes definidos, alta relación núcleo-citoplasma y nucléolos prominentes. (C) Imágenes representativas de fluorescencia que muestran la expresión de GFP tras la electrotransferencia de células del líquido amniótico con pCE-GFP. La barra de escala representa 100 µm. Haga clic aquí para ver una versión más grande de esta figura.
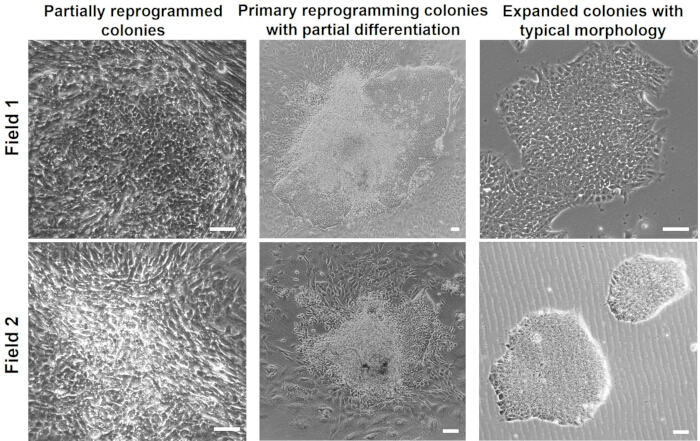
Figura 2: Comparación de colonias completamente reprogramadas y colonias parcialmente reprogramadas. Izquierda: Colonias parcialmente reprogramadas que muestran agregados sueltos y bordes irregulares. Centro: Colonias primarias de reprogramación con regiones típicas similares a iPSC acompañadas de áreas de diferenciación espontánea. Derecha: Colonias expandidas con morfología típica de iPSC. Barras de escala, 100 µm. Haga clic aquí para ver una versión más grande de esta figura.
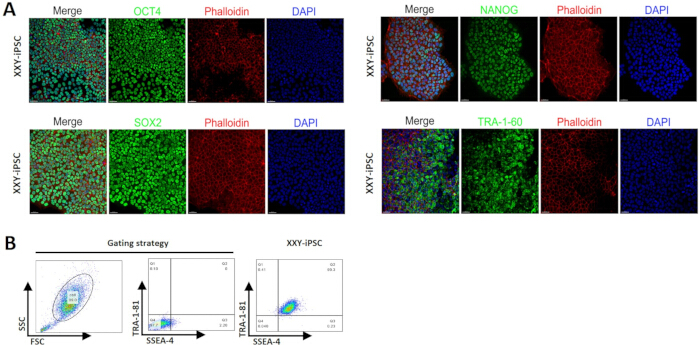
Figura 3: Análisis de inmunofluorescencia de marcadores de pluripotencia en iPSC aneuploides. (A) Tinción de inmunofluorescencia de iPSC XXY para marcadores nucleares de pluripotencia, incluyendo OCT4, SOX2, NANOG y TRA-1-60 (verde). La estructura del citoesqueleto se visualiza con faloídicina (rojo) y los núcleos con DAPI (azul). La barra de escala representa 50 µm. (B) Análisis mediante citometría de flujo (FACS) que muestra la estrategia de selección de eventos y la expresión cuantitativa de SSEA-4 y TRA-1-81 en la línea de iPSC XXY. Haga clic aquí para ver una versión más grande de esta figura.
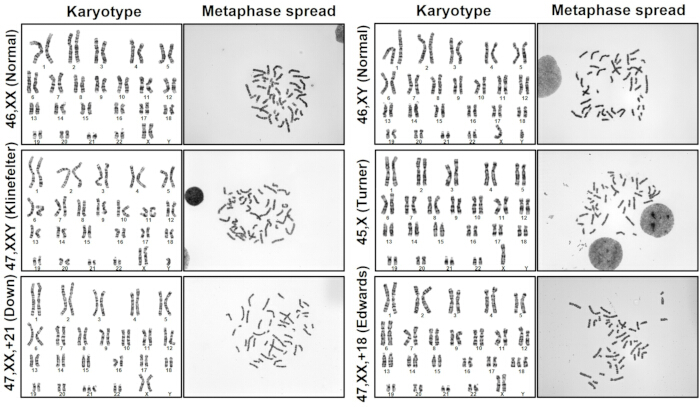
Figura 4: Análisis del cariotipo por bandeo G de líneas de iPSC aneuploides. El análisis del cariotipo con bandeo G y las respectivas anafases correspondientes confirman el mantenimiento estable de anomalías cromosómicas en las líneas generadas, incluyendo 46,XX (mujer normal), 46,XY (hombre normal), 47,XXY (síndrome de Klinefelter), 45,X (síndrome de Turner), 47,XX,+21 (síndrome de Down) y 47,XX,+18 (síndrome de Edwards). Haga clic aquí para ver una versión más grande de esta figura.
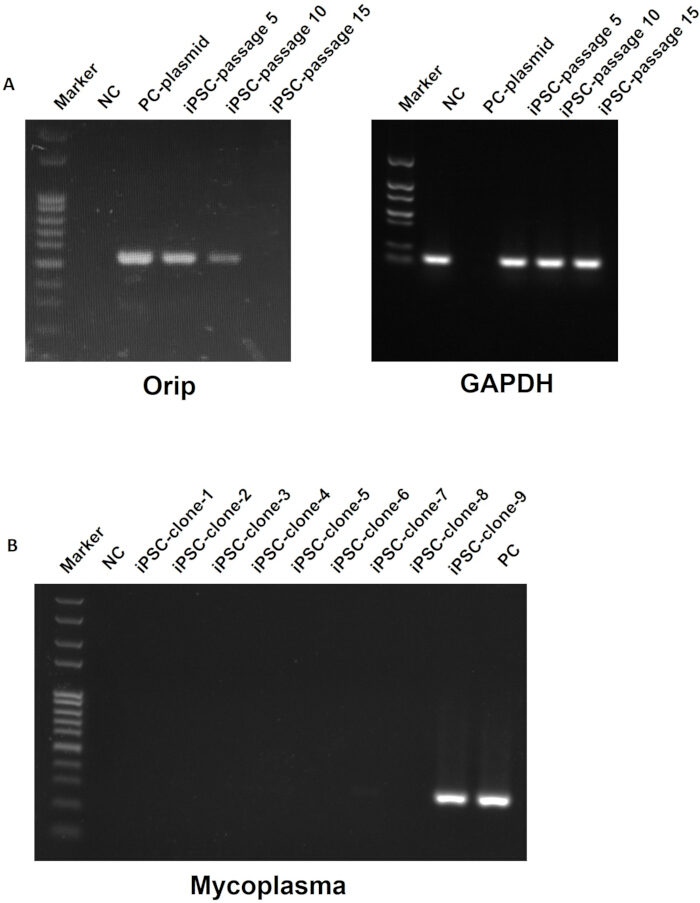
Figura 5: Detección mediante PCR de la eliminación del vector episomal y prueba de micoplasma en líneas de iPSC aneuploides. Electroforesis en gel de agarosa (2%) de productos de PCR amplificados con el conjunto de cebadores oriP/GAPDH o para micoplasma. (A) Eliminación total del vector en un clon de iPSC en diferentes pases. (B) Detección mediante PCR de contaminación por micoplasma en 9 clones independientes. El clon #7 (débil) y el #9 (fuerte) muestran contaminación por micoplasma y deben descartarse. PC, control positivo; NC, control negativo. Haga clic aquí para ver una versión más grande de esta figura.
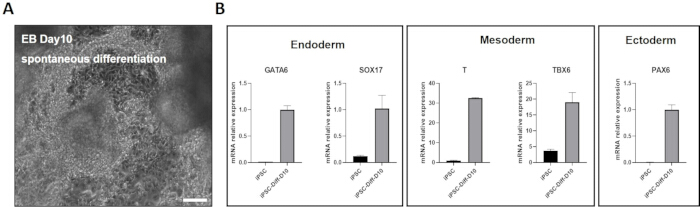
Figura 6: Diferenciación trilinaje in vitro de iPSCs aneuploides. (A) Micrografía de contraste de fase que ilustra la morfología de los cuerpos embrioides (EB) en el día 10 durante el proceso de diferenciación espontánea tras la adhesión a una superficie recubierta con gelatina. La barra de escala representa 100 µm. (B) Análisis de RT-qPCR que cuantifica la salida de la pluripotencia y el compromiso subsiguiente de la línea celular. Los resultados muestran un aumento significativo en la expresión relativa de ARNm de marcadores característicos de las tres capas germinales embrionarias en el día 10 en comparación con iPSCs indiferenciadas: Endodermo (GATA6, SOX17), Mesodermo (T, TBX6) y Ectodermo (PAX6). Los datos se presentan como media ± DE. Haga clic aquí para ver una versión más grande de esta figura.
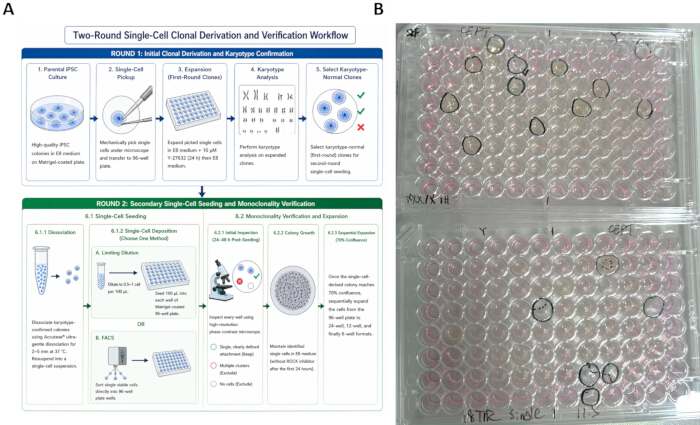
Figura 7: Flujo de trabajo de derivación clonal de célula única para líneas de iPSC aneuploides. (A) Esquema del flujo de trabajo que ilustra la Ronda 1 (derivación inicial y confirmación del cariotipo) y la Ronda 2 (siembra secundaria de célula única mediante dilución límite o FACS para asegurar la monoclonalidad), como proceso de verificación clonal. Etapa 1: Selección mecánica de colonias individuales de iPSC, expansión a placas de 6 pocillos y verificación del cariotipo. Etapa 2: Para clones aneuploides con cariotipo confirmado, siembra de célula única mediante dilución límite o FACS en placas de 96 pocillos para garantizar el origen clonal a partir de una sola célula. Solo se expanden los pocillos con crecimiento de una única colonia. (B) Imagen representativa de placas de 96 pocillos durante la fase de expansión clonal, con colonias derivadas de célula única identificadas exitosamente y marcadas con círculos para su expansión secuencial. Haga clic aquí para ver una versión más grande de esta figura.
| Antecedente genético | Cariotipo | Número de líneas AFC probadas | Número de colonias individuales seleccionadas tras la reprogramación | Número de clones iPSC establecidos con éxito |
| Trisomía 21 | 47,XX,+21 | 2 | 48 | 9 |
| Trisomía 18 | 47,XX,+18 | 1 | 24 | 8 |
| Síndrome de Klinefelter | 47,XXY | 2 | 48 | 6 |
| Monosomía X | 45,X | 1 | 24 | 1 |
| Mujer normal | 46,XX | 1 | 24 | 2 |
| Varón normal | 46,XY | 2 | 48 | 6 |
| Las colonias individuales se seleccionaron manualmente según la morfología de la colonia tras la reprogramación y se ampliaron para su posterior caracterización. El número de clones iPSC establecidos con éxito indica colonias que pudieron ampliarse y mantenerse tras su selección. | ||||
Tabla 1: Detalles de las líneas AFC utilizadas en la reprogramación de células somáticas.
| Día | Composición del medio | Observación clave |
| 0 | Medio FC sin antibiótico + Y27632 | Electroporación |
| 1 | Medio FC | Las células sobrevivientes comienzan la recuperación |
| 2 – 6 | De FC a E8 (cambio parcial) | Comienza el MET; las células se vuelven compactas; aparecen células más pequeñas y redondas en racimos |
| 7 – 8 | E8 (cambio completo cada dos días) | Formación temprana de colonias |
| 9 – 14 (opcional) | E8 (+ 25 μM NaB) | Racimos con aspecto empedrado y bordes poco definidos; tamaños variables |
| 15-18 | E8 (diariamente) | Aparecen verdaderas colonias de iPSC (Día 18–25): colonias planas, densamente empaquetadas, con bordes definidos y alta relación núcleo-citoplasma |
| 19 – 25 | E8 (diariamente) | Las colonias superan los 400 μm de diámetro; morfología plana y uniforme; listas para ser seleccionadas |
Tabla 2: Resumen de la cronología completa de reprogramación desde el día 0 hasta la selección de colonias.
| Marcador | Localización celular | Método de detección |
| OCT4 | Nuclear | Inmunofluorescencia / Citometría de flujo |
| NANOG | Nuclear | Inmunofluorescencia / Citometría de flujo |
| SOX2 | Nuclear | Inmunofluorescencia / Citometría de flujo |
| SSEA-4 | Superficie celular | Inmunofluorescencia / Citometría de flujo |
| TRA-1-60 | Superficie celular | Citometría de flujo / Tinción en vivo |
| TRA-1-81 | Superficie celular | Citometría de flujo / Tinción en vivo |
Tabla 3: Perfiles esperados de expresión de marcadores de pluripotencia en clones de iPSC establecidos.
| Problema | Causa posible | Solución |
| Baja viabilidad celular (< 40 %) después de la electroporación | 1. Los parámetros del pulso son demasiado intensos para esta línea celular | 1. Probar parámetros más suaves |
| 2. Las células estaban demasiado confluentes (> 90 %) | 2. Asegurarse de que la confluencia esté entre el 75 y el 90 % el día 0 | |
| 3. Las burbujas de aire provocaron arcos eléctricos | 3. Aspirar lentamente; inspeccionar la punta en busca de burbujas antes del pulso | |
| 4. El tampón de resuspensión estaba degradado o era incorrecto | 4. Usar tampón R fresco del kit | |
| 5. La calidad celular era deficiente antes de la electroporación | 5. Usar solo células P3–P5 con morfología saludable | |
| No se observan colonias de iPSC el día 25 | 1. El medio estaba inactivo | 1. Usar E8 recién preparado; añadir NaB a una concentración de 25–100 μM del día 9 al día 14 |
| 2. El ADN plasmídico estaba degradado o se descongeló incorrectamente | 2. Verificar la integridad del plásmido en un gel de agarosa | |
| 3. Células diferenciadas contaminantes están sobrepoblando | 3. Eliminar manualmente las áreas diferenciadas antes de que se extiendan; realizar paso para reducir la densidad | |
| 4. El recubrimiento de matriz falló o se deterioró | 4. Preparar un recubrimiento fresco; mantenerlo en hielo | |
| Las colonias de iPSC se diferencian espontáneamente después de su selección | 1. Las colonias se seleccionaron demasiado temprano (antes del día 18) | 1. Esperar a que las colonias alcancen > 400 μm con morfología plana y madura |
| 2. El recubrimiento de matriz es insuficiente o está degradado | 2. Asegurarse de que el recubrimiento sea fresco; no dejar que se seque antes de usarlo | |
| 3. Paso como células individuales sin inhibidor de ROCK | 3. Usar siempre Y-27632 durante las primeras 24 horas después del paso | |
| El cariotipo muestra pérdida de la aneuploidía esperada (rescate de trisomía) | 1. Eliminación espontánea de cromosomas intrínseca al proceso de reprogramación | 1. Tamizar múltiples clones (≥ 5–10) por línea; los clones rescatados sirven como controles euploides isogénicos |
| 2. Las células iniciales de paso tardío son más propensas al rescate | 2. Usar solo células P3–P5 con morfología saludable | |
| La PCR detecta secuencias episomales en paso tardío (P10+) | 1. Pocas pasadas desde la reprogramación | 1. Continuar pasando hasta P15–P20; volver a probar por PCR |
| 2. La expresión persistente de EBNA-1 mantiene los plásmidos | 2. El cultivo prolongado generalmente resuelve esto; monitorear cada 5 pasos | |
| 3. Falso positivo por contaminación residual de plásmido en la preparación | 3. Incluir controles negativos adecuados; usar purificación de ADN basada en columnas | |
| Chispa o arco durante el pulso de electroporación | 1. Burbujas de aire atrapadas en la punta | 1. Aspirar lentamente la mezcla; golpear el tubo para liberar burbujas antes de cargar |
| 2. Alta concentración de sal en la muestra de ADN | 2. Usar preparación de plásmido libre de endotoxinas | |
| 3. Restos celulares obstruyendo la abertura de la punta | 3. Filtrar la suspensión celular a través de un filtro de 40 μm | |
| 4. La punta está dañada o se ha reutilizado más allá del límite permitido | 4. Usar cada punta un máximo de 2 veces; inspeccionar en busca de daños |
Tabla 4: Guía de solución de problemas para los problemas comunes durante la reprogrmación AFC y el establecimiento de clones de iPSC.
| Característica | Colonias parcialmente reprogramadas | Colonias de iPSC completamente reprogramadas |
| Momento de aparición | Aparecen temprano (día 7–10) | Variable, típicamente aparecen más tarde (día 14–18) |
| Borde de la colonia | Bordes irregulares | Bordes nítidos y bien definidos |
| Morfología celular | Células más grandes, heterogéneas | Pequeñas, uniformes, alta relación núcleo-citoplasma |
| Empaquetamiento celular | Empaquetadas de forma suelta | Empaquetadas firmemente, aspecto empedrado |
| Nucleolos | Poco evidentes | Nucleolos prominentes |
| Marcadores de pluripotencia | Negativos o débiles/focales | Fuertes y uniformes |
| Estabilidad de la colonia | Se degeneran o diferencian al ser pasadas | Estables, ampliables |
Tabla 5: Características distintivas de las colonias totalmente reprogramadas vs. parcialmente reprogramadas.
Discusión
Este protocolo describe un método no integrador y libre de células alimentadoras para generar iPSC humanas aneuploides a partir de células del líquido amniótico utilizando plásmidos episomales introducidos mediante electroporación. Varios pasos críticos determinan el éxito de la reprogramación. En primer lugar, la calidad de la población inicial de células del líquido amniótico (AFC) es fundamental. En laboratorios clínicos de citogenética, las AFC suelen expandirse en medios diseñados para acelerar la proliferación celular con fines de análisis prenatal del cariotipo, más que para cultivos a largo plazo. El impacto sobre la eficiencia subsiguiente de generación de iPSC aún no se comprende completamente. Por lo tanto, se debe considerar la composición del medio de cultivo durante la preparación de la muestra, y tras el descongelamiento se debe enriquecer la población de AFC con bajo número de pasajes y alta capacidad proliferativa para asegurar una calidad óptima de las células antes de la electroporación. En segundo lugar, las condiciones de electroporación deben optimizarse para maximizar la entrega de ADN preservando al mismo tiempo la viabilidad celular. En el presente protocolo, la electroporación a 1200 V, 20 ms y 2 pulsos produjo consistentemente una eficiencia de transfección satisfactoria y una formación reproducible de colonias. Ocasionalmente puede requerirse una pequeña optimización para muestras de donantes individuales. Una muerte celular excesiva durante las primeras 24–48 h tras la electroporación se asocia frecuentemente con una calidad deficiente de las células iniciales, una eliminación incompleta del medio de cultivo residual antes de la resuspensión en el tampón de electroporación, o un manejo prolongado durante la electroporación. En tercer lugar, el momento de la selección de colonias es crítico: las colonias que aparecen antes del día 14 suelen estar parcialmente reprogramadas, mientras que las colonias verdaderas de iPSC emergen entre los días 15 y 25 y presentan la morfología característica plana, compacta y con bordes bien definidos. La diferenciación espontánea tras la aparición de las colonias suele deberse a la selección prematura de colonias, reemplazo tardío del medio o densidad excesiva de colonias, y la selección oportuna de colonias ayuda a mantener su calidad. Además, el butirato de sodio puede incluirse como una optimización opcional entre los días 9 y 15 en líneas de AFC que muestren un rendimiento relativamente bajo en la reprogramación23. Finalmente, después de la verificación inicial del cariotipo, es necesario realizar clonación monoclonal mediante dilución límite o FACS en placas de 96 pocillos para asegurar el origen clonal.
El papel de p53 en la reprogramación depende de la metodología. En la reprogramación episomal basada en OSKM, la supresión transitoria de p53 mejora la supervivencia celular durante la respuesta inicial al estrés y facilita la MET27, mientras que p53 actúa como un mecanismo de protección genómica en la reprogramación química28. Dada la eficiencia de la reprogramación OSKM basada en electroforesis para muestras clínicas raras, este enfoque sigue siendo valioso. Para minimizar los riesgos genómicos potenciales, las líneas establecidas de iPSC deben someterse a cariotipificación rutinaria y, cuando sea apropiado, a análisis de CNV y a WES/WGS antes de su uso en aplicaciones posteriores.
Una limitación particularmente importante en la generación de iPSC aneuploides es el fenómeno de rescate de trisomía durante la reprogramación. Akutsu et al.29 demostraron que la frecuencia de rescate varía notablemente según el tipo de cromosoma. Esta variabilidad implica que, para ciertas aneuploidías, debe analizarse un gran número de clones mediante cariotipado para identificar aquellos que han mantenido la anomalía cromosómica original. Por el contrario, el mismo fenómeno puede aprovecharse para generar líneas de control euploides isogénicas a partir del mismo experimento de reprogramación, proporcionando un control interno potente para el estudio de fenotipos específicos de la aneuploidía.
El protocolo descrito aquí proporciona una plataforma robusta y reproducible para establecer líneas de iPSC aneuploides específicas del paciente a partir de muestras residuales de diagnóstico prenatal. Estas líneas celulares pueden aplicarse a estudios de biología cromosómica, mecanismos de desarrollo, modelado de enfermedades, genómica funcional, edición del genoma y cribado de fármacos de alto rendimiento tras la diferenciación dirigida en tipos celulares relevantes para la enfermedad. En medicina regenerativa, las iPSC libres de transgenes cumplen con los requisitos de seguridad para una posible traducción clínica futura. Este protocolo, al proporcionar un flujo de trabajo estandarizado y reproducible, facilita la adopción más amplia de la tecnología de iPSC aneuploides en estas diversas aplicaciones.
Divulgaciones
Los autores declaran que no tienen intereses financieros en conflicto. La ilustración esquemática de la Figura 7A fue generada utilizando herramientas asistidas por inteligencia artificial y posteriormente revisada y modificada por los autores.
Agradecimientos
Este trabajo fue apoyado por el Programa Nacional Clave de Investigación y Desarrollo de China (número de concesión 2022YFA0913300) y el Proyecto Clínico Clave del Hospital Tercero de la Universidad de Pekín (número de concesión BYSY2022054) concedidos a Jianying Guo.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Tripsina-EDTA al 0,25% | Thermo Fisher (Gibco) | 25200056 | Disociación celular para el paso de AFC |
| Escalera de ADN 100 pb Plus II | TransGen Biotech | BM321-01 | Escalera de ADN |
| Congelador a -80 °C | Thermo Fisher | FDE60086fv | Almacenamiento a largo plazo de ADN plasmídico y muestras |
| Solución de disociación celular Accutase | StemCell Technologies | 07920 | Disociación suave de iPSC en pequeños agregados |
| Ácido acético (glacial) | Sigma-Aldrich | 338826 | Componente del fijador para cariotipo (MeOH:AcOH 3:1) |
| Agarosa | Sigma-Aldrich | A9539 | Electroforesis en gel para productos de PCR (2%) |
| Medio AmnioType-1 | VivaCell BIOSCIENCES | C3620-0100 | Medio primario para cultivo de AFC |
| Contador celular automático / Hemocitómetro | Countstar | TC20 | Recuento de células viables mediante exclusión de azul de tripano |
| Microscopio de campo claro (100x con aceite) | Zeiss | Axiovert5 | Análisis de extensiones metafásicas para cariotipo |
| Centrífuga (rotor de cesta oscilante) | Eppendorf | 5810R | Formación de pellet celular a 300 x g |
| Campana de seguridad biológica Clase II | ESCO | AC2-4S8-CN | Área de trabajo estéril para todas las operaciones de cultivo celular |
| Incubadora de CO₂ (humidificada) | Thermo scientific | 3131 | Mantener ambiente a 37 °C y 5% de CO₂ |
| Colcemid (10 µg/mL) | Capricorn scientific | COL-H | Detención en metafase para cariotipo (0,1 µg/mL, 2-4 h) |
| Medio de congelación de células CryoStor CS10 | STEMCELL Technologies | 07959 | Medio de congelación de células |
| DAPI | Merck Millipor | 10236276001 | Tinción nuclear |
| DMEM (alta glucosa) | Thermo Fisher (Gibco) | 11965092 | Medio base para cultivo de fibroblastos (medio FC) |
| DMEM/F-12 | Thermo Fisher (Gibco) | 11330032 | Solución tampón para dilución de Matrigel (1:200) |
| DPBS sin Ca²⁺/Mg²⁺ | Thermo Fisher (Gibco) | 14190250 | Tampón de lavado |
| Plásmido episomal (pCE-GFP) | Addgene | #41858 | Vector de reprogramación no integrante (control GFP) |
| Plásmido episomal (pCXLE-hOCT3/4-shp53-F) | Addgene | #27077 | Vector de reprogramación no integrante (OCT4 + shp53) |
| Plásmido episomal (pCXLE-hSK) | Addgene | #27078 | Vector de reprogramación no integrante (SOX2 + KLF4) |
| Plásmido episomal (pCXLE-hUL) | Addgene | #27080 | Vector de reprogramación no integrante (L-MYC + LIN28) |
| Suero bovino fetal | HyClone | SH30071.03 | Suplemento sérico para expansión de AFC (medio FC, 15%) |
| Microscopio de fluorescencia | Leica | Sp8 | Visualización de tinción viva y de inmunofluorescencia para TRA-1-60/81 |
| Sistema de electroforesis en gel | Bio-Rad | 164-5056 | Análisis en gel de agarosa de productos de PCR |
| Gelatina (0,1%) | Sigma-Aldrich | G1393 | Recubrimiento de recipientes de cultivo para la adhesión de AFC |
| Kit de extracción de ADN genómico | TIANGEN | 4992199 | Aislamiento de ADN de calidad para PCR a partir de iPSC |
| Solución de tinción de Giemsa | Sigma-Aldrich | GS500 | Tinción G de bandeo cromosómico (5%) |
| GlutaMAX (100x) | Thermo Fisher (Gibco) | 35050061 | Suplemento para medio FC |
| Microscopio invertido de contraste de fase | Zeiss | Axiovert5 | Monitoreo diario del cultivo y morfología de colonias |
| Tanque de almacenamiento en nitrógeno líquido | Thermo Scientific | CY50985 | Criopreservación de células |
| Matriz de membrana basal Matrigel | Corning | 354230 | Recubrimiento de recipientes de cultivo para la adhesión de iPSC |
| Metanol (anhidro) | Sigma-Aldrich | 34860 | Componente del fijador para cariotipo (MeOH:AcOH 3:1) |
| Anticuerpo NANOG (Conejo) | Abcam | ab109250 | Inmunofluorescencia; marcador nuclear de pluripotencia |
| Kit de electroporación Neon NxT (100 µL) | Thermo Fisher (Invitrogen) | N10025 | Electroporación; contiene los tampones R, T, E y puntas de 100 µL |
| Sistema de electroporación Neon NxT | Thermo Fisher (Invitrogen) | NEON18S | Entrega de plásmidos episomales mediante electroporación |
| Ácidos aminoácidos no esenciales (NEAA, 100x) | Thermo Fisher (Gibco) | 11140050 | Suplemento para medio FC |
| Anticuerpo OCT4 (Conejo) | Abclonal | A7920 | Inmunofluorescencia; marcador nuclear de pluripotencia |
| Mezcla maestra de PCR (alta fidelidad) | TIANGEN | 4992920 | Verificación de eliminación episomal mediante PCR |
| pCXWB-EBNA1 | Addgene | #37624 | Expresión episomal no replicante de EBNA1 |
| Anticuerpo PE anti-TRA-1-81 humano | BioLegend | 330708 | Tinción de pluripotencia |
| Penicilina-Estreptomicina (100x) | Thermo Fisher (Gibco) | 15140122 | Suplemento antibiótico (NO se usa tras la electroporación) |
| Reactivo Phalloidin-iFluor 647 | Abcam | ab176759 | Etiquetado de F-actina (filamentos de actina) |
| Cloruro de potasio (KCl) | Sigma-Aldrich | P5405 | Solución hipotónica para cariotipo (0,075 M) |
| Sistema de PCR en tiempo real | Thermo Fisher Scientific | QuantStudio3 | qPCR para verificación de genes marcadores |
| Butirato de sodio (NaB) | Sigma-Aldrich | B5887 | Inhibidor de HDAC; 25-100 µM para mejorar la reprogramación |
| Anticuerpo SOX2 (Ratón) | R&D Systems | MAB2018 | Inmunofluorescencia; marcador nuclear de pluripotencia |
| Anticuerpo SSEA-4 | BioLegend | 330408 | Inmunofluorescencia; marcador de superficie celular de pluripotencia |
| Stereo microscopio | Nikon | SMZ745 | Selección mecánica de colonias bajo aumento |
| TeSR-E8 | STEMCELL Technologies | 05990 | Medio de mantenimiento de iPSC sin células alimentadoras |
| Anticuerpo TRA-1-60 | Merck Millipor | MAB4360 | Tinción de pluripotencia |
| Escalera de ADN Trans DNA Marker II | TransGen Biotech | BM411-01 | Escalera de ADN |
| Kit de detección de micoplasma por PCR TransDetect | TransGen Biotech | FM311-01 | Prueba de micoplasma |
| Enzima TrypLE Select (1x) | Thermo Fisher (Gibco) | 12563011 | Disociación suave de AFC adherentes |
| Tripsina (0,025%) | Sigma-Aldrich | T4799 | Pretatamiento con G-banding de portaobjetos (30-60 s) |
| Ciclador térmico VeritiPro de 96 pocillos | Thermo Fisher Scientific | A48141 | PCR para verificación de eliminación episomal |
| Baño de agua (37 °C) | Shanghai Zhixin Experimental Instrument Technology Co., Ltd. | ZX-S22 | Descongelación de medios y reactivos |
| Y-27632 Dihidrocloruro (inhibidor ROCK) | Tocris | 1254 | Mejora la supervivencia de iPSC tras la disociación (10 µM) |
Referencias
- Gurdon JB. The developmental capacity of nuclei taken from intestinal epithelium cells of feeding tadpoles. Development. 1962;10(4):622-640.
- Evans MJ, Kaufman MH. Establishment in culture of pluripotential cells from mouse embryos. Nature. 1981;292(5819):154-156.
- Martin GR. Isolation of a pluripotent cell line from early mouse embryos cultured in medium conditioned by teratocarcinoma stem cells. Proc Natl Acad Sci U S A. 1981;78(12):7634-7638.
- Thomson JA, Itskovitz-Eldor J, Shapiro SS, Waknitz MA, Swiergiel J, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145-1147.
- Takahashi K, Tanabe K, Ohnuki M, Narita M, Ichisaka T, et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 2007;131(5):861-872.
- Fusaki N, Ban H, Nishiyama A, Saeki K, Hasegawa M. Efficient induction of transgene-free human pluripotent stem cells using a vector based on Sendai virus, an RNA virus that does not integrate into the host genome. Proc Jpn Acad Ser B Phys Biol Sci. 2009;85(8):348-362.
- Warren L, Manos PD, Ahfeldt T, Loh YH, Li H, et al. Highly efficient reprogramming to pluripotency and directed differentiation of human cells with synthetic modified mRNA. Cell Stem Cell. 2010;7(5):618-630.
- Yu J, Hu K, Smuga-Otto K, Tian S, Stewart R, et al. Human induced pluripotent stem cells free of vector and transgene sequences. Science. 2009;324(5928):797-801.
- Hou P, Li Y, Zhang X, Liu C, Guan J, et al. Pluripotent stem cells induced from mouse somatic cells by small-molecule compounds. Science. 2013;341(6146):651-654.
- Guan J, Wang G, Wang J, Zhang Z, Fu Y, et al. Chemical reprogramming of human somatic cells to pluripotent stem cells. Nature. 2022;605(7909):325-331.
- Liuyang S, Wang G, Wang Y, He H, Lyu Y, et al. Highly efficient and rapid generation of human pluripotent stem cells by chemical reprogramming. Cell Stem Cell. 2023;30(4):450-459.e9.
- Wang Y, Peng F, Yang Z, Cheng L, Cao J, et al. A rapid chemical reprogramming system to generate human pluripotent stem cells. Nat Chem Biol. 2025;21(7):1030-1038.
- Li C, Zhou J, Shi G, Ma Y, Yang Y, et al. Pluripotency can be rapidly and efficiently induced in human amniotic fluid-derived cells. Hum Mol Genet. 2009;18(22):4340-4349.
- Slamecka J, Salimova L, McClellan S, van Kelle M, Kehl D, et al. Non-integrating episomal plasmid-based reprogramming of human amniotic fluid stem cells into induced pluripotent stem cells in chemically defined conditions. Cell Cycle. 2016;15(2):234-249.
- Li Q, Fan Y, Sun X, Yu Y. Generation of induced pluripotent stem cells from human amniotic fluid cells by reprogramming with two factors in feeder-free conditions. J Reprod Dev. 2013;59(1):72-77.
- Crosland BA, Hedges MA, Ryan KS, D'mello RJ, Mccarty OJT, Amniotic fluid: its role in fetal development and beyond. J Perinatol. 2025 Aug;45(8):1163-1170. doi: 10.1038/s41372-025-02313-1. Epub 2025 May 8. PMID: 40341778; PMCID: PMC12354197.
- Liu L, et al. Amniotic fluid stem cells in birth defects: integrated roles in disease modeling, prenatal diagnosis, and therapy. Stem Cell Rev Rep. 2026. doi:10.1007/s12015-026-11161-1.
- Antonucci I, Provenzano M, Rodrigues M, Pantalone A, Salini V, et al. Amniotic fluid stem cells: a novel source for modeling of human genetic diseases. Int J Mol Sci. 2016;17(4):607.
- Guillot PV. Induced pluripotent stem (iPS) cells from human fetal stem cells. Best Pract Res Clin Obstet Gynaecol. 2016;31:112-120. doi:10.1016/j.bpobgyn.2015.08.007.
- Lu HE, Yang YC, Chen SM, Su HL, Huang PC, et al. Modeling neurogenesis impairment in Down syndrome with induced pluripotent stem cells from trisomy 21 amniotic fluid cells. Exp Cell Res. 2013;319(4):498-505.
- Lee CC, et al. Establishment of a human trisomy 18 induced pluripotent stem cell line from amniotic fluid cells. Stem Cell Res. 2018;29:115-119.
- D'Aurora M, et al. Modeling Klinefelter syndrome using induced pluripotent stem cells reveals impaired germ cell differentiation. Front Cell Dev Biol. 2020;8:567454.
- Mali P, Chou BK, Yen J, Ye Z, Zou J, et al. Butyrate greatly enhances derivation of human induced pluripotent stem cells by promoting epigenetic remodeling and the expression of pluripotency-associated genes. Stem Cells. 2010;28(4):713-720.
- Guo J, Lee Q, Qiu H, Wei Y, Zhu X, et al. Patient-derived neural organoids reveal developmental impairments associated with a novel GJB1 mutation in X-linked Charcot-Marie-Tooth disease. Neurobiol Dis. 2026;220:107299.
- Nanbo A, Sugden A, Sugden B. The coupling of synthesis and partitioning of EBV's plasmid replicon is revealed in live cells. EMBO J. 2007;26(19):4252-4262.
- Chou BK, Mali P, Huang X, Ye Z, Dowey SN, et al. Efficient human iPS cell derivation by a non-integrating plasmid from blood cells with unique epigenetic and gene expression signatures. Cell Res. 2011;21(3):518-529.
- Okita K, Matsumura Y, Sato Y, Okada A, Morizane A, et al. A more efficient method to generate integration-free human iPS cells. Nat Methods. 2011;8(5):409-412.
- Cheng L, Wang Y, Yang Z, Cao J, Peng F, et al. p53 safeguards chemical reprogramming of human somatic cells toward pluripotency. Cell. 2026. doi:10.1016/j.cell.2026.03.038.
- Akutsu SN, Miyamoto T, Oba D, Tomioka K, Ochiai H, et al. iPSC reprogramming-mediated aneuploidy correction in autosomal trisomy syndromes. PLoS One. 2022;17(3):e0264965.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente