Este estudio evalúa la expresión de miR-21-5p, su asociación con la molécula de adhesión celular 1 y sus relaciones con la migración, proliferación, expresión de marcadores inflamatorios y supervivencia en tejidos y líneas celulares de cáncer de pulmón de células no pequeñas.
Artículo de investigación
El eje miR-21-5p-Molécula de Adhesión Celular 1 en la progresión y el pronóstico del cáncer de pulmón de células no pequeñas
28 visualizaciones
⸱
11 de septiembre de 2026
* These authors contributed equally
En este artículo
Resumen
Resumen
Existen evidencias que indican que el miR-21-5p es un regulador molecular importante en el cáncer de pulmón de células no pequeñas (NSCLC). La molécula de adhesión celular 1 (CADM1) es un posible supresor tumoral, pero la relación reguladora entre el miR-21-5p y CADM1 en la progresión del NSCLC aún no está clara. Se utilizó la PCR cuantitativa de transcripción inversa (qRT-PCR) para detectar la expresión del miR-21-5p y de CADM1 en tejidos y células de NSCLC; la unión específica entre el miR-21-5p y CADM1 se verificó mediante un ensayo de gen reportero de luciferasa dual; la capacidad de migración celular se evaluó mediante el ensayo Transwell; se combinaron los datos clínico-patológicos y el análisis de supervivencia para explorar el significado clínico del miR-21-5p; el enriquecimiento funcional de los genes diana del miR-21-5p se analizó mediante bioinformática. La expresión del miR-21-5p en tejidos de NSCLC fue significativamente mayor que en los tejidos normales adyacentes, y los pacientes con alta expresión de miR-21-5p presentaron una supervivencia general más corta. Una expresión elevada de miR-21-5p constituye un factor de riesgo independiente para la supervivencia de los pacientes con NSCLC; la sobreexpresión del miR-21-5p promovió la migración celular en células de NSCLC y aumentó la expresión de factores inflamatorios; el ensayo de gen reportero de luciferasa dual confirmó que el miR-21-5p se une directamente a CADM1; la sobreexpresión de CADM1 inhibió la migración celular en células de NSCLC y redujo la expresión de factores inflamatorios; el análisis bioinformático mostró que los genes diana del miR-21-5p estaban enriquecidos en múltiples vías de señalización relacionadas con la aparición y el desarrollo tumoral. El miR-21-5p promueve la progresión del NSCLC al dirigirse e inhibir CADM1 y podría servir como biomarcador pronóstico y como diana terapéutica.
Introducción
En todo el mundo, el cáncer de pulmón se encuentra entre las principales causas de mortalidad relacionada con el cáncer, con una incidencia en constante aumento1,2. Entre las poblaciones del este de Asia, la incidencia y la mortalidad por cáncer de pulmón alcanzan 222,1 y 155,5 por cada 100 000 hombres, frente a 158,1 y 87,3 por cada 100 000 mujeres, respectivamente. El carcinoma de pulmón de células no pequeñas (CPCNP) representa aproximadamente el 80 % de todos los casos de cáncer de pulmón y comprende tres subtipos histológicos principales3. En comparación con el cáncer de pulmón de células pequeñas (CPCP), altamente agresivo, el CPCNP progresa y se metastatiza más lentamente; sin embargo, los síntomas clínicos iniciales poco definidos hacen que más del 75 % de los pacientes reciban un diagnóstico en estadios intermedios o avanzados, lo que contribuye a una supervivencia general a 5 años persistentemente baja4. La tumorigénesis pulmonar está impulsada por la activación oncogénica y el silenciamiento de genes supresores de tumores5, lo que subraya la necesidad urgente de analizar los fundamentos moleculares del CPCNP para desarrollar terapias novedosas6.
Los microARN (miARN, de 18 a 25 nucleótidos de longitud) median la represión génica postranscripcional al unirse a la región no traducida 3′ (3′-UTR) de los ARNm diana, lo que desencadena la supresión traduccional o la degradación del ARNm7. La biogénesis de los miARN comienza con la transcripción por la ARN polimerasa II, que genera transcritos primarios de miARN, los cuales luego son escindidos por enzimas ARNasa III para formar precursores de miARN con estructura de horquilla (pre-miARN)8. Aunque la mayoría de los miARN reprimen la expresión génica mediante complementariedad parcial o completa con las 3′-UTR de los ARNm, ciertos miARN pueden potenciar la traducción del ARNm en contextos específicos del ciclo celular9. Hasta la fecha, se han identificado cientos de miARN humanos, que regulan procesos biológicos fundamentales como la proliferación celular, la diferenciación y la apoptosis10. Anteriormente, la detección de miARN expresados de forma anómala era técnicamente difícil; la aparición de la secuenciación de alto rendimiento ha permitido un perfilado rápido e imparcial de los miARN desregulados en tejidos enfermos11. Aquí nos centramos en el miR-21-5p, uno de los primeros miARN transcritos por la ARN polimerasa II que se caracterizaron, cuyas funciones reguladoras oncogénicas están siendo intensamente investigadas12.
El miR-21-5p está codificado dentro de un intrón del gen TMEM49 y se sobreexpresa de manera constante en múltiples malignidades humanas, incluyendo cánceres de esófago, colorrectal y de pulmón13. Los datos preclínicos existentes en el carcinoma de pulmón de células no pequeñas (CPNPC) confirman su actividad oncogénica: niveles elevados de miR-21-5p aceleran la proliferación tumoral, la transición epitelial-mesénquima (EMT) y la metástasis distante mediante la silenciación de dianas antioncogénicas como PTEN y PDCD414. Sin embargo, estudios previos se han centrado principalmente en las vías de señalización proliferativa y apoptótica impulsadas por el miR-21, y pocos informes analizan sistemáticamente el eje regulador miR-21-5p/CADM1 en el CPNPC15. La molécula de adhesión celular 1 (CADM1) es un supresor tumoral bien establecido en los cánceres epiteliales16; mantiene la adhesión intercelular para bloquear la disociación de las células tumorales y su diseminación metastásica, y su regulación negativa se correlaciona con un estadio tumoral avanzado y peor supervivencia en cohortes de pacientes con CPNPC. Mecánicamente, CADM1 también inhibe la señalización inflamatoria del factor nuclear kappa B (NF-κB) pro-tumoral, que impulsa la metástasis mediante la inducción de la secreción de citoquinas proinflamatorias y la remodelación del microambiente tumoral17. A pesar de la documentación independiente de la oncogenicidad del miR-21-5p y los efectos supresores tumorales de CADM1, persisten tres lagunas críticas de conocimiento sobre el eje miR-21-5p/CADM1 en el CPNPC: primero, la unión directa y la represión de CADM1 por el miR-21-5p carecen de validación experimental en células de cáncer de pulmón; segundo, no se ha definido si este eje impulsa fenotipos malignos a través de vías inflamatorias descendentes; tercero, no se ha evaluado la capacidad predictiva pronóstica de las firmas combinadas de expresión de miR-21-5p/CADM1 en muestras clínicas de CPNPC.
Basándonos en estas preguntas sin resolver, proponemos una hipótesis mecanicista central: el aumento del miR-21-5p en el CPHN se une directamente a la región 3′-UTR de CADM1 para suprimir la expresión de CADM1, desinhibiendo así la señalización inflamatoria metastásica que está inhibida por CADM1, lo que acelera la migración del CPHN y conlleva un peor pronóstico clínico. Este estudio persigue tres objetivos de investigación predeterminados: (1) Verificar el direccionamiento molecular directo de CADM1 por el miR-21-5p y evaluar la migración en líneas celulares de CPHN A549 y H1299; (2) Esclarecer si la cascada miR-21-5p/CADM1 modula el potencial metastásico mediante la transducción de señales inflamatorias; (3) Evaluar el valor pronóstico clínico de la firma de expresión miR-21-5p/CADM1 para identificar nuevos biomarcadores diagnósticos y candidatos terapéuticos para el CPHN metastásico.
Protocolo
Este estudio retrospectivo fue revisado y aprobado por el Comité de Ética del Hospital de Medicina Tradicional China de Quzhou (número de aprobación: 202402208). Se obtuvo el consentimiento informado por escrito de cada paciente incluido o de un tutor legal antes de la recolección de muestras.
Recolección de muestras
Los tejidos tumorales primarios de CPNM se obtuvieron quirúrgicamente de pacientes inscritos, mientras que sus tejidos pulmonares normales adyacentes apareados se recopilaron retrospectivamente del Centro Nacional de Investigación e Ingeniería para Biopsia Clínica (Ciudad de Quzhou, provincia de Zhejiang, China). Un total de 157 especímenes de pacientes con CPNM inscritos consecutivamente entre enero de 2019 y diciembre de 2024 se incluyeron en este estudio de cohorte. El tamaño muestral de 157 especímenes apareados fue estadísticamente justificado con base en investigaciones previamente publicadas sobre el pronóstico del miARN en CPNM: suponiendo un tamaño del efecto moderado de 0,5, α = 0,05 y una potencia estadística del 80 %, el tamaño muestral mínimo requerido se calculó en 122 casos. Considerando posibles pérdidas de muestras, necrosis tisular severa y pacientes que se perdieron en el seguimiento, se inscribieron consecutivamente 157 pacientes elegibles entre enero de 2019 y diciembre de 2024 para garantizar una potencia estadística suficiente. Todos los tejidos tumorales y los tejidos pulmonares normales adyacentes apareados se obtuvieron del mismo paciente durante la resección quirúrgica, formando muestras apareadas para análisis comparativos posteriores.
Los criterios de inclusión fueron: (1) Pacientes confirmados patológicamente como carcinoma de pulmón no microcítico primario mediante biopsia posoperatoria; (2) Datos completos de línea base clínica, estadificación histopatológica y seguimiento a largo plazo sobre supervivencia; (3) Ausencia de radioterapia, quimioterapia o terapia dirigida previa antes del muestreo del tejido; (4) Disponibilidad de muestras apareadas completas de tejido tumoral y tejido para cáncer.
Los criterios de exclusión fueron: (1) Tumores malignos secundarios combinados de otros órganos; (2) Pacientes perdidos durante el seguimiento dentro de los 3 meses posteriores a la cirugía; (3) Especímenes con necrosis severa o volumen insuficiente de tejido para la detección molecular posterior.
Todas las muestras de tejido fresco se colocaron en nitrógeno líquido dentro de los 15 min posteriores a la resección quirúrgica, se transfirieron a un congelador de ultra baja temperatura y se almacenaron a −80 °C para la extracción de ARN y proteínas. Se realizó un seguimiento clínico de forma regular, y la supervivencia global se midió en meses desde el diagnóstico patológico hasta la muerte o la fecha límite del último seguimiento.
Estratificación del nivel de expresión de miR-21-5p
Los valores relativos de expresión de miR-21-5p de los 157 pacientes se ordenaron en orden ascendente, y la cohorte se estratificó según el punto de corte de la mediana. Debido a múltiples valores repetidos alrededor de la mediana, los pacientes con expresión por debajo de la mediana se asignaron al grupo de baja expresión (n = 61); los pacientes con expresión igual o mayor que la mediana, incluyendo todas las observaciones repetidas en el valor mediano, se clasificaron en el grupo de alta expresión (n = 96). Esta regla de asignación para valores repetidos se especificó previamente antes de la agrupación, con el fin de resolver lecturas duplicadas en la mediana, y el resultado de agrupación se verificó cruzadamente con los datos crudos de cuantificación por qRT-PCR.
Cultivo celular
Las líneas celulares humanas de NSCLC A549 y H1299 se obtuvieron de un proveedor comercial (ver Tabla de materiales). Las células A549 se mantuvieron en medio RPMI-1640, y las células H1299 se cultivaron en DMEM. Ambos medios de cultivo celular se enriquecieron con 10% de suero bovino fetal inactivado por calor (FBS), penicilina (100 U/mL) y estreptomicina (100 µg/mL). Las células se cultivaron en condiciones estándar a 37 °C en un incubador humedecido con 5% de CO₂.
Se realizó un perfilado de repeticiones en tándem cortas (STR, por sus siglas en inglés) para autenticar la identidad de las líneas celulares A549 y H1299 antes de todos los experimentos funcionales. La detección de contaminación por micoplasma se llevó a cabo mensualmente utilizando un kit comercial de detección de micoplasma basado en PCR, y solo se utilizaron células negativas para micoplasma en los ensayos posteriores.
Se recolectaron células en fase de crecimiento logarítmico con morfología intacta para la transfección transitoria. Se utilizó un reactivo de transfección basado en lípidos (ver Tabla de Materiales) según las instrucciones del fabricante. Los ensayos celulares posteriores se realizaron 50 h después de la transfección.
Transfección celular
Para la transfección, las células en fase de crecimiento logarítmico y con morfología intacta se sembraron en placas de cultivo 24 h antes para alcanzar una confluencia del 60% al 70%. La transfección se realizó utilizando un reactivo de transfección basado en lípidos (ver Tabla de materiales) según las instrucciones del fabricante. Se utilizaron cuatro grupos experimentales: control negativo de mimético (mimic-NC), mimético de miR-21-5p, control negativo de inhibidor (inhibitor-NC) e inhibidor de miR-21-5p. Las secuencias de nucleótidos se proporcionan en el Archivo suplementario 1.
Se extrajo ARN total 50 h después de la transfección, y se realizó una PCR cuantitativa de transcripción inversa (qRT-PCR) para medir la expresión relativa de miR-21-5p y verificar la eficiencia de transfección. Los ensayos de migración celular se llevaron a cabo 50 h después de la transfección. Para la transfección transitoria, las células se trataron con el mimético de miR-21-5p o con el control negativo del mimético (mimic-NC) a una concentración final de 50 nM, mientras que el inhibidor de miR-21-5p y el control negativo del inhibidor (inhibitor-NC) se introdujeron a 100 nM. Para evitar efectos confusos atribuibles a diferencias en la cantidad de ácido nucleico añadido, la cantidad total de ácido nucleico transfectado se mantuvo idéntica en los cuatro grupos de tratamiento.
La proliferación celular se evaluó utilizando el ensayo con el kit de recuento de células-8 (CCK-8). Las células transfectadas de forma estable se sembraron en placas de 96 pocillos a una densidad de 3 × 10³ células/pocillo, estableciendo seis réplicas técnicas para cada grupo. A las 24, 48 y 72 h posteriores a la siembra, se añadieron 10 µL del reactivo CCK-8 a cada pocillo, seguido de una incubación a 37 °C durante 2 h. La proliferación celular se cuantificó midiendo la absorbancia a 450 nm mediante un lector de microplacas.
Todos los experimentos de transfección transitoria, CCK-8 y migración se realizaron con no menos de tres réplicas biológicas independientes, y cada réplica biológica contenía de 3 a 6 réplicas técnicas según se describió anteriormente.
PCR cuantitativo de transcripción inversa
Se aisló ARN total de células de CPMN y de tejidos tumorales clínicos pareados y tejidos normales adyacentes mediante un reactivo de extracción de ARN basado en fenol/guanidina (ver Tabla de Materiales). La pureza y concentración del ARN se determinaron mediante espectrofotometría ultravioleta; solo se sometieron a transcripción inversa las muestras con relaciones de densidad óptica (OD) 260/280 y OD 260/230 entre 1,8 y 2,1. Las secuencias de los cebadores se proporcionan en el Archivo Suplementario 1. El sistema de transcripción inversa contenía 500 ng de ARN total, 2 µL de tampón de transcripción inversa, 1 µL de mezcla de dNTP, 0,5 µL de transcriptasa inversa, 1 µL de cebador específico en bucle invertido para miARN o cebador oligo(dT) para ARNm, y agua libre de RNasas hasta un volumen final de 20 µL. El sistema de amplificación de qRT-PCR (volumen total de 20 µL) consistió en 10 µL de mezcla maestra de qPCR con SYBR Green, 0,4 µL de cebador directo (10 µM), 0,4 µL de cebador inverso (10 µM), 2 µL de la plantilla de ADNc diluida y 7,2 µL de agua libre de RNasas.
El ARN mensajero de CADM1 y GAPDH se retrotranscribió utilizando un kit de retrotranscripción, mientras que miR-21-5p se retrotranscribió con cebadores de bucle en tallo y cel-miR-39 exógeno como control de calibración. El control de calibración con cel-miR-39 exógeno se añadió a cada muestra de ARN inmediatamente después del aislamiento de ARN total y antes de la retrotranscripción. Al tratarse de un microARN sintético de C. elegans sin secuencia homóloga en los transcritos humanos, cel-miR-39 puede corregir las desviaciones causadas por diferencias en la eficiencia de extracción de ARN, la degradación del ARN y la variación en la eficiencia de retrotranscripción entre distintas muestras clínicas de tejido, actuando como un control universal exógeno de normalización para la cuantificación de miARN. La qRT-PCR se realizó con una mezcla maestra basada en un colorante fluorescente que se une al ADN, en un sistema de PCR en tiempo real (véase la Tabla de materiales): 95 °C durante 3 min, seguido de 40 ciclos a 95 °C durante 10 s, 60 °C durante 30 s y 72 °C durante 20 s, con análisis de la curva de disociación para confirmar la amplificación específica. Cada muestra tuvo tres réplicas biológicas, cada una con tres réplicas técnicas, y la expresión relativa se calculó mediante el método 2⁻ΔΔCt. Las secuencias completas de los cebadores para la amplificación del ARN mensajero de CRP, TNF-α e IL-6 se proporcionan en el Archivo suplementario 1, junto con las secuencias de los cebadores de CADM1, GAPDH y miR-21-5p.
Establecimiento de la expresión estable de miR-21-5p mediada por lentivirus
Los vectores lentivirales comerciales LV-miR-21-5p y el control vacío LV-NC se empaquetaron en células 293T. La secuencia precursora de miR-21-5p se insertó en un armazón lentiviral que portaba genes de resistencia a puromicina y un gen reportero GFP. Los sobrenadantes lentivirales se recogieron a las 48 h y 72 h posteriores a la transfección, se concentraron y purificaron para la infección celular.
Las células A549 y H1299 se sembraron 24 h antes de la infección para alcanzar una confluencia del 50–60 %. Las células se infectaron con una MOI = 10 (A549) y MOI = 15 (H1299) en presencia de 5 µg/mL de polibreno para mejorar la eficiencia de transfección. El medio se reemplazó 24 h después de la infección, y las células se cultivaron durante otras 48 h antes de la selección con puromicina.
La selección de células estables se realizó con 5 µg/mL de puromicina durante 10 días consecutivos; se utilizaron células en blanco no infectadas para verificar la eliminación completa de las células no transducidas en un plazo de 7 días. Se aislaron y expandieron clones individuales positivos para GFP para generar líneas celulares monoclonales estables LV-21 y LV-NC.
Para los ensayos de rescate de CADM1, se prepararon lentivirus comerciales de sobreexpresión de LV-CADM1 y de silenciamiento por sh-CADM1. Se establecieron cuatro grupos experimentales: LV-NC, LV-miR-21-5p, LV-CADM1 y el grupo de rescate LV-miR-21-5p + LV-CADM1. Los lentivirus de CADM1 se infectaron con el mismo MOI y bajo las mismas condiciones de selección con puromicina que los vectores de miR-21-5p. Todos los experimentos de rescate de proliferación y migración se repitieron con tres réplicas biológicas independientes.
Validación de la sobreexpresión estable de miR-21-5p
Se extrajo ARN total de los clones celulares estables LV-21 y LV-NC recolectados. Se realizó qRT-PCR para detectar el nivel relativo de expresión de hsa-miR-21-5p utilizando cel-miR-39 como referencia exógena. Se seleccionaron los clones celulares con una sobreexpresión superior a 8 veces respecto al grupo LV-NC para todos los ensayos funcionales posteriores, lo que confirmó la construcción exitosa de líneas celulares estables que sobreexpresan miR-21-5p.
Ensayo de reportero dual de luciferasa
Se construyeron un plásmido reportero del UTR 3' silvestre de CADM1 (WT-CADM1) que contenía la secuencia de unión predicha para miR-21-5p y un plásmido reportero del UTR 3' mutante de CADM1 (MUT-CADM1) con una región semilla de unión mutada. Las células A549 se sembraron en placas de 24 pocillos 24 h antes de la transfección para alcanzar una confluencia del 60%–70%. Cada pocillo se transfirió simultáneamente con 500 ng del plásmido reportero WT/MUT, 50 nM del mimético de miR-21-5p o del mimético de control negativo (mimic-NC) y un plásmido de referencia interno de luciferasa Renilla en una proporción fija de masa. Tras 48 h de incubación posterior a la transfección, las células se lisaron completamente y las señales de luminiscencia de luciferasa de luciérnaga y luciferasa Renilla se detectaron secuencialmente utilizando un kit de detección dual de luciferasa. La actividad relativa de luciferasa se calculó como la relación entre el valor de luminiscencia de luciérnaga y el valor de luminiscencia de Renilla. Cada grupo experimental incluyó tres réplicas biológicas independientes, con tres réplicas técnicas por réplica biológica, y se utilizó una prueba t de muestras independientes de dos grupos para la comparación estadística de la actividad relativa de luciferasa entre los grupos mimic-NC y mimético de miR-21-5p.
Ensayo de migración en Transwell
Para el ensayo de migración en Transwell, se suspendieron células transfectadas establemente en medio sin suero y se sembraron en los insertos superiores a una densidad de 4 × 10⁴ células por pocillo. Las cámaras inferiores se llenaron con medio de cultivo completo suplementado con 10% de suero bovino fetal (FBS) para establecer un gradiente quimiotáctico. Tras una incubación de 48 h a 37 °C en una atmósfera humedecida que contenía 5% de CO₂, las células que permanecían en la superficie superior de la membrana se eliminaron cuidadosamente. Las células que habían migrado al lado inferior de la membrana se fijaron en metanol y se tiñeron con violeta de cristal. La migración se cuantificó contando las células en cinco campos microscópicos seleccionados al azar por cada inserto. Cada experimento se realizó utilizando tres réplicas biológicas independientes, incluyendo tres réplicas técnicas para cada réplica biológica.
Análisis estadísticos
Todos los experimentos in vitro se realizaron con un mínimo de tres réplicas biológicas independientes, cada una acompañada de réplicas técnicas correspondientes. Primero se evaluó la distribución de los datos mediante la prueba de normalidad de Shapiro-Wilk para orientar el análisis estadístico. Para comparaciones pareadas entre tejidos tumorales y tejidos normales adyacentes, se aplicó la prueba t pareada o la prueba de rangos con signo de Wilcoxon, según la distribución de los datos. Las comparaciones entre dos grupos independientes se analizaron mediante la prueba t independiente o la prueba U de Mann-Whitney. Las diferencias entre múltiples grupos, incluidos los experimentos de rescate, se evaluaron mediante un análisis de varianza unidireccional (ANOVA) seguido de la corrección post hoc de Bonferroni, mientras que para analizar conjuntos de datos longitudinales, como los ensayos de proliferación CCK-8 y de cicatrización de heridas, se utilizó el ANOVA de medidas repetidas. Las asociaciones entre variables clínicas categóricas se examinaron mediante la prueba χ2, y la relación entre la expresión de miR-21-5p y CADM1 se evaluó mediante análisis de correlación de Pearson. La supervivencia de los pacientes se analizó mediante curvas de Kaplan-Meier, con comparaciones realizadas mediante la prueba log-rank. Los factores pronósticos independientes se identificaron mediante análisis de regresión de riesgos proporcionales de Cox univariante y multivariante. Se consideró estadísticamente significativo un valor de P < 0,05. La regresión de Cox multivariante se ajustó por edad, sexo, tipo histológico, nivel de miR-21-5p y estado de los ganglios linfáticos (referencia: edad ≤ 60 años, sexo femenino, carcinoma escamoso, miR-21-5p bajo, ganglios negativos); los residuos de Schoenfeld verificaron el supuesto de riesgos proporcionales, y las variables con un valor P univariante < 0,10 se incluyeron mediante selección por ingreso completo.
Resultados
Correlación entre la expresión de miR-21-5p y las características clinicopatológicas de pacientes con NSCLC
Un total de 157 muestras tumorales de NSCLC se estratificaron en grupos de baja expresión (n = 61) y alta expresión (n = 96) de miR-21-5p según los niveles medianos de miR-21-5p, y los análisis de chi-cuadrado no revelaron correlaciones significativas entre la expresión de miR-21-5p y la edad del paciente (χ2 = 1,36, P = 0,2435), el sexo (χ2 = 1,06, P = 0,3032), el tipo histológico (χ2 = 1,09, P = 0,2965) o el tamaño del tumor (χ2 = 5,623, P = 0,0601), mientras que una alta expresión de miR-21-5p se asoció significativamente con un grado tumoral avanzado (χ2 = 16,25, P = 0,00006), metástasis linfática positiva (χ2 = 12,17, P = 0,00049) y un estadio T más alto (χ2 = 4,30, P = 0,117), lo que sugiere que miR-21-5p ejerce efectos oncogénicos que facilitan la progresión del NSCLC (Tabla 1).
Análisis de regresión multivariable de riesgos proporcionales de Cox para factores pronósticos independientes del carcinoma de pulmón no microcítico
El análisis de regresión multivariable de Cox que incluyó la edad, el sexo, el tipo histológico, la expresión de miR-21-5p y la metástasis en ganglios linfáticos reveló que una alta expresión de miR-21-5p (razón de riesgo [HR] = 3,066; intervalo de confianza del 95 % [IC]: 1,412–6,659; P = 0,005) y la presencia de metástasis en ganglios linfáticos (HR = 22,295; IC del 95 %: 3,039–163,588; P = 0,002) fueron factores de riesgo pronósticos desfavorables e independientes para una baja supervivencia general en pacientes con carcinoma de pulmón no microcítico, mientras que la edad, el sexo y el subtipo histológico del paciente no ejercieron impactos pronósticos independientes significativos (todos con P > 0,05) (Tabla 2).
Características de expresión clínica de miR-21-5p y su correlación con CADM1 y factores inflamatorios
La detección mediante qRT-PCR en tejidos tumorales de CPHN y tejidos normales adyacentes apareados mostró niveles relativos de miR-21-5p significativamente elevados en los tejidos cancerosos en comparación con los controles normales (Figura 1A, P < 0,001). Las curvas de supervivencia de Kaplan-Meier mostraron que los pacientes con alta expresión de miR-21-5p tuvieron una supervivencia global significativamente peor que aquellos con baja expresión de miR-21-5p (Figura 1B, P = 0,0027). Las abundancias de ARNm de los mediadores inflamatorios proteína C reactiva (PCR), factor de necrosis tumoral alfa (TNF-α) e interleucina-6 (IL-6) estuvieron marcadamente aumentadas en las muestras de CPHN (Figura 1C, P < 0,01, P < 0,001). El análisis de correlación de Pearson reveló una correlación negativa fuertemente significativa entre la expresión de miR-21-5p y la de CADM1 a nivel de ARNm en muestras clínicas (r = -0,7773, IC del 95 %: -0,8325 a -0,7076, P < 0,0001, Figura 1D).
Validación funcional celular de miR-21-5p en células de NSCLC
La qRT-PCR confirmó la eficiencia exitosa de la transfección del mimético de miR-21-5p en células A549 y H1299 (Figura 2A). Los ensayos Transwell mostraron que la sobreexpresión de miR-21-5p aumentó significativamente la capacidad de migración relativa y el recuento de células migratorias en ambas líneas celulares (Figura 2B,C). La detección mediante qRT-PCR de citocinas inflamatorias reveló niveles de ARNm marcadamente aumentados de CRP, TNF-α y IL-6 tras la transfección con el mimético de miR-21-5p, mientras que el tratamiento con el inhibidor de miR-21-5p revirtió esta sobreexpresión (Figura 2D). Experimentos de rescate verificaron que el mimético de miR-21-5p suprimió drásticamente la transcripción de CADM1, y la co-transfección con LV-CADM1 restauró completamente la expresión de ARNm de CADM1 en células A549 y H1299 (Figura 2E,F). En conjunto, estos datos celulares demostraron que miR-21-5p promueve la migración celular y la respuesta inflamatoria en NSCLC mediante la represión de CADM1.
Efectos de miR-21-5p sobre la proliferación de células de CPHN
Las curvas de proliferación mediante CCK-8 a las 24 h, 48 h y 72 h mostraron que la transfección con el mimético de miR-21-5p aumentó notablemente los valores de DO a 450 nm en ambas líneas celulares A549 y H1299, mientras que el inhibidor de miR-21-5p suprimió significativamente la viabilidad celular, observándose diferencias estadísticamente significativas a las 72 h (Figura 3A,B; P < 0,001). Estos datos demostraron que miR-21-5p ejerce un efecto proproliferativo sobre las células de CPHN.
Validación de CADM1 como blanco directo de miR-21-5p mediante predicción bioinformática y ensayo de luciferasa dual
Se analizaron tres bases de datos en línea de predicción de blancos de miARN (miRWalk, StarBase, TargetScan) para identificar genes diana downstream candidatos de miR-21-5p, obteniéndose 95 genes diana superpuestos (Figura 4A). El análisis de enriquecimiento de Gene Ontology (GO) indicó que estos genes candidatos se enriquecieron principalmente en procesos biológicos, componentes celulares y funciones moleculares relacionados con el metabolismo celular, la respuesta al estrés y la regulación de la transcripción (Figura 4B). El enriquecimiento de vías mediante Kyoto Encyclopedia of Genes and Genomes (KEGG) reveló además un enriquecimiento destacado en cascadas de señalización asociadas a tumores, incluyendo las vías de MAPK (proteína quinasa activada por mitógenos) y Ras (Figura 4C). El ensayo de luciferasa dual demostró que el mimético de miR-21-5p suprimió significativamente la actividad luciferasa relativa del reportero del 3'-UTR silvestre de CADM1, mientras que no se observó efecto inhibitorio en el grupo con 3'-UTR mutado de CADM1 (Figura 4D, P < 0,01, ns: no significativo), confirmando la unión directa entre miR-21-5p y CADM1.
Promoción de fenotipos malignos del CPNM mediante la supresión de CADM1 en experimentos de rescate
La qRT-PCR verificó la eficiencia de transfección del mimético y del inhibidor de miR-21-5p en células A549 y H1299 (Figura 5A). La sobreexpresión de CADM1 (LV-CADM1) redujo los niveles de ARNm de los factores proinflamatorios CRP, TNF-α e IL-6, mientras que la inhibición de CADM1 mediante ARN de interferencia pequeño (si-CADM1) elevó notablemente su expresión (Figura 5B). Los ensayos de migración en Transwell mostraron que la transfección con LV-CADM1 suprimió significativamente la capacidad migratoria de ambas líneas celulares de CPNM (Figura 5C,D). La detección de proliferación mediante CCK-8 demostró además que el efecto proproliferativo mediado por LV-21 fue completamente contrarrestado por la co-transfección con LV-CADM1, mientras que la aceleración del crecimiento celular inducida por si-CADM1 pudo ser revertida mediante el inhibidor de miR-21-5p (Figura 5E,F). En conjunto, estos datos de rescate confirmaron que CADM1 actúa como un mediador funcional descendente responsable de la proliferación, migración y activación inflamatoria inducidas por miR-21-5p en el CPNM.
DISPONIBILIDAD DE LOS DATOS:
Los datos originales que respaldan los hallazgos de este estudio se proporcionan en el Archivo Suplementario 2 y están disponibles junto con el artículo publicado.
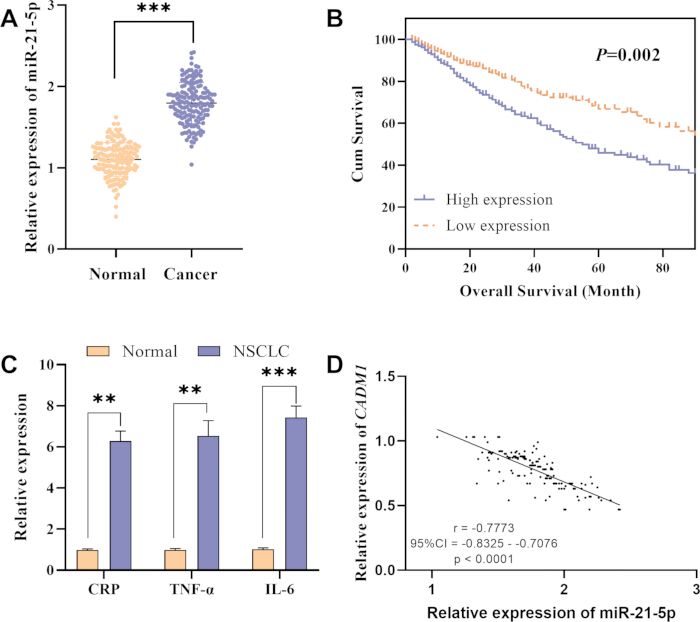
Figura 1: Perfiles de expresión de miR-21-5p, factores inflamatorios y su correlación con CADM1 en muestras clínicas de CPNM (A) Expresión relativa de miR-21-5p en tejidos pulmonares normales y tejidos tumorales de CPHN.BCurvas de supervivencia global de Kaplan-Meier de pacientes con CPNM estratificados según el nivel de expresión de miR-21-5p.CExpresión relativa de ARNm de factores inflamatorios PCR, TNF-α, y IL-6 en tejidos normales y de CPHN. (D) Diagrama de dispersión de la correlación de Pearson que muestra la correlación lineal negativa entre miR-21-5p y CADM1 Expresión de mRNA. **P < 0,01, ***P < 0.001. Para el Panel C: se realizaron comparaciones estadísticas entre tejidos tumorales apareados y tejidos normales adyacentes para CRP, TNF-α e IL-6, respectivamente; **P < 0,01, ***P < 0,001 indican diferencias significativas frente a tejidos pulmonares normales emparejados. Todos los paneles incluyeron ≥3 réplicas biológicas independientes; los datos de qRT-PCR representan la media ± desviación estándar; pareado t-se utilizó la prueba para la comparación entre grupos; el análisis de correlación mediante gráficos de dispersión empleó la prueba de Pearson. Abreviaturas: CADM1 = molécula de adhesión celular 1; IC = intervalo de confianza; PCR = proteína C reactiva; IL-6 = interleucina-6; CPHN = cáncer de pulmón de células no pequeñas; TNF-α = factor de necrosis tumoral alfa. Haga clic aquí para ver una versión más grande de esta figura.
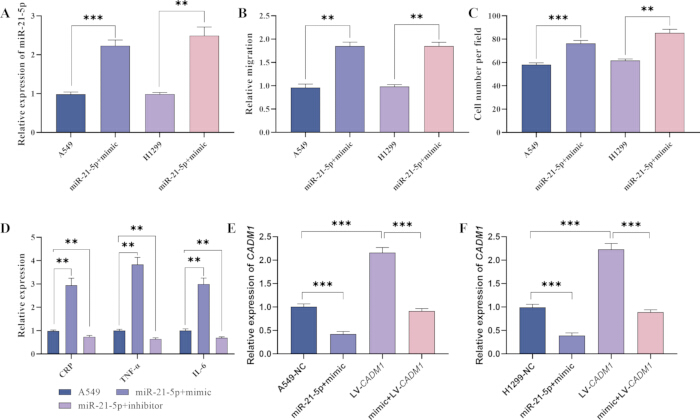
Figura 2: Fenotipos celulares y expresión de CADM1 regulados por miR-21-5p en células de carcinoma pulmonar de no pequeño tamaño (NSCLC) A549 y H1299. (A) Detección mediante qRT-PCR de la expresión de miR-21-5p tras la transfección con el mimético. (B) Cuantificación estadística de la migración celular relativa a partir de ensayos Transwell. (C) Cuantificación del número de células migradas por campo microscópico. (D) Expresión relativa de ARNm de CRP, TNF-α e IL-6 bajo sobreexpresión o inhibición de miR-21-5p. (E) Expresión relativa de ARNm de CADM1 en los grupos de rescate A549 (NC, mimético de miR-21-5p, LV-CADM1, mimético + LV-CADM1). (F) Expresión relativa de ARNm de CADM1 en los grupos de rescate H1299. **P < 0,01, ***P < 0,001. Todos los ensayos celulares se repitieron en tres réplicas biológicas independientes con tres réplicas técnicas cada una; las barras de error representan la media ± DE; las comparaciones entre grupos utilizaron ANOVA unidireccional con corrección de Bonferroni; las etiquetas de los grupos coinciden exactamente con los grupos de transfección descritos en Métodos. Abreviaturas: CADM1 = molécula de adhesión celular 1; CRP = proteína C reactiva; IL-6 = interleucina-6; LV = vector lentiviral; NC = control negativo; NSCLC = carcinoma de pulmón de no pequeño tamaño; qRT-PCR = PCR cuantitativo de transcripción inversa; TNF-α = factor de necrosis tumoral alfa. Haga clic aquí para ver una versión ampliada de esta figura.
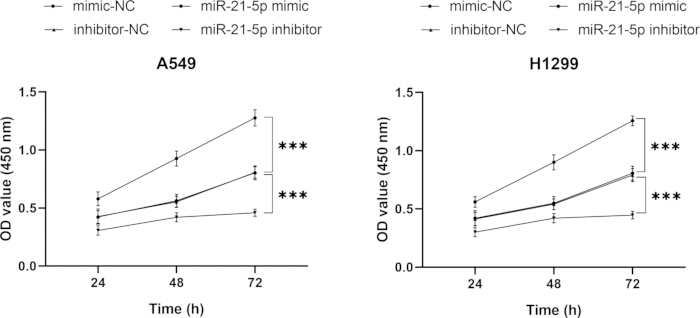
Figura 3: Curvas de proliferación CCK-8 que reflejan la viabilidad celular tras la sobreexpresión o inhibición de miR-21-5p. (A) Curvas de absorbancia OD₄₅₀ dependientes del tiempo en células A549 transfectadas con mimic-NC, mimético de miR-21-5p, inhibitor-NC o inhibidor de miR-21-5p. (B) Curvas de absorbancia OD₄₅₀ dependientes del tiempo en células H1299 bajo los cuatro grupos de transfección. ***P < 0,001. Los ensayos CCK-8 incluyeron seis réplicas técnicas por grupo en tres repeticiones biológicas; los datos se presentan como media ± DE; se utilizó un ANOVA de medidas repetidas para las comparaciones entre puntos temporales. Abreviaturas: CCK-8 = Cell Counting Kit-8; NC = control negativo; OD = densidad óptica. Haga clic aquí para ver una versión más grande de esta figura.
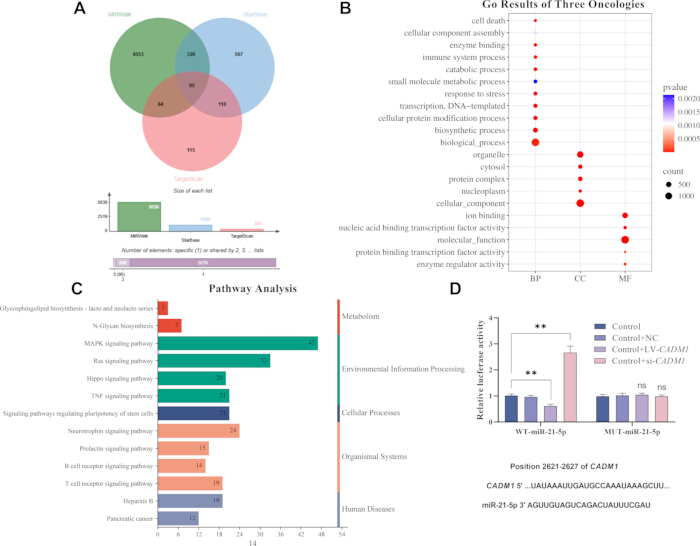
Figura 4: Análisis bioinformático y ensayo de luciferasa dual para el gen diana CADM1 de miR-21-5p. (A) Diagrama de Venn que muestra los genes diana comunes de miR-21-5p identificados mediante las bases de datos de predicción miRWalk, StarBase y TargetScan. (B) Gráfico de burbujas del análisis de enriquecimiento funcional de la Ontología Genética (GO) para los genes diana intersecados. (C) Gráfico de barras de las principales vías de señalización KEGG enriquecidas. (D) Actividad del ensayo dual de luciferasa del UTR 3' tipo salvaje y mutante de CADM1 tras la sobreexpresión de miR-21-5p. **P < 0,01; ns, sin significación. El panel D solo utiliza WT-CADM1 3'-UTR y MUT-CADM1 3'-UTR co-transfectados con el análogo de miR-21-5p/análogo-NC para la detección mediante luciferasa dual; las etiquetas Control/sobreexpresión/interferencia mostradas en los borradores iniciales de los gráficos se ajustaron a la agrupación estándar WT/MUT en las figuras finales. El análisis de predicción de dianas utilizó tres bases de datos en línea; los valores de enriquecimiento P se ajustaron mediante la corrección FDR de Benjamini-Hochberg; los experimentos de luciferasa dual incluyeron tres réplicas biológicas (tres réplicas técnicas cada una); las barras de error representan la media ± DE; prueba t de dos grupos para comparación estadística. Abreviaturas: CADM1 = molécula de adhesión celular 1; GO = Ontología Genética; KEGG = Enciclopedia de Genes y Genomas de Kioto; MUT = mutante; NC = control negativo; ns = no significativo; UTR = región no traducida; WT = tipo salvaje. Haga clic aquí para ver una versión más grande de esta figura.
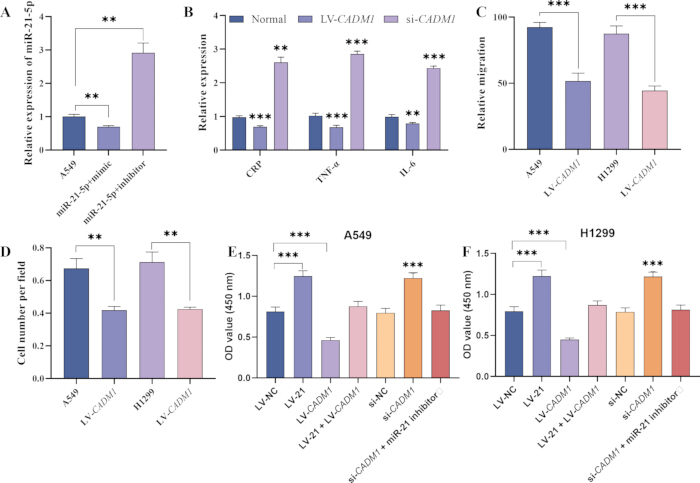
Figura 5: Experimentos de rescate funcional que verifican el eje regulador miR-21-5p/CADM1 en células A549 y H1299. (A) Expresión relativa de miR-21-5p tras la transfección con mimético o inhibidor. (B) Expresión relativa de ARNm de CRP, TNF-α y IL-6 en los grupos LV-CADM1 y si-CADM1. (C) Cuantificación estadística de la capacidad relativa de migración bajo sobreexpresión de CADM1. (D) Cuantificación del número de células migradas por campo microscópico en los grupos LV-CADM1. (E) Valores de OD₄₅₀ del ensayo CCK-8 en los grupos de rescate de A549 (LV-NC, LV-21, LV-CADM1, LV-21+LV-CADM1, si-NC, si-CADM1, si-CADM1+inhibidor de miR-21). (F) Valores de OD₄₅₀ del ensayo CCK-8 en los grupos de rescate de H1299 con tratamientos de transfección idénticos. **P < 0,01, ***P < 0,001. Todos los ensayos de rescate incluyeron tres réplicas biológicas independientes; las barras de error indican media ± DE, ANOVA unidireccional con prueba post hoc de Bonferroni para comparaciones entre múltiples grupos. Abreviaturas: CADM1 = molécula de adhesión celular 1; CRP = proteína C reactiva; IL-6 = interleucina-6; LV = vector lentiviral; NC = control negativo; OD = densidad óptica; qRT-PCR = PCR cuantitativo de transcripción inversa; si = ARN de interferencia pequeño; TNF-α = factor de necrosis tumoral alfa. Haga clic aquí para ver una versión más grande de esta figura.
| Expresión de miR-21-5p | Total | x2 | Valor de P | |||
| Bajo | Alto | |||||
| Edad (años) | ≤60 | 24 | 29 | 53 | 1.357 | 0.244 |
| ˃60 | 37 | 67 | 104 | |||
| Total | 61 | 96 | 157 | |||
| Sexo | Masculino | 42 | 73 | 115 | 1.06 | 0.3032 |
| Femenino | 19 | 23 | 42 | |||
| Total | 61 | 96 | 157 | |||
| Tipo histológico | Carcinoma de células escamosas | 31 | 41 | 72 | 1.09 | 0.2965 |
| Adenocarcinoma | 30 | 55 | 85 | |||
| Total | 61 | 96 | 157 | |||
| Grado tumoral | Ⅰ-Ⅱ | 55 | 58 | 113 | 16.25 | 0.00006 |
| Ⅲ | 6 | 38 | 44 | |||
| Total | 61 | 96 | 157 | |||
| Metástasis en ganglios linfáticos | Negativo | 41 | 37 | 78 | 12.17 | 0.00049 |
| Positivo | 20 | 59 | 79 | |||
| Total | 61 | 96 | 157 | |||
| Tamaño del tumor (cm) | ≤3 | 20 | 23 | 43 | 5.623 | 0.0601 |
| 3-7 | 40 | 62 | 102 | |||
| ˃7 | 1 | 11 | 12 | |||
| Total | 61 | 96 | 157 | |||
| Estadio T | T1 | 15 | 17 | 32 | 4.295 | 0.117 |
| T2 | 36 | 52 | 88 | |||
| T3 | 10 | 27 | 37 | |||
| Total | 61 | 96 | 157 | |||
Tabla 1: Asociación entre la expresión de miR-21-5p y las características clinicopatológicas en pacientes con cáncer de pulmón de células no pequeñas. Los valores corresponden a conteos de pacientes. Las asociaciones se evaluaron mediante la prueba χ2. Abreviatura: NSCLC = cáncer de pulmón de células no pequeñas. Cada prueba χ2 se realizó para variables clinicopatológicas categóricas; todos los análisis incluyeron las 157 muestras completas de pacientes.
| n | P valor | Riesgo relativo | Intervalo de confianza del 95% | |||
| Inferior | Superior | |||||
| Edad (años) | ≤60 | 53 | 0.503 | 1.282 | 0.62 | 2.652 |
| ˃60 | 104 | |||||
| Sexo | Varón | 115 | 0.339 | 1.418 | 0.693 | 2.901 |
| Hembra | 42 | |||||
| Tipo histológico | Carcinoma de células escamosas | 72 | 0.515 | 1.261 | 0.627 | 2.537 |
| Adenocarcinoma | 85 | |||||
| Expresión de miR-21-5p | Alta | 96 | 0.005 | 3.066 | 1.412 | 6.659 |
| Baja | 61 | |||||
| Metástasis en ganglios linfáticos | Negativa | 78 | 0.002 | 22.295 | 3.039 | 163.588 |
| Positiva | 79 | |||||
Tabla 2: Análisis multivariable de riesgos proporcionales de Cox para la supervivencia global en pacientes con cáncer de pulmón de células no pequeñas. Los valores corresponden a las razones de riesgo con intervalos de confianza del 95 %. Abreviaturas: CI = intervalo de confianza; NSCLC = cáncer de pulmón de células no pequeñas. Se realizó una regresión multivariable de Cox sobre los datos completos de la cohorte clínica; se calcularon la HR y el IC del 95 % para la evaluación pronóstica independiente.
Archivo suplementario 1: Secuencias de oligonucleótidos y cebadores utilizadas para transfección y PCR cuantitativa de transcripción inversa. El archivo contiene el mimético y el inhibidor de miR-21-5p, sus controles negativos respectivos y los cebadores para CADM1, GAPDH, hsa-miR-21-5p y cel-miR-39. Todas las secuencias se presentan en la dirección 5′–3′. Abreviaturas: CADM1 = molécula de adhesión celular 1; cel = Caenorhabditis elegans; GAPDH = deshidrogenasa de gliceraldehído-3-fosfato; hsa = Homo sapiens; miR = microARN; PCR = reacción en cadena de la polimerasa. Haga clic aquí para descargar este archivo.
Archivo suplementario 2. Datos de origen que respaldan las figuras. Este archivo contiene los conjuntos de datos subyacentes y los análisis estadísticos utilizados para generar las figuras presentadas en el manuscrito, incluidas las características clínicas, los análisis de expresión, los datos de supervivencia y los resultados estadísticos asociados. Estos datos de origen respaldan los hallazgos informados en el texto principal. Haga clic aquí para descargar este archivo.
Discusión
Este estudio confirmó sistemáticamente una expresión elevada de miR-21-5p en tejidos clínicos de CPNM, lo cual se correlacionó con una transcripción aumentada de factores inflamatorios, una mayor capacidad de migración y proliferación celular, mientras que experimentos de luciferasa dual, qRT-PCR y de rescate identificaron a CADM1 como su blanco funcional directo; asimismo, la predicción mediante bioinformática indicó que los blancos downstream de miR-21-5p estaban enriquecidos en las cascadas oncogénicas de MAPK y Ras, proporcionando evidencia preliminar de que el eje miR-21-5p/CADM1 podría estar involucrado en vías de señalización relacionadas con la progresión maligna del tumor.
El análisis de la cohorte clínica reveló que una alta expresión de miR-21-5p se asoció estrechamente con un grado tumoral avanzado, metástasis en ganglios linfáticos y una menor supervivencia general. La regresión de Cox multivariante confirmó a miR-21-5p como un factor pronóstico adverso independiente, lo que sugiere que miR-21-5p podría servir como un biomarcador potencial para evaluar el riesgo de progresión y el resultado de supervivencia en pacientes con cáncer de pulmón de células no pequeñas (NSCLC).
Los ensayos funcionales in vitro mostraron que la sobreexpresión de miR-21-5p facilitó la proliferación celular, la migración y la respuesta inflamatoria en células de CCRP, mientras que la sobreexpresión de CADM1 revirtió todos estos fenotipos oncogénicos; la correlación negativa de expresión entre miR-21-5p y CADM1 en muestras de pacientes, junto con los datos celulares de rescate, aclararon completamente el mecanismo regulador mediante el cual miR-21-5p promueve comportamientos malignos en el CCRP al inhibir directamente a CADM1.
En consonancia con estudios previos que informan el papel oncogénico de miR-21-5p en el carcinoma pulmonar, este trabajo aporta además datos completos de correlación clínica y validación de rescate para consolidar su función prom prima de tumores; a diferencia de la investigación existente, que solo se centra en un único fenotipo de metástasis, el presente estudio vincula simultáneamente a miR-21-5p con la proliferación celular y el microambiente inflamatorio del tumor a través del gen diana CADM1, ampliando así la red reguladora de miR-21-5p en el CCRP.
Basándose en la evidencia preliminar anterior, la detección de la expresión tisular de miR-21-5p tiene un valor auxiliar potencial para la estratificación del riesgo y la evaluación pronóstica del CPHN, y el eje miR-21-5p/CADM1 podría proporcionar nuevos objetivos moleculares candidatos para el desarrollo de estrategias de intervención anti-progresión para el CPHN, aunque su eficacia terapéutica clínica aún debe verificarse.
Este estudio tiene varias limitaciones. Utilizó ensayos celulares in vitro y una única cohorte clínica retrospectiva sin validación mediante xenoinjertos in vivo ni con una cohorte externa independiente. No se realizaron ensayos adicionales de proliferación (por ejemplo, ensayos de EdU y de formación de colonias), ni ensayos de invasión, apoptosis o del ciclo celular. Tampoco se contó con análisis de sangre periférica para evaluar el potencial diagnóstico no invasivo, validación a nivel de proteína de CADM1, la lista completa de genes diana superpuestos ni análisis sistemático de la red de interacciones proteína-proteína (PPI). Futuros estudios deberían abordar estas limitaciones y examinar más a fondo los reguladores upstream de miR-21-5p y la señalización downstream de CADM1.
En conjunto, este trabajo ofrece evidencia preliminar de que miR-21-5p actúa como un microARN oncogénico, acelerando la proliferación, migración e inflamación del CPHN al dirigirse directamente a CADM1, y su alta expresión predice una supervivencia desfavorable en los pacientes.
Divulgaciones
Los autores no tienen intereses financieros ni no financieros relevantes que revelar.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Formol tamponado neutro al 10 % | Fisher Scientific (Fisherbrand)™) | SF100-4 (típico) | Fijador de tejidos; tejidos seccionados para &espesor <5 mm, fijado a temperatura ambiente durante 14-26 horas |
| Placa de cultivo celular de 24 pocillos | Corning | 3526 | Placa para sembrar células transfectadas y realizar el ensayo de cicatrización (raspado) |
| Línea celular A549 | ATCC (o Centro de Recursos de Shanghái) | CCL-185 | Línea celular de cáncer de pulmón no microcítico (CPNM) humano (adenocarcinoma) |
| kit de ensayo CCK-8 | Dojindo | CK04 | Detección de proliferación |
| Medio de cultivo celular (no especificado) | Gibco (Thermo Fisher Scientific) | Varios (por ejemplo, RPMI-1640: 11875093, F-12K: 21127022) | Medio basal para líneas celulares de CPHN; la composición exacta depende de la línea celular utilizada |
| cel-miR-39 (control exógeno de calibración) | GenePharma (Shanghái, China) | Personalizado (por ejemplo, B010302) | Referencia externa para la normalización de la expresión de miARN, añadida durante el aislamiento de ARN |
| CO2 Incubadora (humidificada) | Thermo Fisher Scientific (Heracell) | Heracell 150i (50116047) | Proporciona 37°C, 5% CO₂2, y humedad saturada para cultivo celular |
| PCR/TNFα/parejas de cebadores para IL-6 | Sangon Biotech | síntesis personalizada | Secuencias completas en el Archivo Suplementario 1 |
| Solución de tinción con violeta de cristal | Solarbio | G1062 | Tinción de células migradas |
| medio DMEM | Gibco | 11965092 | Para el cultivo de H1299/293T |
| Kit de ensayo de luciferasa dual | Promega | E1910 | Detección de la región 3'UTR de CADM1 WT/MUT |
| miR-39 exógeno de C. elegans | Qiagen | control interno personalizado | Añadido tras el aislamiento de ARN para normalización |
| Suero bovino fetal (SBF) | Gibco (Thermo Fisher Scientific) | 10437028 | Suplemento añadido al medio de cultivo en una concentración final del 10 % para favorecer el crecimiento celular |
| Punta de pipeta fina (por ejemplo, 10 µL punta | Axygen (Corning) | T-300 | Utilizado para raspar manualmente una monocapa de células y crear un "herida" hueco |
| GAPDH (control endógeno) | Varios proveedores (por ejemplo, Sangon Biotech, RiboBio; cebadores personalizados) | Personalizado | Gen de referencia para la normalización de ARNm utilizado en qRT-PCR |
| GO/KEGG (anotación clusterProfiler) | Bioconductor | construcción 2026 | |
| GraphPad Prism | GraphPad Software | v9.5.1 | Representación gráfica & estadísticas in vitro |
| Línea celular H1299 | ATCC (o Centro de Recursos de Shanghái) | CRL-5803 | Línea celular de cáncer de pulmón no microcítico (CPNM) humano derivada de metástasis en ganglio linfático |
| SFB inactivado por calor | Gibco | 10099141 | concentración de trabajo al 10 % |
| línea celular HEK-293T | ATCC | CRL-3216 | RRID:CVCL_0063; STR probado mensualmente, detección de micoplasma negativa |
| Mezcla para empaquetamiento de lentivirus | Genecopoeia (o Takara Bio) | HPK-LvT-100 (Genecopoeia) | Proporciona plásmidos de empaquetamiento (gag/pol, rev, vsv-g) para la producción de lentivirus |
| Vector Lentivirus-21 (LV-21) | GeneChem (Shanghái, China) o Genecopoeia | Personalizado | Vector lentiviral que contiene miR-21-5p para la construcción de líneas celulares con expresión estable |
| Vector de lentivirus-NC (LV-NC) | GeneChem (Shanghái, China) o Genecopoeia | Personalizado | Vector lentiviral de control negativo sin inserto de miR-21-5p |
| Reactivo de transfección lipídica | Thermo Fisher | L3000015 | Para transfección transitoria |
| Reactivo de transfección Lipofectamine 3000 | Invitrogen (Thermo Fisher Scientific) | L3000015 o L3000008 | Reactivo de transfección basado en lípidos; 50 horas post-transfección para experimentos posteriores |
| Metanol | Sinopharm | 67-56-1 | Fijación celular |
| Metanol (fijador/diluyente para tinción) | Sigma-Aldrich | 34860 | Utilizado como fijador o diluyente para la tinción con violeta de cristal |
| inhibidor de miR-21-5p/inhibidor-NC | GenePharma | síntesis personalizada | Secuencias en el Archivo Suplementario 1 |
| mimético de miR-21-5p/mimético-NC | GenePharma | síntesis personalizada | Secuencias en el Archivo Suplementario 1 |
| miRDB | Washington University | v6.0 | |
| miRWalk | Universidad de Heidelberg | v3.0 | |
| Centro Nacional de Ingeniería de Biopsias | Centro Nacional de Ingeniería de Biopsias (China) | N/A | Proveedor institucional de muestras de tejido de cáncer de pulmón con datos clínicos registrados y diagnóstico histopatológico |
| Tejido de CPNM (para cultivo primario) | Shanghai Rui Bao He Biotechnology Co. | Pedido personalizado | Fuente del tejido; cultivado en medio con 10 % de suero bovino fetal 37°C; células con buena morfología en fase de crecimiento logarítmico seleccionadas para la transfección |
| Instrumento de PCR | Applied Biosystems (Thermo Fisher Scientific) | 7500 Fast (4406984) | Obtener productos de amplificación para qRT-PCR |
| Penicilina-Estreptomicina | Solarbio | P1400 | 100 U/mL de penicilina, 100 μg/mL estreptomicina |
| Pipetas (individuales & Multicanal | Eppendorf | Serie Investigación Plus | Para un manejo preciso de líquidos en todos los experimentos |
| Polibreno | Sigma-Aldrich | H9268 | Final 5 μg/mL para la infección con lentivirus |
| Puromicina | InvivoGen | ant-pr-1 | 5 μg/mL para el cribado de células estables |
| Clorhidrato de puromicina | Thermo Fisher Scientific (InvivoGen) | ant-pr-1 (InvivoGen); P7255 (Sigma-Aldrich) | antibiótico de selección, utilizado en 5 μg/mL para establecer líneas celulares transfectadas de manera estable |
| R | Fundación R | v4.2.1 | Paquete: clusterProfiler, ggplot2 |
| Kit de transcripción inversa | Takara | RR047 | RT de horquilla para miARN, oligo(dT) para ARNm |
| Tubos EP libres de RNasa | Axygen (Corning) | MCT-150-C | Tubos de 1,5 mL libres de RNasa para almacenamiento y procesamiento de ARN |
| medio RPMI-1640 | Gibco | 11875093 | Para el cultivo de A549 |
| si-CADM1 | GenePharma | síntesis personalizada | Secuencias en el Archivo Suplementario 1 |
| si-NC | GenePharma | síntesis personalizada | Secuencias en el Archivo Suplementario 1 |
| SPSS | IBM | v26.0 | Análisis clínico/regresión de Cox |
| Mezcla maestra de qPCR con SYBR Green | Roche | 4913914001 | amplificación por qRT-PCR |
| TargetScan | MIT | v8.2 | |
| Reactivo para la extracción de ARN total | Takara | 9109 | Lisis basada en fenol/guanidina |
| Cámara tipo Trans-well | Corning (Costar) | 3422 (24 pocillos, 8.0 µm) | Para la transfección celular en medio a temperatura ambiente; se añadieron los cebadores químicos y se incubaron durante 48 h |
| Cámaras de migración Transwell | Corning | 3422 | 8 μm tamaño de poro |
| TRIzol Reagente | Invitrogen (Thermo Fisher Scientific) | 15596026 | Extracción de ARN total a partir de muestras de tejido; evaluación de la calidad del ARN mediante las relaciones OD260/280 y OD260/230 |
| Tripsina-EDTA (0,25 %) | Gibco (Thermo Fisher Scientific) | 25200072 | Para desprender las células de los recipientes de cultivo antes de sembrarlas en placas de 24 pozos |
Referencias
- Bautista-Sánchez D, et al. The promising role of miR-21 as a cancer biomarker and its importance in RNA-based therapeutics. Mol Ther Nucleic Acids. 2020;20:409-20.
- Zhou J, et al. Global burden of lung cancer in 2022 and projections to 2050: incidence and mortality estimates from GLOBOCAN. Cancer Epidemiol. 2024;93:102693.
- Nicholson AG, et al. The 2021 WHO classification of lung tumors: impact of advances since 2015. J Thorac Oncol. 2022;17(3):362-87.
- The Lancet Regional Health – Europe. NSCLC: bridging the gap between clinical progress and real-world application. Lancet Reg Health Eur. 2024;38:100878.
- Reyes J, et al. Oncogenic and tumor-suppressive forces converge on a progenitor niche at the benign-to-malignant transition. Cell. 2026;189(10):2875-97.e53.
- Yu L, Yang R, Long Z, Tao Q, Liu B. Targeted therapy of non-small cell lung cancer: mechanisms and clinical trials. Front Oncol. 2024;14:1451230.
- O'Brien J, Hayder H, Zayed Y, Peng C. Overview of microRNA biogenesis, mechanisms of actions, and circulation. Front Endocrinol (Lausanne). 2018;9:402.
- Treiber T, Treiber N, Meister G. Regulation of microRNA biogenesis and its crosstalk with other cellular pathways. Nat Rev Mol Cell Biol. 2019;20(1):5-20.
- Ohno S, Kuroda M. Exosome-mediated targeted delivery of miRNAs. Methods Mol Biol. 2016;1448:261-70.
- Ell B, Kang Y. MicroRNAs as regulators of bone homeostasis and bone metastasis. Bonekey Rep. 2014;3:549.
- Dedeoğlu BG. High-throughput approaches for microRNA expression analysis. Methods Mol Biol. 2014;1107:91-103.
- Qu K, et al. Circulating miRNA-21-5p as a diagnostic biomarker for pancreatic cancer: evidence from comprehensive miRNA expression profiling analysis and clinical validation. Sci Rep. 2017;7(1):1692.
- Xu H, et al. Engineered exosomes transporting the lncRNA, SVIL-AS1, inhibit the progression of lung cancer via targeting miR-21-5p. Am J Cancer Res. 2024;14(7):3335-47.
- Chawra HS, et al. MicroRNA-21's role in PTEN suppression and PI3K/AKT activation: implications for cancer biology. Pathol Res Pract. 2024;254:155091.
- Huang Y, Feng G. MiR-423-5p aggravates lung adenocarcinoma via targeting CADM1. Thorac Cancer. 2021;12(2):210-7.
- Hartsough EJ, et al. CADM1 is a TWIST1-regulated suppressor of invasion and survival. Cell Death Dis. 2019;10(4):281.
- Li H, Gao J, Zhang S. Functional and clinical characteristics of cell adhesion molecule CADM1 in cancer. Front Cell Dev Biol. 2021;9:714298.