Este estudio investiga los efectos terapéuticos de la fórmula Bushen-Jianpi-Qingchang y sus fórmulas subordinadas sobre la colitis en ratas, y revela sus mecanismos reguladores que tienen como diana el eje microbiota intestinal–metabolismo de los ácidos biliares mediante análisis multi-ómico.
Artículo de investigación
La fórmula Bushen Jianpi Qingchang mejora la colitis en ratas mediante la regulación del metabolismo de los ácidos biliares y la microbiota intestinal
En este artículo
Resumen
Resumen
La medicina tradicional china (MTC) se utiliza ampliamente para el manejo de la colitis ulcerosa (CU) debido a su eficacia comprobada y su favorable perfil de seguridad. La patogénesis central de la CU crónica refractaria implica deficiencia de bazo y riñón acompañada de acumulación de calor-humedad intestinal, y la fórmula Bushen-Jianpi-Qingchang (BJQF) es una prescripción compuesta validada clínicamente para esta afección. Este estudio tuvo como objetivo investigar los efectos terapéuticos de la BJQF y sus tres subfórmulas descompuestas (fórmula Bushen, BSF; fórmula Jianpi, JPF; fórmula Qingchang, QCF) en la colitis inducida por sulfato de dextrano (DSS) en ratas, y caracterizar sus efectos reguladores sobre los perfiles fecales de ácidos biliares (AB) y las comunidades microbianas intestinales. La composición bacteriana fecal y las concentraciones de AB en ratas con CU inducida por DSS se cuantificaron mediante secuenciación del gen 16S ARNr y cromatografía líquida-espectrometría de masas en tándem (LC-MS/MS), y se analizó la posible asociación entre la microbiota intestinal y el metabolismo de los AB. La BJQF mejoró significativamente la inflamación y ulceración colónicas en el modelo de CU. Se identificaron alteraciones distintas en la diversidad y composición bacteriana entre las ratas con colitis y los controles sanos. La asociación entre las bacterias diferenciales y los AB se centró en el ácido 23-desoxicólico (23-DCA) como un nodo metabólico clave. Destacablemente, el ácido taurolitocólico-3-sulfato (TLCA-3S) y el ácido litocólico-3-sulfato (LCA-3S) podrían servir como biomarcadores de eficacia potenciales. La subfórmula JPF mostró una eficacia más similar a la BJQF completa. La administración de la BJQF y sus fórmulas descompuestas mejora eficazmente el daño histopatológico, la inflamación, la disbiosis microbiana intestinal y la alteración metabólica de los AB en ratas con CU, proporcionando una base mecanicista para la terapia compuesta con MTC.
Introducción
La colitis ulcerosa (CU), una forma importante de enfermedad inflamatoria intestinal (EII), se caracteriza por una inflamación crónica, continua y no específica limitada a la mucosa colorrectal. Los pacientes con CU presentan síntomas clínicos como diarrea, dolor abdominal, pérdida de peso involuntaria y heces sanguinolentas o purulentas, que afectan gravemente la calidad de vida. La patogénesis de la CU implica factores ambientales, genéticos, microbianos e inmunitarios. La CU suele desarrollarse tras un desequilibrio de la microbiota intestinal, y esta disbiosis puede acelerar notablemente la progresión de la enfermedad1. Evidencias crecientes han identificado al eje metabólico microbiota intestinal–ácidos biliares (AB) como un módulo regulador central en la patogénesis de la CU. El metabolismo alterado de los ácidos biliares es un signo bien reconocido de daño de la mucosa intestinal en la EII. Los AB secundarios se biosintetizan exclusivamente a partir de AB primarios de origen hospedador por la microbiota intestinal, que expresa enzimas clave como la 7α-deshidroxilasa para esta biotransformación. Por tanto, el pool fecal de ácidos biliares constituye una lectura funcional ideal para reflejar la remodelación del microbioma inducida por el tratamiento con medicina tradicional china.
Estos ácidos biliares secundarios actúan como moléculas de señalización fundamentales para mantener la homeostasis inmunitaria intestinal, la integridad de la barrera mucosa y la supervivencia de las células epiteliales2. Las alteraciones en este eje, incluyendo la deficiencia de ácidos biliares secundarios inducida por disbiosis microbiana y la señalización alterada de ácidos biliares, desencadenan directamente respuestas proinflamatorias intestinales y disfunción de la barrera, lo que convierte a este eje en un objetivo terapéutico prometedor para la intervención en la colitis ulcerosa (UC). La microbiota intestinal desempeña un papel fundamental en el desarrollo de la UC y afecta al huésped a través de productos metabólicos, como los ácidos biliares generados mediante reacciones fermentativas. Alteraciones anormales en la microbiota intestinal y en el metabolismo de los ácidos biliares están estrechamente asociadas con la UC3. Dado que la microbiota intestinal media la producción de ácidos biliares secundarios, los cambios en la composición y abundancia microbianas pueden alterar el metabolismo de los ácidos biliares y contribuir al desarrollo de la enfermedad inflamatoria intestinal (IBD)4.
La MTC ha sido ampliamente adoptada para el manejo de la CU debido a su eficacia y seguridad en el tratamiento a largo plazo, como alternativa o complemento a agentes antiinflamatorios o inmunosupresores5. Calentar y tonificar el bazo y los riñones, limpiar el intestino y eliminar la humedad son principios terapéuticos fundamentales para la CU6. De acuerdo con la teoría de la MTC, la patogénesis central de la CU prolongada es la deficiencia del bazo y los riñones (Fu-Zheng, refuerzo del qi vital) combinada con la acumulación de calor-humedad intestinal (Qu-Xie, eliminación del factor patógeno), y la aplicación sinérgica de estas dos estrategias es esencial para un tratamiento eficaz de la CU.
Estudios experimentales previos han confirmado que la JPF y la QCF, dos subfórmulas centrales de BJQF, ejercen efectos terapéuticos contra la CU. La JPF mejora la inflamación de la mucosa y la disfunción de la barrera epitelial intestinal mediante la vía de señalización NF-κB/HIF-1α7, mientras que la QCF restaura la homeostasis del metabolismo y la microbiota intestinal, protege la barrera epitelial intestinal y regula la vía NLRP3/IL-1β8. Para desentrañar las contribuciones biológicas específicas de los módulos funcionales Fu-Zheng y Qu-Xie en el eje microbiota intestinal–AB, este estudio se diseñó para incluir la fórmula completa de BJQF y tres subfórmulas descompuestas: BSF (fórmula Bushen, tonificante de bazo-riñón, Fu-Zheng pura), JPF (fórmula Jianpi, fortalecedora del bazo, Fu-Zheng central) y QCF (fórmula Qingchang, eliminadora del calor-humedad intestinal, Qu-Xie pura). Este diseño experimental permite desentrañar los efectos sinérgicos e independientes de cada módulo funcional en el tratamiento de la CU, lo cual es fundamental para la traducción de las fórmulas compuestas de MTC en terapias basadas en evidencia.
La hipótesis de trabajo es que BJQF mejora la colitis inducida por DSS mediante la remodelación de la composición microbiana intestinal y la normalización del metabolismo de los ácidos biliares, y que el módulo Jianpi actúa como el componente funcional principal que impulsa los efectos reguladores sobre el eje microbiota intestinal–ácidos biliares. Este estudio fue diseñado para desentrañar sistemáticamente el mecanismo de «compuesto a módulo» de BJQF. Al evaluar la fórmula completa y sus submódulos fisiológicos específicos correspondientes, el estudio busca descifrar la sinergia biológica de este compuesto de medicina tradicional china y proporcionar una base farmacológica moderna para el tratamiento de la EII mediante la regulación del eje microbiota intestinal–metabolismo de ácidos biliares. Aquí se compara sistemáticamente la eficacia terapéutica de BJQF completo y de sus tres fórmulas funcionales descompuestas frente a la colitis ulcerosa inducida por DSS. Dado el papel fundamental del eje microbiota intestinal–metabolismo de ácidos biliares en la patogénesis de la colitis ulcerosa, este trabajo analiza el mecanismo sinérgico de compuesto a módulo de BJQF, aclara las contribuciones reguladoras específicas de los módulos Bushen, Jianpi y Qingchang, y caracteriza los efectos de remodelación de cada módulo sobre la composición microbiana intestinal y los perfiles fecales de ácidos biliares. Los objetivos principales son revelar la base biológica moderna de BJQF en el alivio de la colitis ulcerosa, identificar dianas microbianas y metabólicas clave para la intervención mediante medicina tradicional china y proporcionar una referencia mecanicista para la aplicación racional y la investigación traslacional de fórmulas compuestas de medicina tradicional china en la EII.
Protocolo
Se obtuvieron cuarenta y cuatro ratas macho sanas de la cepa Sprague-Dawley que pesaban 200 ± 20 g para el estudio. Todos los animales se mantuvieron en condiciones libres de patógenos específicos con acceso libre a una dieta estándar en pellets y agua, y se aclimataron durante 1 semana antes del experimento. El bienestar animal y todos los procedimientos experimentales se realizaron de acuerdo con la Guía para el Cuidado y Uso de Animales de Laboratorio emitida por el Ministerio de Ciencia y Tecnología de China. El estudio fue aprobado por el Comité de Ética Animal de la Universidad de Medicina China de Nanjing bajo el número de aprobación 2023DW-029-01. Se proporcionan detalles completos sobre la fuente de los animales y los suministros de manejo en la Tabla de Materiales.
Preparación de la fórmula de MTC
La fórmula completa Bushen-Jianpi-Qingchang (BJQF) se formuló con nueve ingredientes herbales en dosis predeterminadas: 15 g de Astragali Radix, 10 g de Atractylodis Macrocephalae Rhizoma tostado, 10 g de Scutellariae Radix, 4 g de Coptidis Rhizoma, 10 g de Sanguisorbae Radix, 6 g de Aucklandiae Radix, 5 g de Glycyrrhizae Radix, 15 g de Psoraleae Fructus y 15 g de Alpiniae Oxyphyllae Fructus. Todos los materiales herbales crudos se remojaron en solución salina normal durante 1 h, seguido de 1 h de decocción para obtener un volumen final de 1500 mL. Se prepararon tres subfórmulas descompuestas utilizando un protocolo de decocción idéntico. La fórmula Bushen (BSF) contenía 15 g de Psoraleae Fructus y 15 g de Alpiniae Oxyphyllae Fructus, decoccionada hasta un volumen final de 500 mL. La fórmula Jianpi (JPF) estaba compuesta por 15 g de Astragali Radix, 10 g de Atractylodis Macrocephalae Rhizoma tostado y 5 g de Glycyrrhizae Radix, con un volumen final de decocción de 500 mL. La fórmula Qingchang (QCF) consistía en 10 g de Scutellariae Radix, 4 g de Coptidis Rhizoma, 10 g de Sanguisorbae Radix y 6 g de Aucklandiae Radix, también ajustada a un volumen final de 500 mL. Las especificaciones completas del fabricante y los números de lote de todos los materiales herbales se proporcionan en la Tabla de Materiales. La nomenclatura herbolaria genérica se utiliza de forma consistente en todo el texto principal, mientras que los detalles específicos del fabricante se restringen exclusivamente a la Tabla de Materiales.
Inducción de colitis y agrupamiento experimental
Las ratas se dividieron aleatoriamente en seis grupos experimentales: Grupo control (n = 6): agua de bebida normal + suero salino normal por vía intragástrica. Grupo modelo de UC (n = 6): agua de bebida con DSS al 3,5 % (p/v) + suero salino normal por vía intragástrica. Grupo de tratamiento con BJQF (n = 8): agua de bebida con DSS al 3,5 % + BJQF por vía intragástrica (0,6 g/kg de peso corporal). Grupo de tratamiento con BSF (n = 8): agua de bebida con DSS al 3,5 % + BSF por vía intragástrica (0,6 g/kg de peso corporal). Grupo de tratamiento con JPF (n = 8): agua de bebida con DSS al 3,5 % + JPF por vía intragástrica (0,6 g/kg de peso corporal). Grupo de tratamiento con QCF (n = 8): agua de bebida con DSS al 3,5 % + QCF por vía intragástrica (0,6 g/kg de peso corporal).
La colitis experimental se indujo con DSS al 3,5 % en el agua de bebida durante 10 días consecutivos; el grupo control recibió agua destilada sin DSS. La dosis de cada fórmula de MTC (0,6 g/kg) se convirtió a partir de la dosis clínicamente efectiva en adultos a la dosis equivalente en ratas mediante el método de normalización del área de superficie corporal (fórmula de Meeh-Rubner). Como estudio de fase de descubrimiento centrado en la comparación de fórmulas, se adoptó una única dosis equivalente clínica. A partir del día 1, cada fórmula de MTC se administró por vía intragástrica una vez al día. Los grupos control y modelo recibieron el mismo volumen de solución salina normal (10 mL/kg). El día 11, las ratas fueron sacrificadas mediante dislocación cervical. Se recolectaron sueros, muestras fecales y tejidos de colon para su análisis. El peso corporal se midió diariamente. Todos los grupos se diseñaron inicialmente con n = 8. Durante la inducción con DSS, murieron 2 ratas en cada uno de los grupos control y modelo debido a colitis grave, lo que resultó en un valor final de n = 6 para estos dos grupos. Un análisis de potencia post hoc confirmó que el tamaño final de la muestra alcanza una potencia estadística ≥ 0,8 para todos los resultados primarios (puntaje histológico, citocinas clave, peso corporal), cumpliendo así con los requisitos estadísticos estándar.
Medición de las concentraciones de citocinas inflamatorias
Los niveles séricos de IL-1β, IL-10 y TNF-α se cuantificaron utilizando kits comerciales de ELISA, siguiendo estrictamente los protocolos del fabricante. Los valores de densidad óptica se leyeron utilizando un lector automático de microplacas. Análisis estadístico: ANOVA de un factor para diferencias generales entre grupos, seguido de la corrección FDR de Benjamini-Hochberg para comparaciones por pares posteriores al análisis, en concordancia con el análisis de datos ómicos.
Evaluación histopatológica
Las muestras de tejido de colon se fijaron en formalina al 10 %, se deshidrataron, se incluyeron en parafina, se seccionaron y se tiñeron con hematoxilina y eosina (HE). La puntuación histológica se realizó utilizando el sistema de puntuación de colitis de Cooper modificado, una rúbrica semi-cuantitativa validada para colitis experimental9. La puntuación abarca cuatro dimensiones: infiltración inflamatoria, daño estructural de las criptas, edema de la mucosa y extensión de la úlcera (puntuación total 0–12). Declaración de enmascaramiento: todas las láminas se codificaron numéricamente antes de la puntuación para ocultar su identidad. Dos patólogos independientes, ciegos respecto a las asignaciones de grupo, puntuaron cada lámina de forma independiente. La puntuación final fue el promedio de las dos puntuaciones; las discrepancias de ≥ 2 puntos se resolvieron mediante un tercer patólogo senior. ANOVA de un factor con corrección FDR de Benjamini-Hochberg para comparaciones por pares, consistente con otros datos fenotípicos.
Recolección de muestras y extracción de ADN
Las muestras fecales frescas de rata se recolectaron en tubos centrífugos estériles de 1 mL, se congelaron inmediatamente a −80 °C y se transportaron sobre hielo seco. El ADN genómico bacteriano fecal se extrajo a partir de 250 mg de heces utilizando el Kit de Aislamiento de ADN siguiendo las instrucciones del fabricante. La concentración de ADN se cuantificó mediante un espectrofotómetro y la integridad se verificó mediante electroforesis en gel de agarosa al 0,8 %. Se incluyó un control negativo con tampón durante la extracción y la cuantificación. Los extractos se almacenaron a -20 °C antes de su uso.
Secuenciación del gen 16S de ARNr y análisis bioinformático
La amplificación por PCR tuvo como objetivo las regiones hipervariables V3–V4 (338F–806R) del gen 16S de ARNr. Los productos de PCR se purificaron y secuenciaron en la plataforma Illumina MiSeq mediante secuenciación pareada de 2 × 300 pb. Tras el filtrado de calidad, se obtuvo un promedio de 68 450 ± 28 297 lecturas limpias de alta calidad por muestra (máximo 158 361, mínimo 28 294). Las secuencias se agruparon en OTU con una similitud del 97 %. Se calcularon curvas de rarefacción, índices de riqueza e índices de diversidad. La anotación taxonómica se realizó utilizando el clasificador RDP. Se llevó a cabo un análisis de PCoA basado en distancias UniFrac y agrupamiento jerárquico en R para evaluar la similitud comunitaria. El análisis LEfSe se realizó en la plataforma Galaxy para identificar taxones con abundancia diferencial (umbrales: LDA > 3, p de Kruskal-Wallis p < 0,05, prueba post hoc de Wilcoxon p < 0,05). Para comparaciones múltiples de abundancias microbianas, se aplicó la corrección FDR de Benjamini-Hochberg; se consideró significativo p(FDR) < 0,05.
Análisis de ácidos biliares fecales mediante LC-MS/MS
Una muestra fecal de 20 mg se homogenizó con 200 µL de metanol. Tras la centrifugación, el sobrenadante se concentró, se reconstituyó en 100 µL de metanol acuoso al 50% y se analizó mediante LC-MS/MS. El sistema de detección incluyó un sistema UPLC de Shimadzu y un sistema MS/MS 6500 QTRAP de Applied Biosystems. Los análisis cualitativo y cuantitativo se realizaron utilizando curvas de calibración patrón de ácidos biliares. Se utilizó el ACP para evaluar la separación del perfil metabólico. Los ácidos biliares diferenciales se definieron como VIP ≥ 1 y cambio de expresión ≥ 2 o ≤ 0,5. Se emplearon gráficos de violín para visualizar las distribuciones diferenciales de los ácidos biliares. Para comparaciones múltiples, se aplicó la corrección FDR de Benjamini-Hochberg, de forma consistente con el análisis de datos microbianos.
Análisis estadístico
Se calculó la correlación de Spearman utilizando la función cor en R. La significancia de la correlación se evaluó mediante la función corPvalueStudent del paquete R WGCNA. Los datos fenotípicos se expresan como media ± desviación estándar (Media ± DE). Para todas las comparaciones entre múltiples grupos (fenotípicas, microbianas, metabólicas), se aplicó un ANOVA unidireccional con corrección FDR de Benjamini-Hochberg para las pruebas post hoc. Se consideró estadísticamente significativo un valor de p corregido < 0,05. Todos los análisis se realizaron en GraphPad Prism 7.00 y R 4.2.0. El cálculo post hoc del tamaño muestral y la potencia se realizó utilizando G*Power 3.1.
Resultados
Las fórmulas de MTC mejoran la inflamación y el daño colónico en la colitis inducida por DSS
La eficacia protectora de las fórmulas de MTC se evaluó primero mediante los cambios en el peso corporal. En comparación con los controles, el grupo modelo de CU mostró una pérdida de peso sostenida. BJQF, BSF, JPF y QCF atenuaron significativamente la pérdida de peso inducida por DSS (Figura 1A). La tinción con HE reveló una mucosa cólica intacta y ausencia de inflamación en los controles. En contraste, el tejido colónico del grupo modelo mostró una distorsión epitelial severa, destrucción de las criptas e infiltración extensa de células inflamatorias en la mucosa y la submucosa. Todos los tratamientos con MTC promovieron la recuperación del tejido y redujeron la inflamación, siendo BJQF el que mostró la mejora más pronunciada (Figura 1B–C). La puntuación histológica cuantitativa confirmó que las MTC mejoraron significativamente el daño histopatológico (p < 0,05).
BJQF, BSF, JPF y QCF redujeron en diversos grados la IL-1β sérica (Figura 1D) y la TNF-α (Figura 1F). Los niveles de IL-10 en los grupos de tratamiento no alcanzaron los niveles del grupo control, pero fueron significativamente más altos que en el grupo modelo (Figura 1E). Estos resultados indican que las fórmulas de MTC inhiben la inflamación intestinal inducida por DSS.
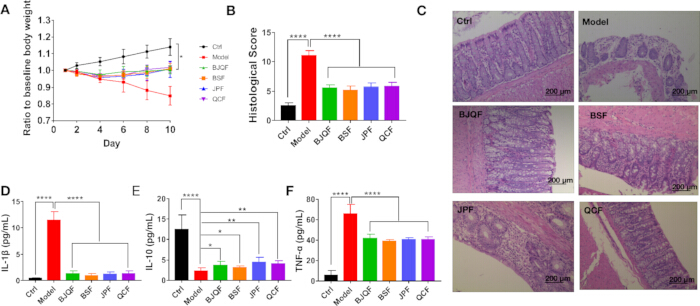
Figura 1: Efectos terapéuticos de BJQF y sus subfórmulas descompuestas en la colitis inducida por DSS en ratas. (A) Cambios dinámicos en la relación del peso corporal respecto al valor basal en cada grupo durante el período experimental de 10 días; (B) Puntuaciones histológicas cuantitativas de los tejidos del colon en todos los grupos experimentales; (C) Secciones representativas de tejido de colon teñidas con hematoxilina-eosina (HE) de cada grupo (barra de escala = 200 µm); (D–F) Concentraciones séricas de citocinas inflamatorias en cada grupo: (D) IL-1β, (E) IL-10, (F) TNF-α. Los datos se expresan como media ± DE. *p < 0,05, **p < 0,01, ****p < 0,0001. Haga clic aquí para ver una versión más grande de esta figura.
El tratamiento con MTC remodela la estructura de la comunidad microbiana intestinal en ratas con RC
Después del filtrado de calidad, se obtuvo un promedio de 68.450 ± 28.297 lecturas limpias de alta calidad por muestra. El tratamiento con MTC alteró la diversidad bacteriana α (índice Chao1, Figura 2A). BJQF redujo significativamente la diversidad α elevada en ratas con RC (p(FDR) < 0,05). Entre las subfórmulas, JPF redujo significativamente la diversidad (p(FDR) < 0,05), mientras que BSF y QCF no mostraron efecto significativo. En cuanto a la diversidad β, el PCoA no ponderado de las distancias UniFrac mostró una clara separación entre los grupos, lo que indica que el tratamiento con MTC remodeló la composición microbiana general (Figura 2B). El agrupamiento jerárquico demostró además agrupaciones distintas entre los grupos modelo y de tratamiento (Figura 2C).
Se detectaron un total de 13 filos, 22 clases, 36 órdenes, 65 familias y 158 géneros. A nivel de filo, Firmicutes, Bacteroidetes, Actinobacteria, Verrucomicrobia y Proteobacteria dominaron (>99% de abundancia total, Figura 2D). Firmicutes fue dominante en los controles (86,98%), disminuyó significativamente en la CU (p(FDR) < 0,05), y se recuperó con la MTC (p(FDR) < 0,05), siendo BJQF el tratamiento con el efecto más fuerte. Bacteroidetes y Proteobacteria aumentaron significativamente en la CU y se invirtieron con todas las fórmulas de MTC. A nivel de género (abundancia >1%, Figura 2E), Lactobacillus fue dominante en los controles (59,77%), se redujo marcadamente en la CU (3,57%, p(FDR) < 0,05) y se recuperó con la MTC (p(FDR) < 0,05). BJQF y JPF mostraron efectos más potentes en la recuperación de Lactobacillus. La CU también aumentó Bacteroides, Ruminococcus_2, Bifidobacterium y Blautia, y disminuyó Enterorhabdus y Corynebacterium_1, cambios que en su mayoría fueron revertidos por la MTC. En general, todas las fórmulas mejoraron la disbiosis microbiana asociada a la CU, siendo BJQF y JPF las que mostraron los efectos más pronunciados.
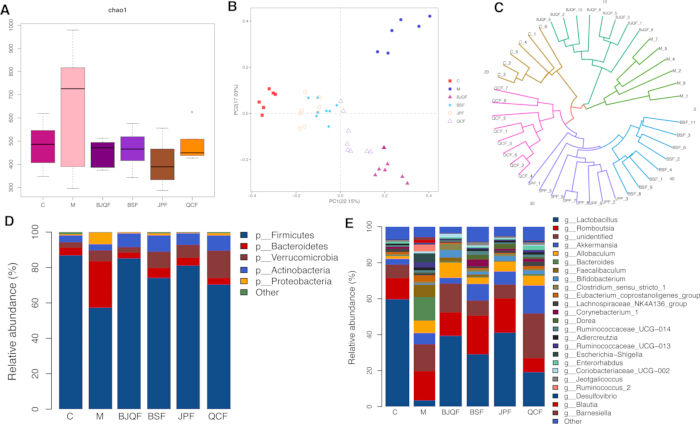
Figura 2: Composición de la microbiota intestinal en los grupos. (A) Índice de diversidad bacteriana α evaluado mediante Chao 1 (p(FDR) < 0,05 frente al Modelo); (B) Análisis de coordenadas principales (PCoA) de las distancias UniFrac basadas en la composición y abundancia de OTU en diferentes grupos; (C) Análisis de agrupamiento jerárquico basado en la matriz de distancias; (D) Abundancia relativa a nivel de filo (p(FDR) < 0,05 frente al Modelo); y (E) Abundancia relativa a nivel de género (p(FDR) < 0,05 frente al Modelo). Haga clic aquí para ver una versión ampliada de esta figura.
LEfSe identifica taxones diferenciales asociados con la RC y con la MTC
Se realizó un análisis LEfSe para identificar taxones enriquecidos diferencialmente entre grupos (LDA > 3, p < 0.05, Figura 3). Los taxa enriquecidos en UC incluyeron Bacteroidaceae, Bacteroides, Clostridiales, Clostridia, Bacteroidia, Bacteroidales, Bacteroidetes, Faecalibaculum y Ruminococcaceae, principalmente de Bacteroidetes y Firmicutes. Después del tratamiento con MTC, la mayoría de los taxa enriquecidos en BJQF pertenecían a Firmicutes, con solo Bifidobacteriaceae, Bifidobacteriales, y Bifidobacterium de Actinobacterias. Los taxa enriquecidos en BSF también fueron principalmente Firmicutes. taxones enriquecidos con JPF, tales como Turicibacter y Dorea perteneció a Firmicutes. QCF mostró el enriquecimiento más fuerte de Verrucomicrobia (incluyendo Akkermansia), lo que indica una alta sensibilidad de este filo a la intervención con QCF. En general, Firmicutes fue el filo más sensible a BJQF, BSF y JPF.
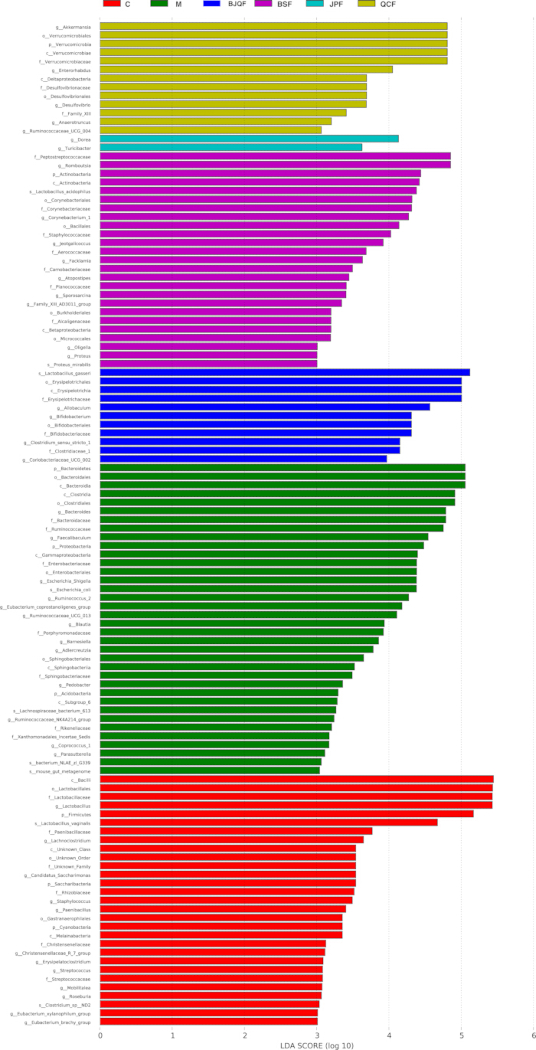
Figura 3: LEfSe identificó las OTU con mayor abundancia diferencial en los distintos grupos. Se encontraron diferencias significativas en los puntajes de LDA (p < 0,05) entre clases (prueba de Kruskal-Wallis) y entre subclases (prueba de Wilcoxon). Los taxa diferenciales se determinaron según un puntaje umbral de LDA > 3 y un nivel de significancia estadística de 0,05. (p: filo, c: clase, o: orden, f: familia, g: género). Haga clic aquí para ver una versión más grande de esta figura.
La intervención con MTC normaliza los perfiles fecales de ácidos biliares en ratas con CU
Dada la mala absorción de ácidos biliares (AB) en la EII, los autores utilizaron LC-MS/MS para cuantificar los AB en heces. El ACP mostró una clara separación entre los grupos control y modelo, mientras que todos los grupos tratados se agruparon más cerca de los controles, lo que indica una normalización parcial del metabolismo de los ácidos biliares (Figura 4A). Los AB más alterados en el grupo modelo fueron LCA-3S elevado y GDCA reducido (Figura 4B). Después del tratamiento, los AB más sobreexpresados fueron ILCA (BJQF), GCDCA (BSF), DLCA (JPF) y GCDCA (QCF); los AB más subexpresados fueron TLCA-3S (BJQF), LCA-3S (BSF), LCA-3S (JPF) y TLCA-3S (QCF) (Figura 4C–F). Los gráficos de violín visualizaron los AB diferenciales comunes entre los grupos (Figura 5). Es importante destacar que todas las fórmulas de MTC aumentaron 23-DCA, 3-oxo-DCA y DLCA, y disminuyeron HCA, LCA-3S, TCA y TLCA-3S.
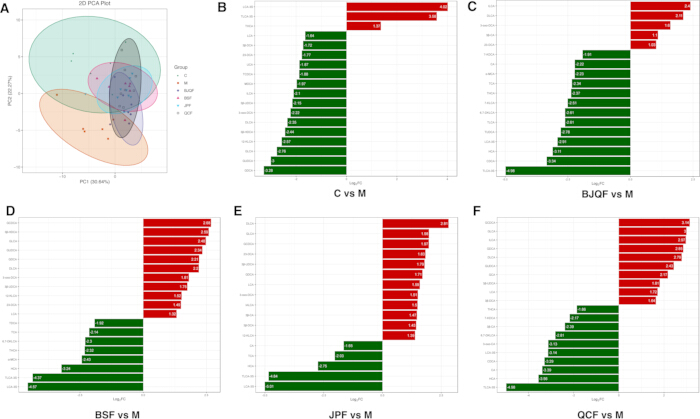
Figura 4: Las fórmulas de MTC regularon el trastorno de ácidos biliares inducido por DSS en el modelo de CU. (A) Gráfico PCA de ácidos biliares de los grupos Control, Modelo, BJQF, BSF, JPF y QCF. (B) Diagrama de barras del cambio relativo en Modelo frente a Control. (C) Diagrama de barras del cambio relativo en BJQF frente a Modelo. (D) Diagrama de barras del cambio relativo en BSF frente a Modelo. (E) Diagrama de barras del cambio relativo en JPF frente a Modelo, y (F) Diagrama de barras del cambio relativo en QCF frente a Modelo. Haga clic aquí para ver una versión más grande de esta figura.
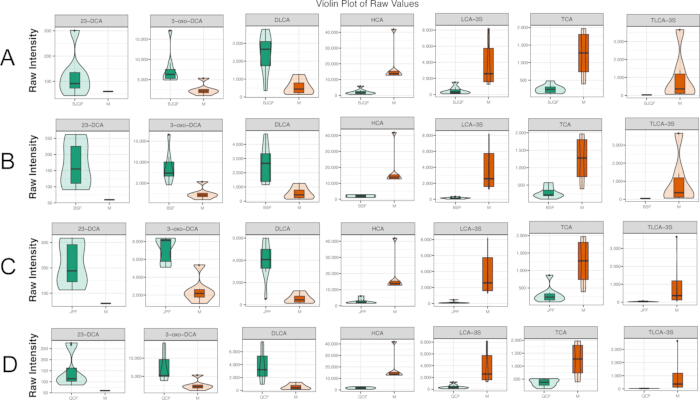
Figura 5: Gráfico de violín de ácidos biliares diferenciales en cada grupo de comparación. (A) Ácidos biliares diferenciales en BJQF frente al Modelo. (B) Ácidos biliares diferenciales en BSF frente al Modelo. (C) Ácidos biliares diferenciales en JPF frente al Modelo y (D) Ácidos biliares diferenciales en QCF frente al Modelo. Haga clic aquí para ver una versión más grande de esta figura.
Correlación entre ácidos biliares fecales y abundancia microbiana intestinal
Se realizó un análisis de correlación de Spearman entre los filos diferenciales y los ácidos biliares (AB) diferenciales (Figura 6A–F, Figura 7A–D). Los gráficos de cuerdas muestran correlaciones con |r| ≥ 0,8 (Figura 6B, 6D, 6F). En la comparación modelo frente a control, el 23-DCA se correlacionó positivamente con Saccharibacteria y Firmicutes, y negativamente con Proteobacteria y Bacteroidetes (Figura 6B). En la comparación BJQF frente a modelo, Proteobacteria se asoció con TLCA-3S, LCA-3S, TCA, α-MCA, 6,7-DKLCA, HCA, CDCA y THCA (Figura 6D). En la comparación BSF frente a modelo, Proteobacteria mostró correlación positiva con TDCA, 6,7-DKLCA y LCA-3S; Saccharibacteria mostró correlación positiva con GUDCA y 23-DCA (Figura 6F).
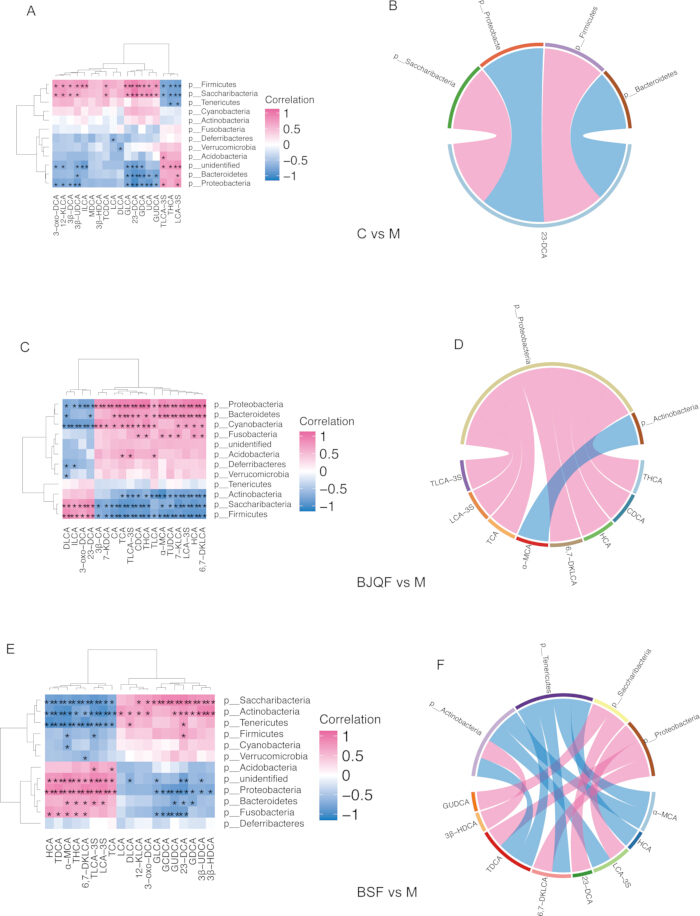
Figura 6: Correlaciones entre los ácidos biliares (AB) diferenciales en heces y la abundancia de bacterias diferenciales a nivel de filo. (A, C, E) Análisis de correlación de Spearman para los grupos Control frente a Modelo, BJQF frente a Modelo y BSF frente a Modelo, respectivamente. (B, D, F) Gráficos circulares correspondientes que ilustran las correlaciones fuertes (|r| ≥ 0,8) para los grupos Control frente a Modelo, BJQF frente a Modelo y BSF frente a Modelo, respectivamente. Haga clic aquí para ver una versión más grande de esta figura.
Los gráficos de acordes muestran correlaciones con |r| ≥ 0,8 (Figura 7B, 7D). En la comparación del modelo JPF frente a otros, Saccharibacteria se asoció negativamente con TLCA-3S, LCA-3S y HCA, y mostró correlación positiva con 23-DCA (Figura 7B). En la comparación entre QCF y el modelo, Saccharibacteria se correlacionó negativamente con HCA, CA, LCA-3S, THCA y TLCA-3S, y positivamente con 23-DCA (Figura 7D). Estos resultados indican que diferentes fórmulas de MTC modulan la red de interacción entre bacterias y ácidos biliares mediante patrones distintos.
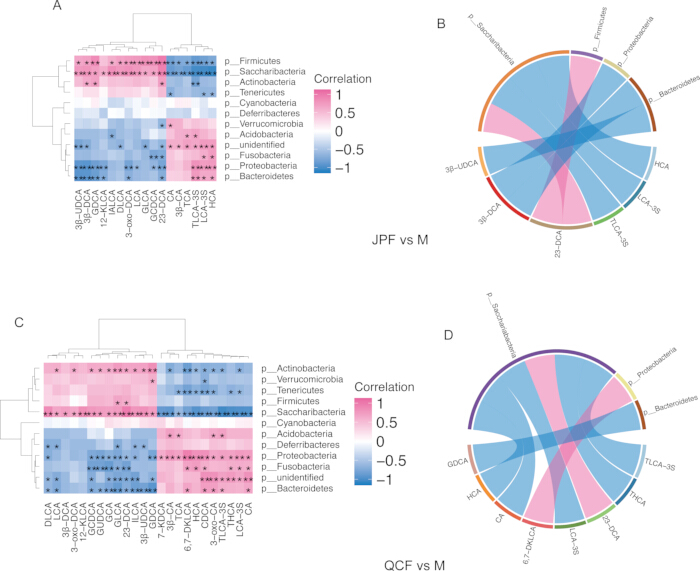
Figura 7: Correlaciones entre los ácidos biliares (AB) fecales diferenciales y la abundancia de bacterias diferenciales. (A, C) Análisis de correlación de Spearman para los grupos JPF frente a Modelo y QCF frente a Modelo, respectivamente. (B, D) Gráficos de acordes correspondientes que ilustran correlaciones fuertes (|r| ≥ 0,8) para los grupos JPF frente a Modelo y QCF frente a Modelo, respectivamente. El color rojo indica correlaciones positivas, mientras que el azul indica correlaciones negativas. p < 0,05, p < 0,01. Haga clic aquí para ver una versión más grande de esta figura.
DISPONIBILIDAD DE LOS DATOS:
Todos los datos brutos se han cargado en la base de datos del Archivo de Lecturas de Secuencias del NCBI (SRA) (Número de acceso: PRJNA749732). https://www.ncbi.nlm.nih.gov/bioproject/PRJNA749732
Discusión
Este estudio investiga el mecanismo terapéutico de BJQF y sus fórmulas subdescompuestas en el alivio de la RCU inducida por DSS a través del eje metabólico microbiota intestinal–ácidos biliares. Este análisis multi-ómico sugiere que BJQF ejerce efectos antiinflamatorios al restablecer la disbiosis microbiana asociada a la RCU y normalizar el reservorio fecal de ácidos biliares. Sus fórmulas subdescompuestas muestran efectos reguladores distintos y específicos de módulo, siendo JPF la que presenta mayor similitud con la fórmula completa, lo que revela el papel fundamental de la estrategia Jianpi. Los autores también identifican al 23-DCA como un nodo clave de ácidos biliares que vincula la reestructuración microbiana con la mejoría de la RCU, y al TLCA-3S/LCA-3S como posibles biomarcadores de eficacia.
La restauración mediada por BJQF de la disbiosis microbiana está potencialmente asociada con la normalización del reservorio de ácidos biliares y la reducción de la inflamación. La colitis ulcerosa (UC) está impulsada por una desregulación en la red inmunidad-microbiota-metabolismo, y el desequilibrio de los filos principales es una característica típica tanto en pacientes como en modelos animales10. Estos resultados confirman que las ratas con UC inducida por DSS presentan una disminución de Firmicutes y Lactobacillus, y un aumento de Bacteroidetes y Proteobacteria, lo cual es consistente con los perfiles clínicos de la UC11. BJQF y JPF invirtieron de manera más efectiva estas alteraciones, mientras que BSF y QCF mostraron efectos moderados. Dado que se sabe que taxones de Firmicutes, como Lactobacillus y Clostridium, poseen la maquinaria enzimática esencial para la biosíntesis de ácidos biliares secundarios12, esto sugiere un vínculo asociativo potencial: BJQF, especialmente su módulo Jianpi, restaura Firmicutes con capacidad de biosíntesis de ácidos biliares, lo que podría potenciar la biotransformación de ácidos biliares secundarios y corregir el desorden metabólico. A nivel de género, BJQF y JPF también invirtieron los cambios inducidos por la UC en Bacteroides, Ruminococcus_2, Enterorhabdus y Corynebacterium_1, reparando aún más la disbiosis y las funciones relacionadas con la síntesis de ácidos biliares.
La restauración de la disbiosis microbiana puede contribuir a la normalización del depósito de ácidos biliares (AB), un mecanismo metabólico clave de los efectos antiinflamatorios. El metabolismo de los AB depende en gran medida de la actividad microbiana, y los AB secundarios son fundamentales para la homeostasis inmunitaria y la integridad de la barrera13. Los datos de LC-MS/MS muestran que las ratas con colitis ulcerosa (UC) presentan niveles reducidos de AB secundarios protectores (23-DCA, 3-oxo-DCA, DLCA) y una acumulación de AB sulfatados (TLCA-3S, LCA-3S), lo cual es coherente con informes previos sobre la disregulación de AB asociada a la UC14. Los AB sulfatados tienen una baja absorbibilidad intestinal y no pueden ingresar a la circulación enterohepática15, por lo que su acumulación refleja un metabolismo alterado de los AB y se encuentra relacionada con la activación de vías proinflamatorias16. Todas las fórmulas invirtieron este trastorno, siendo BJQF y JPF las que mostraron los efectos más potentes.
El análisis de correlación confirma que el 23-DCA es el nodo clave de ácidos biliares asociado a cambios en los filos principales: correlación positiva con Firmicutes y negativa con Proteobacteria. Como un ácido biliar secundario con efectos antiinflamatorios y protector de la barrera intestinal17, el aumento de 23-DCA inducido por BJQF/JPF podría deberse al enriquecimiento de Firmicutes y a una biosíntesis mejorada, y se correlaciona con la reducción de citocinas y una histología mejorada. Basándose en estos hallazgos de correlación, los autores proponen un modelo mecanicista hipotético: BJQF restaura la abundancia de Firmicutes > mejora la biosíntesis microbiana de ácidos biliares secundarios > aumenta el 23-DCA protector > inhibe la inflamación intestinal. Este modelo aún debe validarse mediante experimentos funcionales.
Este estudio conecta la teoría de la MTC con la biología molecular moderna mediante la asignación de módulos funcionales de BJQF a cambios microbianos y metabólicos específicos. El concepto Jianpi es el eslabón central. De acuerdo con la teoría de la MTC de la «refuerzo mutuo entre el bazo y el riñón»18, BSF mostró un enriquecimiento moderado de Firmicutes y una regulación positiva de 23-DCA. QCF enriqueció principalmente Verrucomicrobia (Akkermansia) y reguló el metabolismo de xenobióticos, reflejando el efecto de «eliminación del calor-humedad». La fórmula completa ejerce efectos sinérgicos superiores a cualquier módulo individual, lo que verifica la racionalidad del diseño compuesto en la MTC basado en la diferenciación de síndromes.
El análisis de correlación revela además redes distintas de interacción entre bacterias y ácidos biliares moldeadas por cada fórmula. Estas diferencias reflejan características regulatorias específicas de cada módulo y proporcionan una base para la aplicación clínica individualizada: JPF para la colitis ulcerosa dominada por deficiencia del bazo con disbiosis centrada en Firmicutes, QCF para la colitis ulcerosa dominada por humedad-calor con daño de la barrera mucosa, y BJQF completo para el síndrome combinado clásico. En consonancia con estos hallazgos, estudios recientes también respaldan al eje microbiota intestinal–ácido biliar como un objetivo terapéutico central para la colitis ulcerosa y la intervención con medicina tradicional china19,20,21,22. La deficiencia de ácidos biliares secundarios inducida por la disbiosis microbiana es una característica central de la colitis ulcerosa activa, y la restauración de la homeostasis de los ácidos biliares puede aliviar eficazmente la inflamación y el daño mucoso23.
Este estudio tiene varias limitaciones. En primer lugar, todas las asociaciones entre la remodelación microbiana y la normalización de los ácidos biliares se basan en un análisis multi-ómico correlacional; las relaciones causales no han sido validadas mediante experimentos funcionales, como el trasplante de microbiota fecal. En segundo lugar, el tamaño de la muestra es relativamente moderado, lo que podría limitar el poder estadístico y la generalización de los resultados. En tercer lugar, solo se cuantificaron los ácidos biliares fecales; no se midieron los perfiles de ácidos biliares en suero ni en la mucosa, que reflejan la circulación enterohepática. En cuarto lugar, no se han identificado los fitoquímicos activos específicos responsables de regular la microbiota y los ácidos biliares. En trabajos futuros se validarán las relaciones causales mediante trasplante de microbiota fecal y experimentos con animales libres de gérmenes, se identificarán los componentes activos clave de BJQF, y se realizarán estudios piloto clínicos para verificar su valor traslacional.
Divulgaciones
Los autores no tienen nada que revelar.
APORTES DE LOS AUTORES:
Hongyu Chen contribuyó a la conceptualización, metodología, validación, análisis formal, investigación, visualización y redacción del borrador original del manuscrito. Song Zhao contribuyó a la metodología, administración del proyecto, investigación, visualización, adquisición de fondos y redacción del borrador original. Luzhou Xu contribuyó a la conceptualización, provisión de recursos, revisión y edición del manuscrito, administración del proyecto y supervisión general del estudio.
Agradecimientos
Este trabajo fue apoyado por la Fundación Nacional de Ciencias Naturales de China (81774243).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Tubos PCR de 0,2 mL | Axygen | PCR-02-C | Para reacciones de amplificación por PCR del gen de ARNr 16S |
| Tubos centrífugos estériles de 1,5 mL | Axygen | MCT-150-C | Recipientes estériles para recolección, almacenamiento y centrifugación de muestras |
| Formalina neutra tamponada al 10 % | Solarbio Science & Technology | 1008128 | Para fijación de especímenes de tejido colónico |
| Sistema 6500 QTRAP MS/MS | Sciex | 5009065 | Para perfilado cuantitativo basado en MRM de ácidos biliares fecales |
| Congelador ultrafrío a -80 ºC | Thermo Fisher Scientific | 702-UR | Para criopreservación de muestras fecales y especímenes biológicos |
| Agarosa | Sigma-Aldrich | A9539 | Para detección de integridad del ADN mediante electroforesis en gel |
| Fructus Alpiniae Oxyphyllae | Nanjing TCM Co., Ltd. | Lote 20230321 | Material vegetal crudo, 15 g por dosis, utilizado en BJQF y BSF |
| Radix Astragali | Nanjing TCM Co., Ltd. | Lote 20230312 | Material vegetal crudo, 15 g por dosis, utilizado en BJQF y JPF |
| Radix Aucklandiae | Nanjing TCM Co., Ltd. | Lote 20230217 | Material vegetal crudo, 6 g por dosis, utilizado en BJQF y QCF |
| Mezcla estándar de ácidos biliares | Sigma-Aldrich | B4893 | Para calibración cualitativa y cuantitativa de ácidos biliares fecales |
| Rhizoma Coptidis | Nanjing TCM Co., Ltd. | Lote 20230118 | Material vegetal crudo, 4 g por dosis, utilizado en BJQF y QCF |
| Sulfato de dextrano (DSS, 36–50 kDa) | MP Biomedicals | 160110 | Para inducción de colitis ulcerosa en ratas, preparado como solución al 3,5 % (p/v) para beber durante 10 días consecutivos |
| Radix Glycyrrhizae | Nanjing TCM Co., Ltd. | Lote 20230411 | Material vegetal crudo, 5 g por dosis, utilizado en BJQF y JPF |
| GraphPad Prism | GraphPad Software | v7.00 | Para análisis estadístico, pruebas de significancia y elaboración de gráficos científicos |
| Kit de tinción Hematoxilina-Eosina (H&E) | Beyotime Biotechnology | C0105S | Para tinción de secciones de tejido colónico, observación histopatológica y puntuación de inflamación |
| Centrífuga refrigerada de alta velocidad | Eppendorf | 5810R | Para centrifugación de muestras en extracción de ácidos nucleicos y preparación para metabolómica |
| Metanol grado HPLC | Merck KGaA | 1.06007.4008 | Para preparación de muestras para LC-MS/MS y preparación de fase móvil |
| Plataforma de secuenciación Illumina MiSeq | Illumina Inc. | SY-410-1003 | Para secuenciación de alto rendimiento del gen de ARNr 16S y perfilado de microbiota intestinal |
| Base de datos KEGG | Kanehisa Laboratories | Edición 107.0 | Para anotación de vías funcionales microbianas |
| Ratas macho SD de grado SPF | Shanghai Xipu-Bikai Experimental Animal Co., Ltd. | / | 44 ratas que pesan 200 ± 20 g, para construcción del modelo de colitis ulcerosa y experimentos posteriores |
| Lector de microplacas Multiskan™ GO | Thermo Fisher Scientific Oy | 51119080 | Para lectura de absorbancia en ELISA y cuantificación de citocinas |
| Espectrofotómetro NanoDrop 2000 | Thermo Fisher Scientific | ND-2000 | Para cuantificación y evaluación de la pureza del ADN genómico bacteriano fecal |
| Casetes para inclusión en parafina | Leica Biosystems | 3801520 | Para deshidratación e inclusión en parafina de tejido colónico |
| Kit PowerFecal® para aislamiento de ADN | MoBio (Qiagen) | 12830-50 | Para extracción y purificación del ADN genómico bacteriano fecal |
| Fructus Psoraleae | Nanjing TCM Co., Ltd. | Lote 20230129 | Material vegetal crudo, 15 g por dosis, utilizado en BJQF y BSF |
| Entorno estadístico R | R Foundation for Statistical Computing | v4.2.0 | Para análisis bioinformáticos y cálculo estadístico |
| Kit ELISA para IL-10 de rata | Lun Chang Shuo Biotech | YD-30194 | Para detección cuantitativa de la concentración sérica de IL-10 |
| Kit ELISA para IL-1β de rata | Lun Chang Shuo Biotech | YD-30206 | Para detección cuantitativa de la concentración sérica de IL-1β |
| Kit ELISA para TNF-α de rata | Lun Chang Shuo Biotech | YD-31063 | Para detección cuantitativa de la concentración sérica de TNF-α |
| Radix Sanguisorbae | Nanjing TCM Co., Ltd. | Lote 20230309 | Material vegetal crudo, 10 g por dosis, utilizado en BJQF y QCF |
| Radix Scutellariae | Nanjing TCM Co., Ltd. | Lote 20230407 | Material vegetal crudo, 10 g por dosis, utilizado en BJQF y QCF |
| Sistema Shim-pack UFLC UPLC | Shimadzu Corporation | CBM-20A | Para separación cromatográfica de muestras de ácidos biliares fecales |
| Rhizoma Atractylodis Macrocephalae tostado | Nanjing TCM Co., Ltd. | Lote 20230225 | Material vegetal crudo, 10 g por dosis, utilizado en BJQF y JPF |
Referencias
- Gilbert JA, et al. Current understanding of the human microbiome. Nat Med. 2018;24(4):392-400.
- Fiorucci S, et al. Bile acid signaling in inflammatory bowel diseases. Dig Dis Sci. 2021;66(3):674-693.
- Sinha SR, et al. Dysbiosis-induced secondary bile acid deficiency promotes intestinal inflammation. Cell Host Microbe. 2020;27(4):659-670.e5.
- Zhan K, et al. Gut microbiota-bile acid crosstalk in diarrhea-irritable bowel syndrome. Biomed Res Int. 2020;2020:3828249.
- Zhang C, Jiang M, Lu A. Considerations of traditional Chinese medicine as adjunct therapy in the management of ulcerative colitis. Clin Rev Allergy Immunol. 2013;44(3):274-283.
- Zhang S, et al. Consensus on Chinese medical diagnosis and treatment of ulcerative colitis (2009). Chin J Integr Tradit West Med. 2010;30(5):527-532.
- Chen YL, et al. Systems pharmacology approach reveals protective mechanisms of Jian-Pi Qing-Chang decoction on ulcerative colitis. World J Gastroenterol. 2019;25(21):2603-2622.
- Hu J, et al. Qingchang Huashi Formula attenuates DSS-induced colitis in mice by restoring gut microbiota-metabolism homeostasis and goblet cell function. J Ethnopharmacol. 2021;266:113394.
- Cooper HS, et al. Clinicopathologic study of dextran sulfate sodium experimental murine colitis. Lab Invest. 1993;69(2):238-249.
- Zuo T, Ng SC. The gut microbiota in the pathogenesis and therapeutics of inflammatory bowel disease. Front Microbiol. 2018;9:2247.
- Kobayashi T, et al. Ulcerative colitis. Nat Rev Dis Primers. 2020;6(1):74.
- Wahlström A, Sayin SI, Marschall HU, Bäckhed F. Intestinal crosstalk between bile acids and microbiota and its impact on host metabolism. Cell Metab. 2016;24(1):41-50.
- Joyce SA, Gahan CGM. Bile acid-microbiota crosstalk in inflammatory bowel disease. Nat Rev Gastroenterol Hepatol. 2020;17(11):694-707.
- Duboc H, et al. Connecting dysbiosis, bile-acid dysmetabolism and gut inflammation in inflammatory bowel diseases. Gut. 2013;62(4):531-539.
- Alnouti Y. Bile acid sulfation: A pathway of bile acid elimination and detoxification. Toxicol Sci. 2009;108(2):225-246.
- Ungaro R, et al. Ulcerative colitis. Lancet. 2017;389(10080):1756-1770.
- Tang Y, Li Y, Zhang L, et al. 23-Deoxycholic acid ameliorates colitis by regulating gut microbiota and activating FXR signaling. J Ethnopharmacol. 2022;298:115463.
- Lu YH, Cong LL, Zhang Y. TCM syndrome classification and its correlation with gut microbiota in ulcerative colitis. Chin J Integr Tradit West Med. 2020;40(7):867-871.
- Zhang Y, Li X, Wang H. Traditional Chinese medicine for inflammatory bowel disease: From empirical therapy to mechanism-based treatment. J Ethnopharmacol. 2022;296:115347.
- Li J, Wang Y, Zhang L, et al. Targeting the gut microbiota-bile acid axis: a novel strategy for TCM compound prescriptions in treating chronic inflammatory diseases. Pharmacol Res. 2023;192:106589.
- Abdo W, et al. Gut Microbiota and Bile Acid Metabolism in Inflammatory Bowel Disease: Pathophysiological Links and Therapeutic Implications. Arch Med Res. 2023;54(8):789-801.
- Liu M, et al. Traditional Chinese Medicine Targeting Gut Microbiota-Bile Acid Axis for Ulcerative Colitis: A Systematic Review. Arch Med Res. 2022;53(6):542-553.
- Chen L, et al. Secondary Bile Acids as Key Mediators of Intestinal Mucosal Barrier Protection in Inflammatory Bowel Disease. Arch Med Res. 2023;54(2):189-200.