Se evaluó un marco exploratorio de aprendizaje automático (ML) que utiliza datos perioperatorios para predecir la encefalopatía inducida por contraste (CIE) tras procedimientos neurointervencionistas. El modelo Naive Bayes mostró el rendimiento descriptivo más equilibrado, y la relación contraste-eGFR (CGR) se identificó como un predictor candidato importante para la evaluación individualizada del riesgo.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de investigación
Predicción mediante aprendizaje automático de la encefalopatía inducida por contraste tras procedimientos neurointervencionistas
* These authors contributed equally
En este artículo
Resumen
Resumen
La EIC es una complicación rara pero grave tras procedimientos neurointervencionales, para la cual aún faltan herramientas predictivas no invasivas y confiables. Este estudio tuvo como objetivo desarrollar y validar un modelo de ML para predecir la EIC utilizando datos clínicos y procedimentales perioperatorios, y evaluar el valor predictivo del CGR para la EIC. Este fue un estudio retrospectivo de un solo centro que incluyó consecutivamente a 161 pacientes sometidos a procedimientos neurointervencionales en el Departamento de Neurocirugía del Hospital General del Teatro del Norte entre enero de 2024 y diciembre de 2025. Los predictores perioperatorios candidatos para EIC se identificaron mediante análisis univariado combinado con regresión LASSO. Basándose en las variables seleccionadas, se entrenaron y optimizaron cinco modelos de ML: Naive Bayes, máquina de vectores de soporte (SVM), k vecinos más cercanos (KNN), LightGBM y perceptrón multicapa (MLP). El desempeño del modelo se evaluó exhaustivamente mediante el área bajo la curva de característica de operación del receptor (AUC), y el análisis de curva de decisión (DCA). Entre los modelos evaluados, el modelo Naive Bayes mostró el desempeño descriptivo más favorable en el conjunto de prueba interno, con un AUC de 0,952 (IC del 95 %: 0,843–1,000), una sensibilidad del 100 % y una especificidad del 90,3 %; sin embargo, estas métricas deben interpretarse con cautela debido a que el conjunto de datos era marcadamente desequilibrado y la cohorte de prueba interna era pequeña y contenía solo un número muy limitado de eventos de EIC. Los resultados del DCA sugirieron un posible beneficio clínico neto en un rango de probabilidades umbral seleccionadas. El análisis de importancia de características indicó que el CGR se encontraba entre los predictores candidatos con mayor puntuación asociados al riesgo de EIC en este conjunto de datos. El modelo Naive Bayes evaluado en este estudio podría proporcionar un marco preliminar de estratificación de riesgo para la evaluación perioperatoria de la EIC tras procedimientos neurointervencionales. El CGR surgió como una característica predictiva importante y podría ayudar en la estratificación individualizada del riesgo. Se requiere una validación externa adicional antes de su aplicación clínica.
Introducción
Durante las últimas dos décadas, las técnicas intervencionistas mínimamente invasivas han transformado fundamentalmente el paradigma de tratamiento de las enfermedades cerebrovasculares1. Los procedimientos neurointervencionistas, con sus ventajas de alta eficacia y mínima invasividad, se han convertido en opciones terapéuticas importantes para trastornos cerebrovasculares seleccionados2. Sin embargo, a medida que aumenta la complejidad de los procedimientos intervencionistas, también lo hacen las dosis de agentes de contraste utilizadas durante los procedimientos, las presiones de inyección y la duración de la exposición al agente de contraste. En consecuencia, las complicaciones relacionadas con el agente de contraste han pasado gradualmente a estar bajo un escrutinio creciente3,4,5,6,7. La EIC, una disfunción neurológica aguda y transitoria inducida por medios de contraste yodados (ICM), ha sido reconocida cada vez más como una complicación clínicamente relevante, particularmente en procedimientos neurointervencionistas complejos. Las manifestaciones clínicas típicas de la EIC suelen aparecer entre minutos y 24 horas después de la exposición al agente de contraste e incluyen alteraciones de la conciencia (como somnolencia, delirio o coma), ceguera cortical, déficits neurológicos focales (como hemiparesia o afasia) y convulsiones4,5,6. Aunque la mayoría de los casos de EIC son autolimitados y los síntomas suelen resolverse en un plazo de 48 a 72 horas, algunos pacientes pueden experimentar deterioro neurológico persistente. Los casos graves incluso pueden conducir a la muerte debido a edema cerebral masivo4,7. Esta imprevisibilidad de los resultados subraya la necesidad urgente de desarrollar una herramienta confiable para la predicción temprana del riesgo durante el período peroperatorio.
A medida que el volumen de datos clínicos sigue aumentando, los métodos estadísticos tradicionales resultan cada vez más inadecuados al manejar datos médicos de alta dimensionalidad que presentan multicolinealidad. Además, los análisis univariados o los modelos simples de regresión logística a menudo no logran captar las interacciones complejas y no lineales entre variables. El aprendizaje automático (ML) ofrece una nueva dimensión para abordar estos desafíos8. Los algoritmos de ML, como las máquinas de vectores de soporte (SVM), los máquinas de incremento de gradiente (LightGBM) y las redes neuronales multicapa (MLP), pueden identificar automáticamente patrones latentes en espacios de características de alta dimensionalidad y construir modelos no lineales con potentes capacidades predictivas8,9,10,11. Sin embargo, aunque se persiga la precisión predictiva, la naturaleza de "caja negra" de estos algoritmos, caracterizada por su falta de interpretabilidad, suele generar preocupaciones respecto a la confianza en la toma de decisiones médicas12,13. En contraste, el algoritmo Naive Bayes, con su lógica probabilística sencilla y su interpretabilidad inherente, muestra ventajas únicas en estudios clínicos con muestras pequeñas14,15. Al evaluar la contribución de la probabilidad posterior de cada variable predictora al evento de resultado, el modelo Naive Bayes no solo garantiza un buen desempeño predictivo, sino que también proporciona a los clínicos información intuitiva para la toma de decisiones. Además, para evaluar cuantitativamente el desequilibrio entre la carga de agente de contraste y la capacidad individual de eliminación, este estudio introduce de forma innovadora la relación entre el agente de contraste y el eGFR (CGR) como característica principal. En pacientes con menor reserva funcional renal, incluso dosis moderadas de agentes de contraste pueden producir valores extremadamente altos de CGR, lo que podría aumentar la susceptibilidad a la CIE. La CGR podría proporcionar una medida compuesta clínicamente intuitiva que integre la carga del agente de contraste y la capacidad de eliminación renal, aunque su valor predictivo adicional requiere más validación. Al incorporar este biomarcador integrado, este estudio tuvo como objetivo desarrollar un marco predictivo que refleje más fielmente la realidad fisiopatológica.
En resumen, este estudio tuvo como objetivo desarrollar y validar un modelo de predicción de EIC basado en aprendizaje automático (ML), utilizando variables clínicas y procedimentales perioperatorias16. Los objetivos específicos incluyen: (1) presentar y evaluar la relación creatinina-glucosa (CGR) como un índice compuesto exploratorio; (2) construir y comparar el desempeño de cinco modelos de ML: Naive Bayes, SVM, KNN, LightGBM y MLP; y (3) identificar el modelo óptimo. Dado el número limitado de eventos de EIC, la comparación de modelos se consideró exploratoria y generadora de hipótesis. En última instancia, este estudio podría proporcionar un marco preliminar de estratificación de riesgo para la EIC en la práctica neurointervencionista, aunque no debe utilizarse como herramienta independiente de toma de decisiones clínicas sin una validación externa. La base conceptual de la CGR y su relación con la exposición al contraste y la depuración renal se ilustran en Figura 1A. El flujo general del estudio, que incluye el preprocesamiento de datos, la división en conjuntos de entrenamiento/prueba, la selección de características y el desarrollo del modelo, se resume en Figura 1B. El marco de evaluación comparativa de los cinco modelos de ML se presenta en Figura 1C.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
El protocolo del estudio fue revisado y aprobado por el Comité de Ética del Hospital General del Mando Teatral del Norte (Número de aprobación: Ética Y (2026) 75). Aunque los datos clínicos se obtuvieron de pacientes tratados entre enero de 2024 y diciembre de 2025, el presente estudio se realizó como un análisis retrospectivo de registros clínicos existentes. La aprobación ética obtenida en 2026 cubrió la extracción de datos retrospectivos, la desidentificación, el análisis y la publicación de estos datos clínicos previamente recolectados. No se realizó ninguna intervención prospectiva ni inscripción de pacientes antes de la aprobación ética. Se dispensó el requisito de consentimiento informado por escrito debido al diseño del estudio observacional retrospectivo. Todos los procedimientos se llevaron a cabo de acuerdo con la Declaración de Helsinki, y todos los datos clínicos fueron desidentificados antes del análisis. El presente análisis se realizó como parte de un proyecto de investigación clínica neurointervencionista retrospectiva aprobado. Los materiales y equipos necesarios para los procedimientos descritos a continuación se resumen en la Tabla de Materiales.
Inscripción de pacientes y determinación de CIE
Los pacientes potencialmente elegibles se identificaron consultando el sistema de historial médico electrónico en busca de pacientes tratados en el Departamento de Neurocirugía del Hospital General del Mando Teatral del Norte entre enero de 2024 y diciembre de 2025. La búsqueda inicial se limitó por fecha de ingreso, departamento, diagnóstico de enfermedad cerebrovascular y registros de procedimientos neurointervencionales. En Figura 2 se ilustra el flujo detallado de selección de pacientes y asignación de la cohorte. Los pacientes eran elegibles para inclusión si cumplían todos los siguientes criterios: (1) edad entre 30 y 80 años; (2) diagnóstico de enfermedad cerebrovascular que requiriera evaluación o tratamiento neurointervencional; (3) disponibilidad de registros clínicos completos y resultados de pruebas de laboratorio; y (4) realización de un examen de tomografía computarizada de cabeza postoperatoria dentro de los 3 días posteriores a la cirugía.
Se excluyeron a los pacientes si tenían datos clínicos o de imagen incompletos, no se sometieron a intervención endovascular, presentaban déficits neurológicos graves antes de la operación (puntuación en la escala modificada de Rankin ≥4), mostraban infarto cerebral agudo en la imagen ponderada por difusión previa a la cirugía, tenían enfermedad renal crónica en estadio G4 o superior según los criterios de Enfermedad Renal: Mejorando los Resultados Globales (KDIGO), o presentaban enfermedad cardiovascular grave. Los criterios de inclusión y exclusión se aplicaron de forma secuencial. Tras la búsqueda electrónica inicial, cada registro candidato se revisó manualmente para confirmar la elegibilidad y documentar el motivo de exclusión cuando correspondiera. Tras el cribado, los pacientes elegibles se asignaron aleatoriamente a cohortes de entrenamiento y prueba en una proporción de 8:2, incluyendo una cohorte de entrenamiento (n = 128) y una cohorte de prueba (n = 33). Se utilizó muestreo aleatorio estratificado para mantener una distribución constante de casos de EIC y no EIC entre las dos cohortes.
El diagnóstico de EIC se basó principalmente en la asociación temporal entre el inicio de los síntomas y los procedimientos de intervención cerebrovascular, combinada con una evaluación por imágenes de exclusión. Dos especialistas independientes en intervención cerebrovascular revisaron los registros clínicos posoperatorios, el momento del inicio de los síntomas, las manifestaciones neurológicas y los hallazgos de imágenes posoperatorias en todos los casos sospechosos. Las discrepancias se resolvieron mediante discusión hasta alcanzar un consenso. Se consideró que los pacientes eran compatibles con EIC si presentaban ceguera cortical de reciente aparición, alteración del estado de conciencia (incluyendo somnolencia, delirio o coma), convulsiones o déficits neurológicos focales como hemiparesia o afasia ocurridos dentro de las 24 horas posteriores a la finalización del procedimiento neurointervencional.
Después del inicio de los síntomas, se excluyeron causas alternativas capaces de producir manifestaciones neurológicas similares mediante la revisión de imágenes de tomografía computarizada (TC) o resonancia magnética (RM) posoperatorias junto con la evolución clínica. La TC craneal posoperatoria se realizó siguiendo el protocolo estándar institucional de TC craneal sin contraste. Los parámetros esenciales de adquisición incluyeron un voltaje del tubo de 80 kVp, una corriente del tubo de 260 mA, un grosor de corte de 0,5 mm y una reconstrucción axial estándar. Las imágenes se revisaron en ventanas cerebrales y óseas por médicos experimentados. Durante el diagnóstico diferencial, se consideraron hemorragia intracraneal aguda, hemorragia subaracnoidea, hemorragia intracerebral, infarto cerebral de gran área recientemente desarrollado, cambios relacionados con convulsiones, infección y trastornos metabólicos. Los exámenes de TC posteriores al inicio de los síntomas generalmente demostraron edema cerebral focal o difuso y sombras de alta densidad que afectaban la corteza, las regiones subcorticales o el espacio subaracnoideo, simulando lesiones hemorrágicas. Los hallazgos de RM suelen mostrar hinchazón cortical, particularmente en la corteza temporoparietal-occipital. Sin embargo, en algunos pacientes, los exámenes de TC o RM no mostraron anomalías evidentes a pesar de manifestaciones clínicas compatibles.
Adquisición de variables perioperatorias y construcción de CGR
Se extrajeron datos demográficos generales, incluyendo edad, sexo y peso corporal, de campos estructurados en el sistema de historial médico electrónico. Las variables del historial clínico, incluyendo antecedentes de tabaquismo, consumo de alcohol, hipertensión, diabetes mellitus y enfermedad coronaria, se obtuvieron de las notas de ingreso, los registros de historial médico previo y los diagnósticos de alta, y se verificaron cruzadamente para garantizar su coherencia. Los datos de laboratorio se extrajeron del sistema de información de laboratorio. Para cada paciente, se utilizó la primera muestra de sangre venosa recolectada después del ingreso y antes del procedimiento neurointervencionista. Las variables de laboratorio extraídas incluyeron creatinina sérica, tasa de filtración glomerular estimada (eGFR), colesterol total y niveles de triglicéridos. La eGFR se calculó mediante la ecuación basada en la creatinina de la colaboración para la epidemiología de la enfermedad renal crónica (CKD-EPI) y se obtuvo del sistema de información de laboratorio del hospital.
Debido a que la complejidad del procedimiento, la exposición al agente de contraste y la ubicación de la lesión pueden influir en la alteración de la barrera hematoencefálica y en la retención del agente de contraste durante los procedimientos neurointervencionales, también se incorporaron al marco predictivo variables perioperatorias relacionadas con el procedimiento. Las variables relacionadas con el procedimiento incluyeron la ubicación de la lesión, el tipo de procedimiento, la duración del procedimiento, el tipo de agente de contraste y el volumen total de contraste. La ubicación de la lesión y el tipo de procedimiento se determinaron a partir de los informes operatorios y los registros angiográficos. La duración del procedimiento se definió como el tiempo transcurrido desde la punción arterial hasta la finalización del procedimiento neurointervencional. El volumen total de contraste se definió como el volumen acumulado del agente de contraste yodado administrado desde el inicio hasta el final del procedimiento. Los agentes de contraste utilizados en este estudio fueron ICA no iónicos, incluyendo yodixanol (320 mg de yodo/mL), administrados de acuerdo con la práctica clínica institucional. Todos los procedimientos neurointervencionales incluidos en este estudio se realizaron con guía de angiografía por sustracción digital por un equipo neurointervencional experimentado en el centro del estudio. Todos los procedimientos se realizaron mediante el abordaje arterial transfemoral. Durante la intervención, los pacientes recibieron anticoagulación intraoperatoria con heparina, y el tiempo de coagulación activado se mantuvo dentro del rango objetivo de 250–300 s. Los signos vitales se monitorearon continuamente durante todo el procedimiento.
Las intervenciones terapéuticas, incluyendo la embolización de aneurismas, angioplastia y colocación de stents, se realizaron según las características de la lesión y el criterio del operador. Se seleccionaron microcatéteres, coils, stents o balones apropiados de acuerdo con los requisitos del procedimiento. Durante la obtención de imágenes angiográficas y la intervención, los agentes de contraste se administraron ya sea mediante inyección a alta presión o infusión manual a velocidad constante. El tipo de agente de contraste y el volumen total de contraste se extrajeron de los registros del procedimiento y se verificaron cruzadamente con los registros de anestesia o enfermería cuando estuvieron disponibles. Los registros con información inconsistente o incompleta sobre el volumen de contraste se revisaron manualmente antes de su inclusión en el conjunto de datos analítico final.
Todas las variables relacionadas con el procedimiento, incluyendo la duración del procedimiento, el tipo de intervención terapéutica, el uso de dispositivos y los registros de administración de agentes de contraste, se revisaron y verificaron sistemáticamente en cuanto a su completitud y consistencia antes del análisis. Para evaluar cuantitativamente el desequilibrio entre la carga de agente de contraste y la capacidad de eliminación renal, se estableció la relación C/G (CGR) como una variable predictiva fundamental y se calculó según la siguiente ecuación:
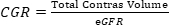 (1)
El volumen total de contraste se registró en mL, y el eFGC se registró en mL/min/1.73 m2. El valor de eFGC utilizado para el cálculo de la RCG fue el valor preoperatorio de eFGC obtenido a partir de la primera muestra de sangre venosa recolectada tras el ingreso y antes del procedimiento neurointervencionista. Para cada paciente, la RCG se calculó tras verificar tanto el volumen total de contraste como el eFGC. El numerador fue el volumen total de contraste en mL, y el denominador fue el eFGC en mL/min/1.73 m2. La misma regla de cálculo se aplicó a todos los pacientes antes del desarrollo del modelo.
Selección de características y flujo de trabajo de ML
Para garantizar la solidez analítica, todas las variables clínicas y de laboratorio fueron sometidas a procedimientos sistemáticos de control de calidad antes del análisis. Se calculó la proporción de datos faltantes para cada variable candidata antes del desarrollo del modelo. En el conjunto de datos analítico final, no se observaron valores faltantes entre los predictores incluidos ni las etiquetas del resultado; por lo tanto, ninguna variable fue excluida debido a datos faltantes, y no fue necesario realizar imputación múltiple. El resumen detallado de datos faltantes se proporciona en Supplementary Table 1.
Todas las variables predictoras candidatas se evaluaron inicialmente mediante análisis univariados para evaluar su asociación con la ocurrencia de CIE. Los métodos estadísticos se seleccionaron según las características de distribución de los datos. Las variables con distribución normal se expresaron como media ± desviación estándar y se compararon utilizando la prueba t para muestras independientes. Las variables con distribución no normal se expresaron como mediana (rango intercuartílico, IQR) y se analizaron utilizando la prueba de Mann-Whitney U. Las variables categóricas se presentaron como frecuencias y porcentajes y se analizaron mediante la prueba de chi-cuadrado o la prueba exacta de Fisher. Se definió un nivel de significancia estadística de p < 0,05.
El conjunto completo de datos se dividió aleatoriamente en cohortes de entrenamiento y prueba en una proporción de 8:2 antes del desarrollo del modelo. Para minimizar el sobreajuste y reducir la multicolinealidad, se aplicó una regresión mediante el operador de contracción y selección de corteza absoluta (LASSO) combinada con validación cruzada de 10 pliegues para la selección de características. La selección de características, la optimización de hiperparámetros y el desarrollo del modelo se realizaron únicamente con la cohorte de entrenamiento para evitar fugas de datos. La cohorte de prueba interna no se utilizó durante la estimación de parámetros de imputación, selección de características, ajuste de hiperparámetros ni entrenamiento del modelo, y solo se empleó una vez para la evaluación final del rendimiento. La optimización de hiperparámetros se llevó a cabo mediante una estrategia de búsqueda en cuadrícula con validación cruzada de 10 pliegues dentro de la cohorte de entrenamiento. Específicamente, la cohorte de entrenamiento se dividió aleatoriamente en 10 subconjuntos mutuamente excluyentes. Durante cada iteración, nueve subconjuntos se utilizaron para el entrenamiento del modelo y el subconjunto restante se empleó para la validación. Este proceso se repitió 10 veces para garantizar que cada subconjunto sirviera exactamente una vez como cohorte de validación.
Todos los análisis computacionales se realizaron en un entorno Python. El desarrollo y la evaluación del modelo de aprendizaje automático (ML) se llevaron a cabo utilizando scikit-learn. Los scripts de análisis utilizados para el preprocesamiento de datos, selección de características, entrenamiento del modelo, evaluación del rendimiento y el ACD se proporcionaron como archivos de código suplementarios. Para la implementación del modelo, las características seleccionadas mediante regresión LASSO se utilizaron como variables de entrada para todos los clasificadores candidatos. Las variables continuas se estandarizaron mediante normalización con puntuación z dentro de la cohorte de entrenamiento, y los mismos parámetros de escalado se aplicaron a la cohorte de prueba interna. Las variables categóricas se codificaron según el esquema de codificación predefinido, y las definiciones de variables y el esquema de codificación se proporcionan en Tabla Suplementaria 2. Se implementaron cinco clasificadores: Naive Bayes Gaussiano, SVM, KNN, LightGBM y MLP. Para SVM, se ajustaron el tipo de kernel, el parámetro de regularización C y el coeficiente del kernel gamma. Para KNN, se ajustaron el número de vecinos y la estrategia de ponderación por distancia. Para LightGBM, se ajustaron el número de estimadores, la tasa de aprendizaje, la profundidad máxima del árbol y el número de hojas. Para MLP, se ajustaron la estructura de capas ocultas, la función de activación, el parámetro de regularización y la tasa de aprendizaje. El Naive Bayes Gaussiano se implementó utilizando el valor de suavizado de varianza especificado. La combinación óptima de hiperparámetros para cada modelo se seleccionó según el rendimiento obtenido mediante validación cruzada dentro de la cohorte de entrenamiento. Las combinaciones finales de hiperparámetros optimizados seleccionadas para cada modelo se resumen en Tabla Suplementaria 3. Tras la selección de hiperparámetros, cada modelo final se reentrenó con toda la cohorte de entrenamiento y se evaluó una vez en la cohorte de prueba interna.
Comparaciones del rendimiento del modelo
Con base en los predictores seleccionados, se desarrollaron y compararon cinco modelos de ML. El rendimiento de los modelos se evaluó tanto en la cohorte de entrenamiento como en la de prueba mediante el área bajo la curva de característica operativa del receptor (AUC), el intervalo de confianza del 95 % (95 % CI), sensibilidad, especificidad y exactitud. Se generaron curvas de característica operativa del receptor para comparar el rendimiento discriminatorio de los diferentes modelos. El umbral óptimo de clasificación para cada modelo se determinó exclusivamente dentro de la cohorte de entrenamiento utilizando el índice de Youden. El umbral obtenido se fijó y se aplicó sin cambios a la cohorte de prueba interna para calcular las métricas de rendimiento dependientes del umbral.
Análisis de curva de decisión
El ACD se realizó calculando el beneficio neto de cada modelo en un rango de probabilidades umbral y comparando la estrategia basada en el modelo con dos estrategias predeterminadas: tratar a todos los pacientes y no tratar a ningún paciente. Se eligió el ACD porque permite la evaluación simultánea del rendimiento de discriminación y la aplicabilidad clínica potencial en entornos de toma de decisiones perioperatorias. Para facilitar la reproducibilidad, se realizó el flujo de trabajo completo en la siguiente secuencia: identificación de pacientes a partir del sistema de historial médico electrónico, aplicación de los criterios de inclusión y exclusión, adjudicación de EIC por dos especialistas independientes, extracción y verificación cruzada de variables demográficas, antecedentes clínicos, de laboratorio y relacionadas con procedimientos, cálculo de la RCG, evaluación de datos faltantes y división en cohortes de entrenamiento y prueba, selección de características basada en LASSO dentro de la cohorte de entrenamiento, ajuste de hiperparámetros mediante validación cruzada de 10 pliegues, reajuste final del modelo en toda la cohorte de entrenamiento, evaluación en la cohorte de prueba interna, evaluación del rendimiento basada en la curva ROC, determinación del umbral según el índice de Youden y ACD.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Inscripción de pacientes y determinación de CIE
Se incluyó en este estudio a un total de 161 pacientes que se sometieron a procedimientos neurointervencionales, de los cuales 12 (7,5 %) desarrollaron EIC, mientras que 149 (92,5 %) no la desarrollaron. El proceso detallado de selección y agrupación de pacientes se muestra en la Figura 2. El diagnóstico de EIC se estableció en función de la asociación temporal entre el inicio de los síntomas y los p...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
La EIC es una complicación rara pero potencialmente grave tras procedimientos neurointervencionistas, caracterizada por una disfunción neurológica aguda que ocurre poco después de la exposición a agentes de contraste. Aunque la afección es típicamente reversible, en algunos casos puede provocar déficits neurológicos persistentes o incluso resultados potencialmente mortales, lo que subraya la importancia de la identificación temprana de riesgos17,18,
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores declaran no tener intereses competitivos. La plataforma OnekeyAI se utilizó únicamente como una herramienta de investigación para el análisis estructurado de datos y el desarrollo de modelos en este estudio.
Agradecimientos
Este trabajo fue apoyado por el Programa Conjunto del Plan de Ciencia y Tecnología de la Provincia de Liaoning (Proyecto del Programa Clave de Investigación y Desarrollo; N.º de beca 2025JH2/101800053) y por el Programa de Talento Xingliao de la Provincia de Liaoning (N.º de beca XLYC2403134). Los autores también agradecen el apoyo del Departamento de Neurocirugía del Hospital General del Teatro del Norte en la recolección de datos de pacientes y en la revisión de neuroimágenes.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Sistema electrónico de historias médicas | Hospital General del Teatro Norte | Sistema clínico institucional | Utilizado para la extracción retrospectiva de datos Recopilación de variables demográficas y del historial clínico |
| Sistema de información de laboratorio | Hospital General del Teatro Norte | Sistema de laboratorio institucional | Utilizado para la extracción retrospectiva de datos de laboratorio Recopilación de creatinina sérica, TFG estimado, perfil lipídico y otros datos de laboratorio |
| Sistema de angiografía por sustracción digital | Philips | Allura Xper FD 20 (con Estación de Trabajo Intervencionista R1.3.2) | Utilizado durante procedimientos clínicos de rutina Procedimiento neurointervencional y registro del uso de contraste |
| Escáner de tomografía computarizada | Philips | Ingenuity CT | Utilizado para la evaluación postoperatoria mediante imágenes Evaluación postoperatoria craneal mediante tomografía computarizada |
| Plataforma OnekeyAI para análisis de datos estructurados | OnekeyAI | 20240916 | Utilizada como herramienta de investigación; sin participación en la toma de decisiones clínicas Preprocesamiento de datos estructurados, construcción del modelo, evaluación del modelo y generación de figuras |
| Python | Fundación Python | 3.7.12 | Lenguaje de programación de código abierto Preprocesamiento de datos, análisis estadístico, desarrollo de modelos y visualización |
| scikit-learn | Desarrolladores de scikit-learn | 1.0.2 | Biblioteca de aprendizaje automático de Python de código abierto LASSO, Bayes ingenuo, SVM, KNN, MLP, análisis ROC y métricas de rendimiento |
Referencias
- Nunna R, et al. Advances in the endovascular management of cerebrovascular disease. Mo Med. 2024;121:127-135.
- Jiang B, et al. Cerebral aneurysm treatment: modern neurovascular techniques. Stroke Vasc Neurol. 2016;1:93-100.
- Allison C, et al. Contrast-induced encephalopathy after cerebral angiogram: a case series and review of literature. Case Rep Neurol. 2021;13:405-413.
- Vazquez S, et al. Incidence and risk factors for acute transient contrast-induced neurologic deficit: a systematic review with meta-analysis. Stroke Vasc Interv Neurol. 2022;2:e000142.
- Meijer FJA, et al. Contrast-induced encephalopathy: neuroimaging findings and clinical relevance. Neuroradiology. 2022;64:1265-1268.
- Quintas-Neves M, et al. Contrast-induced neurotoxicity related to neurological endovascular procedures: a systematic review. Acta Neurol Belg. 2020;120:1419-1424.
- Mariajoseph FP, et al. Clinical management of contrast-induced neurotoxicity: a systematic review. Acta Neurol Belg. 2024;124:1141-1149.
- Deo RC. Machine learning in medicine. Circulation. 2015;132:1920-1930.
- Rajkomar A, Dean J, Kohane IS. Machine learning in medicine. N Engl J Med. 2019;380:1347-1358.
- Kline A, et al. Multimodal machine learning in precision health: a scoping review. NPJ Digit Med. 2022;5:171.
- Esteva A, et al. A guide to deep learning in healthcare. Nat Med. 2019;25(1):24-29.
- Topol EJ. High-performance medicine: the convergence of human and artificial intelligence. Nat Med. 2019;25(1):44-56.
- Agrawal R, et al. Fostering trust and interpretability: integrating explainable AI (XAI) with machine learning for enhanced disease prediction and decision transparency. Diagn Pathol. 2025;20:105.
- Domingos P, Pazzani M. On the optimality of the simple Bayesian classifier under zero-one loss. Mach Learn. 1997;29:103-130.
- Sarker IH. Machine learning: algorithms, real-world applications and research directions. SN Comput Sci. 2021;2:160.
- Collins GS, et al. Transparent reporting of a multivariable prediction model for individual prognosis or diagnosis (TRIPOD): the TRIPOD statement. Br J Cancer. 2015;112(2):251-259.
- Wu B, et al. Radiological findings of contrast-induced encephalopathy following cerebral angiography: a case report. Medicine (Baltimore). 2023;102:e33855.
- Wang K, et al. Contrast-induced encephalopathy after neurointerventional procedures: a series of three cases. Case Rep Neurol Med. 2025;2025:4384841.
- Chu YT, et al. Contrast-induced encephalopathy after endovascular thrombectomy for acute ischemic stroke. Stroke. 2020;51:3756-3759.
- Leong S, Fanning NF. Persistent neurological deficit from iodinated contrast encephalopathy following intracranial aneurysm coiling: a case report and review of the literature. Interv Neuroradiol. 2012;18(1):33-41.
- Hepburn M, et al. Fatal brain injury following carbon dioxide angiography. J Stroke Cerebrovasc Dis. 2020;29:105350.
- Matsubara N, et al. Contrast-induced encephalopathy following embolization of intracranial aneurysms in hemodialysis patients. Neurol Med Chir (Tokyo). 2017;57:641-648.
- Maclean MA, et al. Contrast-induced encephalopathy and the blood-brain barrier. Can J Neurol Sci. 2025;52:85-94.
- Cristaldi PMF, et al. Contrast-induced encephalopathy and permanent neurological deficit: a case report and literature review. Surg Neurol Int. 2021;12:273.
- Babyak MA. What you see may not be what you get: a brief, nontechnical introduction to overfitting in regression-type models. Psychosom Med. 2004;66(3):411-421.
- Zevallos CB, et al. Greater intraprocedural systolic blood pressure and blood pressure variability are associated with contrast-induced neurotoxicity after neurointerventional procedures. J Neurol Sci. 2021;420:117209.
- Zevallos CB, et al. Clinical and imaging features of contrast-induced neurotoxicity after neurointerventional surgery. World Neurosurg. 2020;142:e316-e324.
- Barbieri L, et al. Contrast volume to creatinine clearance ratio for the prediction of contrast-induced nephropathy in patients undergoing coronary angiography or percutaneous intervention. Eur J Prev Cardiol. 2016;23:931-937.
- Bhat T, et al. Neutrophil to lymphocyte ratio and cardiovascular diseases: a review. Expert Rev Cardiovasc Ther. 2013;11:55-59.
- Abbott NJ, Rönnbäck L, Hansson E. Astrocyte-endothelial interactions at the blood-brain barrier. Nat Rev Neurosci. 2006;7(1):41-53.
- Simental-Mendía LE, Rodríguez-Morán M, Guerrero-Romero F. The product of fasting glucose and triglycerides as surrogate for identifying insulin resistance in apparently healthy subjects. Metab Syndr Relat Disord. 2008;6:299-304.
- Spina R, et al. Contrast-induced encephalopathy following cardiac catheterization. Catheter Cardiovasc Interv. 2017;90:257-268.
- Steyerberg EW, et al. Internal validation of predictive models: efficiency of some procedures for logistic regression analysis. J Clin Epidemiol. 2001;54(8):774-781.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.