Este protocolo describe métodos para evaluar los efectos de la paeoniflorina en la disfunción inducida por lipoproteínas de baja densidad oxidadas en macrófagos RAW264.7, mediante la evaluación del metabolismo lipídico, las respuestas inflamatorias, el estrés oxidativo, la apoptosis y la señalización relacionada con la proteína quinasa activada por AMP, para apoyar estudios mecanicistas de la disfunción de los macrófagos.
Artículo de investigación
La paeoniflorina atenúa la disfunción inducida por lipoproteínas de baja densidad oxidadas en células RAW264.7 con la participación de la proteína quinasa activada por AMP
* These authors contributed equally
En este artículo
Resumen
Resumen
Este estudio describe un protocolo que integra la farmacología de redes y experimentos in vitro para evaluar los efectos protectores de Huangqin Tang (HQT) y uno de sus constituyentes bioactivos, la paeoniflorina (PF), frente a la disfunción de macrófagos inducida por lipoproteína de baja densidad oxidada (ox-LDL), e investigar la señalización relacionada con la proteína quinasa activada por AMP (AMPK). La farmacología de redes identificó dianas y vías de HQT asociadas con la aterosclerosis (AS). Se utilizó un modelo de macrófagos RAW264.7 inducido por ox-LDL para evaluar la acumulación de lípidos, el eflujo de colesterol, los niveles de trifosfato de adenosina (ATP), las respuestas inflamatorias, la función mitocondrial, el estrés oxidativo, la apoptosis y los marcadores fenotípicos de macrófagos. Se compararon HQT y PF en concentraciones no citotóxicas. La participación de AMPK se evaluó mediante un ensayo de desplazamiento térmico celular (CETSA), inhibición farmacológica y silenciamiento mediado por ARN de interferencia pequeño (siRNA). Se analizaron mediante inmunotransferencia las proteínas transportadora de casset de unión a ATP A1 (ABCA1), receptor X del hígado alfa (LXRα), proteínas relacionadas con el factor nuclear kappa B (NF-κB) y proteínas asociadas a la apoptosis. La farmacología de redes identificó 12 dianas superpuestas, incluyendo TNF, PPARG y NOS3, enriquecidas en vías relacionadas con el metabolismo de lípidos, la inflamación, la AS y la señalización de AMPK. Tanto PF como HQT aumentaron la fosforilación de AMPK, redujeron la acumulación de lípidos y la secreción de citoquinas inflamatorias inducidas por ox-LDL, y mejoraron el eflujo de colesterol. PF restauró los niveles de ATP y el potencial de membrana mitocondrial, redujo la producción de especies reactivas de oxígeno y la apoptosis, y aumentó la expresión de ABCA1. El CETSA demostró una mayor estabilidad térmica de AMPK tras el tratamiento con PF. La inhibición farmacológica o el silenciamiento mediado por siRNA de AMPK atenuaron los cambios asociados con PF en la expresión de ABCA1, el eflujo de colesterol, la acumulación de lípidos, la activación de LXRα y la inhibición de NF-κB. PF redujo los macrófagos CD86⁺ y aumentó los macrófagos CD206⁺, mientras que el silenciamiento de AMPK revirtió parcialmente estos cambios. La inhibición de NF-κB produjo efectos similares sobre la homeostasis del colesterol y los marcadores fenotípicos de macrófagos. Este protocolo permite evaluar los efectos mediados por PF y HQT sobre la disfunción de macrófagos inducida por ox-LDL y la señalización relacionada con AMPK. Bajo las condiciones evaluadas, PF protegió a las células RAW264.7 frente a la disfunción metabólica lipídica, la inflamación, el estrés oxidativo, la disfunción mitocondrial y la apoptosis inducidas por ox-LDL, y tanto PF como HQT produjeron cambios cualitativamente similares en los parámetros relacionados con macrófagos.
Introducción
Las enfermedades cardiovasculares son una causa principal de morbilidad y mortalidad en todo el mundo, y la aterosclerosis (AS) es una base patológica importante de muchos trastornos cardiovasculares1,2,3,4. La AS se caracteriza por la acumulación de lípidos5, la inflamación crónica6 y la formación progresiva de placas dentro de la pared arterial7. Su inicio y progresión implican disfunción endotelial, estrés oxidativo, metabolismo lipídico desregulado y activación inmunitaria sostenida. La lipoproteína de baja densidad oxidada (ox-LDL) promueve la activación endotelial y la expresión de moléculas de adhesión y quimioquinas, como la proteína quimioatractiva de monocitos-1 (MCP-1), facilitando así el reclutamiento de monocitos hacia la íntima arterial8. Tras diferenciarse en macrófagos, estas células captan ox-LDL mediante receptores captadores y progresivamente se transforman en células espumosas cargadas de lípidos9. Este proceso va acompañado de una producción aumentada de especies reactivas de oxígeno (ROS) y citocinas proinflamatorias10, que agravan aún más la inflamación vascular y el daño oxidativo. Entre estos mediadores inflamatorios, el factor de necrosis tumoral-alfa (TNF-α) contribuye a la formación de células espumosas y a la señalización inflamatoria11, en parte mediante la activación de la vía del factor nuclear kappa B (NF-κB). En condiciones de reposo, NF-κB se mantiene en el citoplasma a través de su interacción con el inhibidor de NF-κB alfa (IκB-α)12. Tras la estimulación, la quinasa de IκB (IKK) se activa, lo que conduce a la degradación de IκB-α y a la translocación subsiguiente de NF-κB hacia el núcleo13, donde promueve la transcripción de genes inflamatorios, incluyendo TNF-α, interleucina-1 beta (IL-1β) e interleucina-6 (IL-6)14. A pesar de los avances en las terapias hipolipemiantes y antiinflamatorias, persiste un riesgo cardiovascular residual considerable, lo que resalta la necesidad de desarrollar estrategias terapéuticas adicionales que actúen simultáneamente sobre múltiples procesos patológicos implicados en la AS.
Las formulaciones de medicina tradicional china (MTC) contienen múltiples constituyentes bioactivos que pueden ejercer efectos terapéuticos mediante interacciones con diversos blancos moleculares y vías de señalización15,16. Este modo de acción multicomponente y multitarget puede ofrecer ventajas potenciales para el manejo de enfermedades complejas como la EA. Huangqin Tang (HQT) es una fórmula clásica de MTC compuesta por cuatro hierbas medicinales: Scutellaria baicalensis (Huangqin), Paeonia lactiflora (Baishao), Glycyrrhiza uralensis (Gancao) y Ziziphus jujuba (Dazao)17,18. Se ha informado que los constituyentes bioactivos derivados de estas hierbas regulan el metabolismo de los lípidos, alivian las respuestas inflamatorias y reducen el estrés oxidativo19. Sin embargo, los blancos moleculares y las vías de señalización subyacentes a los posibles efectos antiateroscleróticos de HQT aún no se comprenden completamente.
En el presente estudio, se combinó la farmacología de redes con experimentos in vitro para establecer un método que investigue los mecanismos potenciales subyacentes a los efectos protectores del HQT y uno de sus constituyentes bioactivos, la paeoniflorina (PF), frente a la disfunción de macrófagos inducida por ox-LDL. Primero se realizó un análisis de farmacología de redes para identificar compuestos candidatos, dianas terapéuticas y vías de señalización asociadas al HQT y a la AS. Con base en la participación predicha de la vía de señalización de la proteína quinasa activada por AMP (AMPK) y en evidencia publicada previamente, se seleccionó la PF para su validación experimental. Se evaluaron sus efectos sobre la acumulación de lípidos, el eflujo de colesterol, las respuestas inflamatorias, el metabolismo energético, la función mitocondrial, el estrés oxidativo, la apoptosis y los marcadores fenotípicos de macrófagos en células RAW264.7. También se compararon el HQT y la PF en condiciones no citotóxicas. Además, se utilizaron la inhibición farmacológica y la eliminación mediada por ARN de interferencia (siRNA) de AMPK para examinar si la regulación dependiente de AMPK del transportador de cassetes de unión a ATP A1 (ABCA1) y de la señalización del receptor X del hígado alfa (LXRα)/NF-κB contribuía a los efectos protectores de la PF. Este enfoque integrado proporciona un marco para evaluar los efectos del HQT y de la PF sobre la disfunción de macrófagos inducida por ox-LDL y para determinar si este método es adecuado para investigar mecanismos relacionados con AMPK en modelos in vitro similares.
Protocolo
GSE100927 se analizó como un conjunto de datos secundarios públicamente accesible y no identificable. No se reclutaron participantes, no se recolectaron nuevas muestras humanas y no se accedió a identificadores personales directos; por lo tanto, no se requirió aprobación adicional del comité de revisión institucional ni consentimiento informado. Los experimentos con células utilizaron únicamente una línea celular de macrófagos murinos establecida y no involucraron animales vivos, tejidos animales primarios, participantes humanos ni materiales humanos primarios; por lo tanto, no era aplicable la aprobación ética institucional para seres humanos ni para animales.
Identificación de Compuestos Bioactivos y Dianas de HQT
Se accedió a las bases de datos Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP), PubMed, China National Knowledge Infrastructure (CNKI) y UniProt utilizando las versiones disponibles el 16 de julio de 2026. Scutellaria baicalensis Georgi, Paeonia lactiflora Pall., Glycyrrhiza uralensis Fisch. y Ziziphus jujuba Mill. se buscaron por separado en la base de datos TCMSP utilizando sus nombres latinos, en inglés y sus nombres medicinales chinos. Se conservaron los compuestos con una biodisponibilidad oral (OB) ≥30 % y un valor de similitud con fármacos (DL) ≥0,18. Los compuestos duplicados identificados en más de un material botánico se fusionaron utilizando el nombre del compuesto y el identificador correspondiente de TCMSP.
Se realizó una búsqueda en PubMed utilizando los términos (“Huangqin Tang” OR “Huang-Qin-Tang” OR “Huang Qin Tang”) AND (constituyente OR compuesto OR ingrediente OR fitoquímico OR diana), y en CNKI se utilizó “Huangqin Tang” AND (“constituyentes químicos” OR “ingredientes activos” OR “dianas farmacológicas”). Se revisaron artículos publicados hasta el 16 de diciembre de 2025. Solo se incluyeron compuestos o dianas cuando se hubiera informado explícitamente su asociación con HQT o con uno de sus cuatro componentes botánicos. Se excluyeron revisiones que carecieran de evidencia primaria rastreable, compuestos sin nombre especificado y dianas predichas sin apoyo experimental o de bases de datos.
Los blancos proteicos se mapearon utilizando la herramienta de mapeo de identificadores en la base de datos UniProt, restringiendo el organismo a Homo sapiens (identificador taxonómico 9606). Se conservaron los símbolos génicos humanos aprobados, mientras que se eliminaron las entradas sin mapear y duplicadas. La lista de enlaces compuesto-blanco depurada se importó al software de visualización de redes Cytoscape (versión 3.7.2), donde se construyó la red de interacción compuesto-blanco de HQT.
Identificación y análisis bioinformático de dianas asociadas con AS
Se accedió a las bases de datos GeneCards, Online Mendelian Inheritance in Man (OMIM), Comparative Toxicogenomics Database (CTD) y Gene Expression Omnibus (GEO) mediante las versiones disponibles el 16 de julio de 2026. Se utilizó el término «aterosclerosis» para buscar en GeneCards, OMIM y CTD. Se conservaron los genes obtenidos de GeneCards con una Puntuación de Relevancia ≥1.163, que corresponde a la puntuación mediana de todos los registros recuperados. Solo se incluyeron genes asociados directamente con AS y documentados en OMIM y CTD.
La matriz de la serie GSE100927, el archivo de anotación de muestras y el archivo de anotación de la plataforma GPL17077 se descargaron de GEO. Las 104 muestras humanas de arterias periféricas se clasificaron como AS o Control según los metadatos del fenotipo del repositorio, y ninguna muestra se excluyó en función de la ubicación arterial.
Los análisis bioinformáticos se realizaron utilizando el software estadístico R (versión 4.3.2) con el paquete limma (versión 3.58.1), el paquete ggplot2 (versión 3.4.4), el paquete ComplexHeatmap (versión 2.18.0), el paquete clusterProfiler (versión 4.10.1) y el paquete org.Hs.eg.db (versión 3.18.0). Las sondas se anotaron utilizando el archivo de anotación de la plataforma GPL17077, y se eliminaron las sondas que carecían de símbolos génicos aprobados. Las sondas múltiples que se asignaban al mismo gen se promediaron utilizando la función avereps. Se aplicó una transformación log2(x + 1) solo cuando el percentil 99 superaba 100; de lo contrario, se conservaron los valores logarítmicos proporcionados. Los microarreglos se normalizaron utilizando el método de cuantiles.
Las muestras se codificaron como «Control» y «AS», y se generó una matriz de diseño sin intercepto utilizando model.matrix(~0 + group). Los modelos lineales se ajustaron usando las funciones lmFit, makeContrasts, contrasts.fit y eBayes. Todos los genes se extrajeron mediante topTable(number = Inf, adjust.method = “BH”). Los genes diferencialmente expresados se definieron como aquellos con un cambio absoluto en el log2 de expresión mayor a 1 y un valor p nominal <0,05, mientras que los valores p ajustados por Benjamini–Hochberg se conservaron en la salida completa.
Se generaron gráficos de tipo volcán utilizando valores de cambio de expresión log2 y valores de p nominales −log₁₀. Los mapas de calor se construyeron tras la estandarización por puntuación z por filas de los genes seleccionados. Se aplicaron idénticos ajustes de preprocesamiento y visualización a todas las muestras.
Los genes obtenidos de GeneCards, OMIM, CTD y GEO se estandarizaron utilizando la base de datos UniProt. Los identificadores de genes se convirtieron a símbolos de genes aprobados en mayúsculas, y se eliminaron las entradas en blanco, sin mapear y duplicadas dentro de cada fuente de datos. Los blancos asociados con la EA por consenso se definieron como genes identificados en al menos dos de las cuatro fuentes de datos. Se utilizó la función intersect() en R para identificar los genes compartidos con el conjunto estandarizado de blancos de HQT.
Los objetivos HQT-AS superpuestos se enviaron a la base de datos STRING (versión 12.0), accedida el 16 de diciembre de 2025. El análisis se restringió a Homo sapiens, el puntaje mínimo de interacción se estableció en 0.700, se mantuvieron todos los canales de evidencia, y no se agregaron interactores de primera ni segunda capa. La tabla de interacciones se exportó e importó en Cytoscape como una red no dirigida. Se eliminaron los bucles autocerrados y las aristas duplicadas, y se calcularon los valores de centralidad de grado, intermediación y cercanía mediante el complemento CentiScaPe (versión 2.2). Los genes centrales se definieron como aquellos cuyas tres medidas de centralidad superaban las medias correspondientes de la red.
Los símbolos de genes aprobados se convirtieron en identificadores Entrez utilizando la función bitr. Se eliminaron los identificadores no mapeados y duplicados, y todos los genes mapeados con éxito en el conjunto de datos anotado se utilizaron como fondo. Se realizó un análisis de enriquecimiento de Gene Ontology para todas las ontologías utilizando enrichGO (ont = “ALL”), y se realizó un análisis de enriquecimiento de vías de la Kyoto Encyclopedia of Genes and Genomes utilizando enrichKEGG (organism = “hsa”). Se aplicó la corrección de Benjamini–Hochberg, y se conservaron los términos enriquecidos con un valor p ajustado <0.05.
Los scripts completos de preprocesamiento, expresión diferencial, visualización y enriquecimiento se proporcionaron como TCMSP analysis.R y Transcriptome analysis.R. Basándonos en los resultados del análisis de redes y en evidencia publicada, se identificaron la paeoniflorina (PF), la liquiritina, la baicalina, la wogonósido y el ácido glicirrícico como los constituyentes principales de HQT20. Se seleccionó la PF como compuesto representativo debido a sus funciones descritas en la regulación del metabolismo de lípidos y de la señalización de la proteína quinasa activada por AMP.
Preparación del extracto de HQT
Se combinaron S. baicalensis Georgi, P. lactiflora Pall., G. uralensis Fisch. y Z. jujuba Mill. auténticos en una proporción de peso seco de 3:2:2:3. Se añadió agua desionizada en una proporción de 1:10 (p/v) y la mezcla se sometió a reflujo durante 1 h. El extracto se filtró en caliente y el residuo se extrajo por segunda vez con agua desionizada en una proporción de 1:8 (p/v) durante 1 h, como se describió previamente19. Los filtrados se combinaron, concentraron bajo presión reducida a 60°C y se secaron al vacío hasta peso constante; el rendimiento de extracción fue del 36,34%. El extracto seco se disolvió en agua estéril a una concentración de 1 g/mL, se filtró a través de una membrana de 0,22 µm, se fraccionó, y se almacenó a −20°C hasta su uso. Las concentraciones experimentales se expresaron como microgramos de extracto seco por mililitro de medio de cultivo.
Cultivo celular, transfección y tratamiento
Los macrófagos murinos RAW264.7 se cultivaron en medio de Eagle modificado por Dulbecco con alta concentración de glucosa, suplementado con 10% de suero bovino fetal, 100 U/mL de penicilina y 100 µg/mL de estreptomicina, a 37°C en un incubador humedecido que contenía 5% de CO2. Las células se subcultivaron cuando alcanzaron aproximadamente el 80% de confluencia, y solo se utilizaron células entre los pasajes 5 y 20 posteriores al descongelamiento. La identidad de la línea celular se verificó comparándola con el certificado del repositorio, y se monitorearon rutinariamente la morfología celular, la adherencia y las características de crecimiento. Solo se utilizaron cultivos negativos para micoplasma. Se descartaron aquellos cultivos que mostraran contaminación, crecimiento anormal, vacuolización sustancial, abundantes restos celulares, desprendimiento marcado o distribución desigual de las células.
Para el silenciamiento de AMPKα1, las células se sembraron a 2 × 10⁵ células por pocillo en 2 mL de medio de cultivo en placas de 6 pocillos y se transfirieron cuando alcanzaron una confluencia del 50 % al 60 %. Un total de 100 pmol de si-AMPKα1 o ARNip no dirigido se diluyó en 125 µL de medio con suero reducido, mientras que 5 µL de reactivo de transfección basado en lípidos se diluyeron por separado en 125 µL de medio con suero reducido. Tras una incubación de 15 min a temperatura ambiente, las dos soluciones se combinaron y se añadieron gota a gota a las células para obtener una concentración final de ARNip de 50 nM. Las secuencias de si-AMPKα1 fueron las siguientes: sentido, 5′-CCCATCTTATAGTTCAACCAT-3′, y antisentido, 5′-ATGGTTGAACTATAAGATGGG-3′. El medio de cultivo se reemplazó tras 6 h, y la incubación se continuó durante un total de 48 h antes del tratamiento con ox-LDL y PF. La reducción de AMPKα1 se confirmó mediante qRT-PCR e inmunotransferencia, y solo se incluyeron en los análisis posteriores los experimentos que mostraron una reducción significativa en comparación con el grupo de control negativo con ARNip.
El PF, la dorsomorfina y el BAY 11-7082 se prepararon en dimetilsulfóxido (DMSO), mientras que el HQT se preparó en agua estéril. La concentración final de DMSO se mantuvo en ≤0,1 % en todos los grupos de tratamiento, y el vehículo correspondiente se añadió a los grupos control.
Para la selección de concentración, las células fueron tratadas durante 24 h con PF a 0, 1, 5, 10, 20 o 40 µM o con HQT a 0, 12,5, 25, 50, 100 o 200 µg/mL. Posteriormente se evaluó la viabilidad celular y la fosforilación de AMPK. En función de estos resultados, se seleccionaron 20 µM de PF y 100 µg/mL de HQT para todos los experimentos posteriores.
Para la comparación entre PF y HQT, los grupos de tratamiento incluyeron un grupo control, un grupo con ox-LDL al 50 µg/mL, un grupo con ox-LDL más PF al 20 µM y un grupo con ox-LDL más HQT al 100 µg/mL. Todos los grupos se incubaron durante 24 h. Para la inhibición farmacológica de AMPK, el grupo con ox-LDL más PF fue pretratado con 10 µM de dorsomorphin durante 1 h antes del tratamiento conjunto de 24 h21,22.
Para la inhibición genética de AMPK, las células fueron transfectadas con si-NC o si-AMPKα1 durante 48 h y luego asignadas a los grupos Control, ox-LDL, PF, o si-AMPK más PF. Los grupos PF y si-AMPK más PF recibieron 50 µg/mL de ox-LDL junto con 20 µM de PF durante 24 h. El grupo ox-LDL recibió solo ox-LDL, mientras que el grupo Control recibió el vehículo correspondiente.
Para evaluar la participación de la señalización de NF-κB, un grupo de tratamiento adicional fue pretratado con 10 µM de BAY 11-7082 durante 1 h antes de la exposición a 50 µg/mL de ox-LDL durante 24 h23,24,25. Posteriormente, se determinó la expresión de ABCA1, el eflujo de colesterol, la acumulación de lípidos y las proporciones de macrófagos CD86⁺ y CD206⁺.
A menos que se indique lo contrario, las células se sembraron 12–16 h antes del tratamiento, y se utilizaron tres pocillos por cada grupo de tratamiento. Cada ensayo se realizó utilizando tres preparaciones celulares cultivadas independientemente en días diferentes (n = 3), excepto el cribado de viabilidad celular, que constó de cinco experimentos independientes con cinco pocillos replicados técnicamente por concentración. Los réplicas técnicas, las mediciones duplicadas y los múltiples campos microscópicos se promediaron jerárquicamente para obtener un valor único por cada experimento independiente.
Solo se utilizaron cultivos que estaban uniformemente adheridos y con una confluencia aproximada del 60% al 80%, o del 50% al 60% para experimentos de transfección, para el tratamiento. Los materiales, software y equipos esenciales se enumeran en la Tabla de materiales adjunta.
Ensayo de viabilidad celular y PCR cuantitativa en tiempo real
Las células RAW264.7 se sembraron a una densidad de 5 × 10³ células por pocillo en placas de 96 pocillos y se dejaron adherir durante la noche. Las células se trataron durante 24 h con las concentraciones de PF y HQT descritas en la Sección 4. La viabilidad celular se determinó reemplazando el medio de cultivo por 100 µL de solución de trabajo del ensayo de viabilidad celular, seguido de una incubación de 2 h a 37°C en la oscuridad. La absorbancia se midió a 450 nm.
Se incluyeron pozos en blanco con solo reactivo, y sus valores de absorbancia se restaron de todas las mediciones. Se promediaron los valores de absorbancia de cinco pozos replicados técnicamente para cada concentración. La viabilidad celular se calculó como (absorbancia del grupo tratado / absorbancia del grupo control) × 100, definiéndose el control no tratado como 100%. Se realizaron cinco experimentos independientes.
Se extrajo ARN total utilizando un reactivo de extracción de ARN con fenol–guanidinio, y solo se utilizaron muestras con valores de A260/A280 entre 1,8 y 2,0. Un microgramo de ARN total se transcribió a reversa, y cada reacción de PCR cuantitativa (qPCR) de 20 µL contenía 10 µL de mezcla maestra SYBR Green 2×, 0,4 µL de cada cebador (directo e inverso) de 10 µM, 2 µL de ADNc y 7,2 µL de agua libre de nucleasas.
Se realizó una PCR cuantitativa a 95 °C durante 30 s, seguida de 40 ciclos de 95 °C durante 10 s y 60 °C durante 30 s. Posteriormente, se realizó un análisis de la curva de fusión desde 65 °C hasta 95 °C. Las secuencias de los cebadores fueron las siguientes: Prkaa1 sentido, 5′-ACCAGAAGCGGTGCCGGAAAGCTGG-3′; Prkaa1 antisentido, 5′-TGTAGTCGGTTTATGCAGCAACGAG-3′; Gapdh sentido, 5′-CGACTTCAACAGCAACTCCCACTCTTCC-3′; y Gapdh antisentido, 5′-TGGGTGGTCCAGGGTTTCTTACTCCTT-3′.
Cada muestra se analizó por triplicado técnico y se incluyeron controles sin plantilla. Se aceptaron los pares de cebadores solo cuando se observó un único pico de fusión y no se detectó amplificación en los controles sin plantilla. La expresión relativa de Prkaa1 se calculó mediante el método 2−ΔΔCt utilizando Gapdh como gen de referencia, y la expresión en el grupo si-NC se normalizó a 1.
Medición de la acumulación de lípidos, niveles de ATP y efлюjo de colesterol
Para la tinción con Oil Red O, las células RAW264.7 se sembraron a una densidad de 5 × 10⁴ células por pocillo en 500 µL de medio de cultivo en placas de 24 pocillos. Tras el tratamiento, las células se lavaron dos veces con 500 µL de solución salina tamponada con fosfato (PBS), se fijaron con 500 µL de formalina al 10 % tamponada y neutra durante 20 min, se lavaron dos veces con PBS, se enjuagaron una vez con 500 µL de isopropanol al 60 %, y se tiñeron con 500 µL de solución de trabajo recién preparada de Oil Red O durante 15 min a temperatura ambiente. Las células teñidas se lavaron con agua destilada hasta que el fondo fuera claro. Se obtuvieron cinco campos microscópicos de cada pocillo según se describe en la Sección 8, y el área positiva para Oil Red O se calculó como el área positiva dividida por el área total del campo × 100, utilizando un umbral de color fijo. Los resultados de la tinción se aceptaron únicamente cuando las células control mostraron tinción mínima, las células tratadas con ox-LDL exhibieron gotas lipídicas intracelulares discretas y el fondo extracelular permaneció claro. Las muestras que mostraron precipitados difusos, tinción irregular o desprendimiento celular extenso fueron excluidas y se repitió el procedimiento de tinción.
Para la medición de ATP, las células se sembraron a 5 × 10⁵ células por pocillo en 2 mL de medio de cultivo en placas de 6 pocillos. Tras el tratamiento, las células se lavaron dos veces con 1 mL de PBS frío con hielo, se lisaron con 200 µL de tampón de lisis para el ensayo de ATP y se centrifugaron a 12.000 × g durante 5 min a 4°C. Se mezcló una alícuota de 10 µL del sobrenadante con 100 µL del reactivo de detección de ATP y se midió la quimioluminiscencia. Las concentraciones de ATP se calcularon a partir de una curva patrón. Cada lisado se midió por duplicado, y se analizaron tres pocillos replicados en cada uno de tres experimentos independientes.
Para el análisis del eflujo de colesterol, las células se sembraron a 5 × 10⁴ células por pocillo en 500 µL de medio de cultivo en placas de 24 pocillos. Tras el tratamiento, las células se cargaron con 1 µg/mL de colésterol NBD durante 24 h, se lavaron tres veces con 500 µL de PBS e incubarón durante 4 h en 500 µL de medio sin suero que contenía ya sea 10 µg/mL de apolipoproteína A-I o 50 µg/mL de lipoproteína de alta densidad. Se recogieron los sobrenadantes del cultivo y se centrifugaron a 1.000 × g durante 5 min. Las células se lavaron dos veces con PBS y se lisaron con 200 µL de tampón de lisis. La fluorescencia en los sobrenadantes y lisados se midió por duplicado a longitudes de onda de excitación y emisión de 485 y 535 nm, respectivamente. Se restaron los valores de fluorescencia obtenidos de los pocillos sin colésterol NBD, y el eflujo de colesterol se calculó como la fluorescencia del sobrenadante dividida entre la suma de la fluorescencia del sobrenadante y del lisado × 100 para cada aceptor de colesterol.
Medición de citocinas inflamatorias, potencial de membrana mitocondrial, especies reactivas de oxígeno y apoptosis
Para el ensayo de inmunoabsorción ligado a enzimas (ELISA), las células RAW264.7 se sembraron a una densidad de 5 × 10⁵ células por pocillo en 2 mL de medio de cultivo en placas de 6 pocillos. Tras 24 h de tratamiento, se recogieron los sobrenadantes del cultivo, se centrifugaron a 1.000 × g durante 10 min a 4°C y se analizaron inmediatamente o se alícuotaron y almacenaron a −80°C hasta su análisis. Se evitó repetir ciclos de congelación-descongelación. Las concentraciones de TNF-α, IL-6 e IL-1β en ratón se midieron utilizando kits de ELISA tipo sándwich. Todos los reactivos se llevaron a temperatura ambiente antes de su uso. Se cargaron estándares, blancos y muestras por duplicado, con 100 µL por pocillo. Después de cada incubación con anticuerpo, los pocillos se lavaron cinco veces con 300 µL de tampón de lavado. La aparición del color se realizó con sustrato de tetrametilbencidina, la reacción se detuvo según las instrucciones del fabricante y se midió la absorbancia a 450 nm. Las concentraciones de citocinas se calcularon a partir de curvas estándar logísticas de cuatro parámetros y se expresaron en pg/mL. Las mediciones cuyos coeficientes de variación duplicados superaran el 15 % se repitieron, y las muestras que excedieran el rango del ensayo se diluyeron antes de un nuevo análisis.
Para el análisis del potencial de membrana mitocondrial, las células se sembraron a 5 × 10⁴ células por pocillo en 500 µL de medio de cultivo en placas de 24 pocillos. Tras el tratamiento, las células se lavaron dos veces e incubaron con 500 µL de solución de trabajo de JC-1 durante 20 min a 37°C en la oscuridad. Luego, las células se lavaron dos veces con tampón de tinción, y se adquirieron las fluorescencias del agregado rojo y del monómero verde a partir de los mismos campos microscópicos con longitudes de onda de excitación/emisión de 525/590 nm y 490/530 nm, respectivamente. Posteriormente, se calculó la relación de fluorescencia verde-roja corregida por fondo.
Para el análisis de especies reactivas de oxígeno (ROS) intracelulares, las células se sembraron a una densidad de 5 × 10⁴ células por pocillo en placas de 24 pocillos. Tras el tratamiento, las células se lavaron dos veces con medio libre de suero e incubaron con 10 µL de diacetato de dihidroclorofluoresceína 2′,7′-dicloro diluido en 200 µL de medio de cultivo durante 2 h a 37°C en la oscuridad. Durante la incubación, las placas se agitaron suavemente cada 5 min. Luego, las células se lavaron tres veces y se midió la fluorescencia a longitudes de onda de excitación y emisión de 488 y 525 nm, respectivamente.
Para el análisis de apoptosis, las células se sembraron a 5 × 10⁴ células por pocillo en placas de 24 pocillos. Tras el tratamiento, las células se lavaron dos veces, se fijaron con paraformaldehído al 4% durante 20 min, se lavaron tres veces y se permeabilizaron con Triton X-100 al 0,1% en tampón salino fosfato (PBS) durante 10 min. Se añadió un volumen total de 250 µL de la mezcla de reacción de etiquetado de extremos rotos de dUTP mediante transferasa de脱oxinucleotídilos terminales (TUNEL) y las células se incubaron durante 60 min a 37°C en una cámara húmeda y oscura. Tras tres lavados, los núcleos se contratinjeron con 4′,6-diamidino-2-fenilindol (DAPI) durante 5 min. En cada experimento se incluyó un control negativo sin transferasa de脱oxinucleotídilos terminales.
El potencial de membrana mitocondrial conservado se indicó por una fluorescencia roja de JC-1 predominantemente puntiforme, mientras que la despolarización de la membrana se indicó por un aumento de la fluorescencia verde difusa. Las imágenes de ERO se aceptaron solo cuando la fluorescencia verde era intracelular y estaba libre de precipitados o saturación de señal. La tinción de apoptosis se aceptó solo cuando la fluorescencia roja era predominantemente nuclear y el control sin enzima mostraba una señal de fondo mínima.
Adquisición de imágenes y análisis cuantitativo
Se adquirieron imágenes de campo brillante y de fluorescencia mediante un microscopio invertido de fluorescencia equipado con una cámara digital y un objetivo de 20×. Se recopilaron cinco campos no superpuestos de cada pocillo, incluyendo un campo central y cuatro campos periféricos. Se excluyeron las áreas que contenían arañazos, bordes de los pocillos, láminas de células desprendidas o grandes restos antes de revelar las identidades de los tratamientos. Se desactivaron los ajustes automáticos de exposición y ganancia. La intensidad de iluminación, el tiempo de exposición, la ganancia, el objetivo y las dimensiones de la imagen se establecieron utilizando pocillos representativos de Control y de ox-LDL para asegurar que la señal de fluorescencia más intensa permaneciera sin saturar. Se mantuvieron idénticos los parámetros de adquisición de imágenes para todos los grupos de tratamiento dentro de cada experimento independiente. Se adquirieron los canales de fluorescencia roja y verde apareados sin reposicionar la platina del microscopio. Las imágenes sin ajustar se analizaron utilizando el software de análisis de imágenes ImageJ mientras el investigador permanecía cegado respecto a la asignación de tratamientos. Se restó la señal de fondo de una región libre de células y se establecieron los umbrales de imagen utilizando imágenes representativas de Control y de ox-LDL. Se aplicaron los mismos umbrales en todo el experimento. Solo se realizaron ajustes uniformes de toda la imagen para la presentación de las figuras. Los resultados de JC-1 se expresaron como la relación de fluorescencia verde a roja. Las señales de especies reactivas de oxígeno y de apoptosis se expresaron como fluorescencia media corregida por fondo y normalizada al área analizada, con el valor medio del grupo Control normalizado a 1 para los análisis relativos. Se promediaron cinco campos microscópicos para obtener un valor por cada pocillo, y se promediaron los valores de tres pocillos para generar un valor por cada experimento independiente.
Análisis de inmunotransferencia
Las células RAW264.7 se sembraron a una densidad de 5 × 10⁵ células por pocillo en 2 mL de medio de cultivo en placas de 6 pocillos, y se preparó un lisado proteico de cada pocillo. Para la extracción de proteínas de células completas, las células se lavaron dos veces con PBS frío, se lisaron durante 30 min en hielo utilizando tampón de ensayo de inmunoprecipitación con radioinmunoensayo (RIPA) suplementado con inhibidores de proteasas y fosfatasas, y se centrifugaron a 12.000 × g durante 15 min a 4°C. Para la extracción de proteínas nucleares, las células se suspendieron en un tampón que contenía 10 mM HEPES, 10 mM KCl, 1,5 mM MgCl2, 0,5 mM ditionitritol y inhibidores de proteasas/fosfatasas, y se incubaron en hielo durante 15 min. Se añadió un detergente no iónico hasta una concentración final del 0,5%, seguido de una breve vortexación y centrifugación a 700 × g durante 5 min a 4°C. El precipitado nuclear se extrajo durante 30 min en hielo con mezclas intermitentes en un tampón que contenía 20 mM HEPES, 420 mM NaCl, 1,5 mM MgCl2, 0,2 mM EDTA, 25% de glicerol, 0,5 mM ditionitritol y inhibidores de proteasas/fosfatasas. Posteriormente, el extracto se centrifugó a 14.000 × g durante 15 min a 4°C.
Las concentraciones de proteína se determinaron utilizando el ensayo de ácido bicinconínico. Se cargaron cantidades iguales de proteína (25–30 µg) en cada pocillo, se calentaron a 95°C durante 5 min, se separaron en geles de dodecilsulfato de sodio–poliacrilamida al 8%–12% y se transfirieron a membranas de fluoruro de polivinilideno de 0,45 µm a 100 V durante 90 min bajo condiciones de refrigeración. Las membranas que contenían proteínas totales se bloquearon con leche descremada al 5%, mientras que las membranas que contenían proteínas fosforiladas se bloquearon con albúmina sérica bovina al 5% preparada en solución salina tamponada con Tris que contenía polisorbato 20 durante 1 h. Las membranas se incubaron durante la noche a 4°C con anticuerpos primarios contra AMPK, AMPK fosforilada, BAX, BCL-2, caspasa-3, ABCA1, p65, p65 fosforilada, LXRα, IκB-α, IκB-α fosforilada e histona H3 a una dilución de 1:1.000, excepto para la histona H3, que se utilizó a una dilución de 1:2.000. Los anticuerpos contra GAPDH y β-actina se utilizaron a una dilución de 1:5.000. Tras la incubación con el anticuerpo primario, las membranas se lavaron tres veces durante 10 min cada una e incubadas durante 1 h con anticuerpos secundarios de cabra anti-conejo o de cabra anti-ratón conjugados con peroxidasa de rábano picante diluidos 1:5.000. Después de lavados adicionales, las bandas proteicas se detectaron utilizando un reactivo de detección de quimioluminiscencia mejorada. Se seleccionó la exposición más corta que producía bandas no saturadas para todas las proteínas diana, y se mantuvieron idénticas la exposición y las condiciones de adquisición de imágenes para todos los grupos en la misma membrana.
Las bandas proteicas se cuantificaron mediante el software de análisis de imágenes ImageJ tras la sustracción del fondo local. La AMPK total, ABCA1, BAX, BCL-2, caspasa-3, IκB-α y la IκB-α fosforilada se normalizaron respecto a GAPDH o β-actina. Se calcularon las relaciones entre AMPK fosforilada y AMPK total, y entre p65 fosforilada y p65 total. Los niveles de LXRα, p65 y p65 fosforilada en el núcleo se normalizaron respecto a la histona H3, y el valor medio del grupo Control o si-NC dentro de cada experimento independiente se normalizó a 1. Solo se incluyeron en el análisis las transferencias que mostraron bandas definidas en los pesos moleculares esperados, bajo fondo, señales no saturadas y controles de carga comparables. Las membranas que presentaban carriles distorsionados, transferencia incompleta de proteínas, fondo excesivo o saturación de señal se reprocesaron o se excluyeron. Se realizaron tres experimentos independientes utilizando lisados proteicos preparados por separado.
Ensayo de desplazamiento térmico celular
Las células RAW264.7 se sembraron a una densidad de 3 × 10⁶ células en 10 mL de medio de cultivo en placas de 100 mm y se incubaron durante la noche. Las células se recolectaron, lavaron dos veces con PBS frío, se lisaron durante 30 min en hielo en PBS que contenía 0,4 % de NP-40 y inhibidores de proteasa/fosfatasa, y se centrifugaron a 20 000 × g durante 20 min a 4 °C. Los lisados clarificados se ajustaron a una concentración proteica de 2 mg/mL. Volúmenes iguales de lisado clarificado se incubaron con 20 µM de PF o con 0,1 % de DMSO durante 1 h a temperatura ambiente. Cada muestra se dividió en alícuotas de 50 µL y se calentó durante 3 min a 37 °C, 41 °C, 45 °C, 49 °C, 53 °C, 57 °C, 61 °C, 65 °C, 69 °C o 73 °C. Las muestras se enfriaron inmediatamente a 4 °C durante 3 min y se centrifugaron a 20 000 × g durante 20 min a 4 °C. Se analizaron volúmenes iguales de los sobrenadantes solubles mediante inmunotransferencia para detectar AMPK y AMPK fosforilada. La señal obtenida a cada temperatura se normalizó respecto a la señal correspondiente a 37 °C, definida como 100 %. La abundancia de proteína soluble se representó en función de la temperatura, y el ensayo completo se repitió tres veces utilizando células cultivadas independientemente. Solo se incluyeron en el análisis los experimentos que mostraron una banda de referencia detectable a 37 °C, pérdida progresiva de AMPK soluble con el aumento de temperatura y ausencia de distorsión grave de las bandas o aumentos anómalos de proteína soluble a las temperaturas más altas.
Análisis de citometría de flujo
Las células RAW264.7 se sembraron a una densidad de 5 × 10⁵ células por pocillo en 2 mL de medio de cultivo en placas de 6 pocillos. Tras el tratamiento, las células se lavaron dos veces con PBS frío con hielo y se desprendieron suavemente utilizando una espátula celular en PBS que contenía 2% de suero bovino fetal y 2 mM de EDTA. Las suspensiones celulares se centrifugaron a 400 × g durante 5 min a 4°C, se lavaron dos veces con PBS y se ajustaron a una concentración de aproximadamente 1 × 10⁶ células por muestra. Las células se marcaron con un colorante de viabilidad fijable reactivo con aminas durante 20 min a temperatura ambiente en oscuridad. Tras el lavado, los receptores Fc se bloquearon con un anticuerpo anti-CD16/32 de ratón durante 15 min a 4°C. Se añadieron anticuerpos conjugados con fluorocromo contra CD45, CD11b, F4/80, CD86 y CD206 a razón de 5 µL por anticuerpo por cada 1 × 10⁶ células, y las células se incubaron durante 30 min a 4°C en la oscuridad.
Después de la tinción con anticuerpos, las células se lavaron dos veces, se resuspendieron en 300 µL de tampón de tinción y se analizaron mediante citometría de flujo. Se adquirieron al menos 50.000 eventos totales y, siempre que fue posible, al menos 20.000 eventos viables CD45⁺CD11b⁺F4/80⁺ por cada muestra. Se incluyeron controles sin tinción, controles de compensación monocromáticos y controles de fluorescencia menos uno para CD86 y CD206. Se aplicó la misma matriz de compensación a todos los grupos de tratamiento dentro de cada experimento. Se excluyeron los restos celulares en función de las características de dispersión directa y lateral, y se excluyeron los dobletes utilizando el área de dispersión directa frente a la altura de dispersión directa. Se identificaron las células negativas para el colorante de viabilidad, se seleccionaron las células CD45⁺ y se definieron los macrófagos como células CD11b⁺F4/80⁺. Las células CD86⁺ y CD206⁺ se cuantificaron dentro de la puerta de macrófagos utilizando umbrales establecidos a partir de los controles correspondientes de fluorescencia menos uno. Se aplicó la misma jerarquía de selección de puertas a todas las muestras. Se preparó una suspensión de células teñidas a partir de cada uno de tres pocillos replicados, y los porcentajes obtenidos de los tres pocillos se promediaron para generar un valor por cada experimento independiente. El experimento se repitió tres veces utilizando células cultivadas independientemente.
Seguridad y eliminación de desechos
Todos los procedimientos de cultivo celular, manipulación de ox-LDL y procesamiento de materiales derivados de células se realizaron en una cabina de seguridad biológica de Clase II, de acuerdo con las prácticas de nivel de seguridad biológica 2. Durante todos los procedimientos se usaron bata de laboratorio, guantes y protección ocular. Las superficies de trabajo y el equipo se descontaminaron después de su uso. El formaldehído y el paraformaldehído se manipularon con las precauciones adecuadas debido a su toxicidad y potencial carcinogenicidad. Los fijadores, las soluciones de rojo de aceite O, las soluciones que contienen DMSO y las soluciones de tinción fluorescente se manejaron utilizando equipo de protección personal adecuado y ventilación suficiente. Los fijadores, soluciones de tinción, soluciones que contienen DMSO y medios de cultivo que contienen ox-LDL se recogieron por separado y se eliminaron como residuos químicos peligrosos de acuerdo con las regulaciones institucionales. Los medios de cultivo que contienen células, los materiales desechables contaminados y las muestras de citometría de flujo se trataron como residuos biológicos. Los residuos biológicos líquidos se desinfectaron con hipoclorito de sodio al 10 % recién preparado durante al menos 30 minutos, y los residuos biológicos sólidos se autoclavarón antes de su eliminación, de acuerdo con los procedimientos institucionales de seguridad biológica.
Análisis estadístico
Todos los análisis estadísticos se realizaron utilizando el software estadístico GraphPad Prism (versión 10.1.2). Los datos se presentan como la media ± desviación estándar. El valor de n representó el número de experimentos independientes, y no el número de pocillos técnicos replicados, mediciones del instrumento o campos microscópicos. Para todos los análisis estadísticos se utilizaron los valores promediados jerárquicamente obtenidos de cada experimento independiente, tal como se describió en las secciones anteriores. Las comparaciones entre dos grupos se realizaron utilizando una prueba t de Student no pareada de dos colas t-prueba. Las comparaciones entre tres o más grupos se realizaron mediante análisis de varianza unidireccional seguido de la prueba de comparaciones múltiples de Tukey. Todas las pruebas estadísticas fueron bilaterales, y un p valor <Se consideró estadísticamente significativo un valor de 0,05.
Resultados
Compuestos activos de HQT y sus dianas
Se identificaron un total de 137 compuestos bioactivos candidatos a partir de HQT mediante la selección e integración de datos obtenidos de la base de datos TCM Systems Pharmacology. Después de eliminar las entradas duplicadas, se conservaron 391 dianas únicas putativas asociadas con estos compuestos. Posteriormente, se construyó una red de interacción HQT–compuesto–diana utilizando Cytoscape versión 3.7.2, como se muestra en la Figura 1.
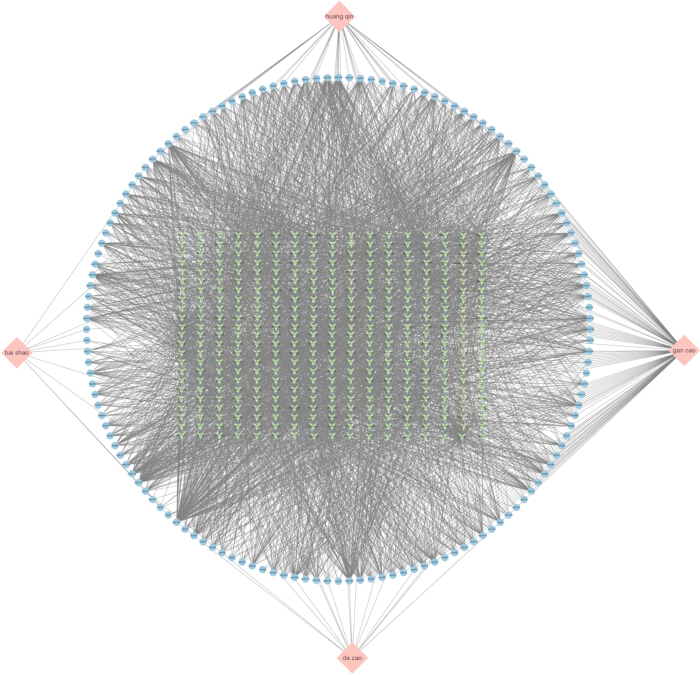
Figura 1. Red de interacciones predichas entre los constituyentes de Huangqin Tang y sus dianas moleculares putativas. Red que muestra las interacciones predichas entre los cuatro componentes herbáceos de Huangqin Tang (HQT), los constituyentes bioactivos candidatos y las dianas moleculares putativas. Los nodos con forma de diamante de color rosa representan los cuatro componentes herbáceos, los nodos circulares azules representan los compuestos candidatos y los nodos verdes representan las dianas predichas. Las aristas indican asociaciones herbáceo-compuesto o compuesto-diana predichas. Haga clic aquí para ver una versión más grande de esta figura.
Identificación de dianas asociadas con la intervención de HQT en AS
Los datos de expresión génica del conjunto de datos GSE100927 se obtuvieron de la base de datos Gene Expression Omnibus. El análisis de expresión diferencial identificó 1.513 genes significativamente sobreexpresados y 922 genes significativamente subexpresados en muestras arteriales ateroscleróticas en comparación con muestras arteriales de control. El gráfico de dispersión correspondiente y el mapa de calor se muestran en Figura 2A y Figura 2B, respectivamente. Posteriormente, los blancos relacionados con la AS se recuperaron de las bases de datos GeneCards, Online Mendelian Inheritance in Man y Comparative Toxicogenomics. Utilizando un umbral de puntuación de relevancia de ≥1,163, se obtuvieron 600 blancos potenciales de GeneCards, mientras que 188 y 64 blancos se recuperaron de las bases de datos Online Mendelian Inheritance in Man y Comparative Toxicogenomics, respectivamente, como se resume en Figura 2C. La integración de los blancos derivados de las bases de datos con los genes expresados diferencialmente identificó 29 blancos asociados con la AS respaldados por al menos dos fuentes de datos. Luego, estos blancos se compararon con los blancos predichos de HQT, obteniéndose 12 blancos superpuestos que se consideraron blancos candidatos a través de los cuales HQT podría ejercer sus efectos sobre la AS (Figura 2D).
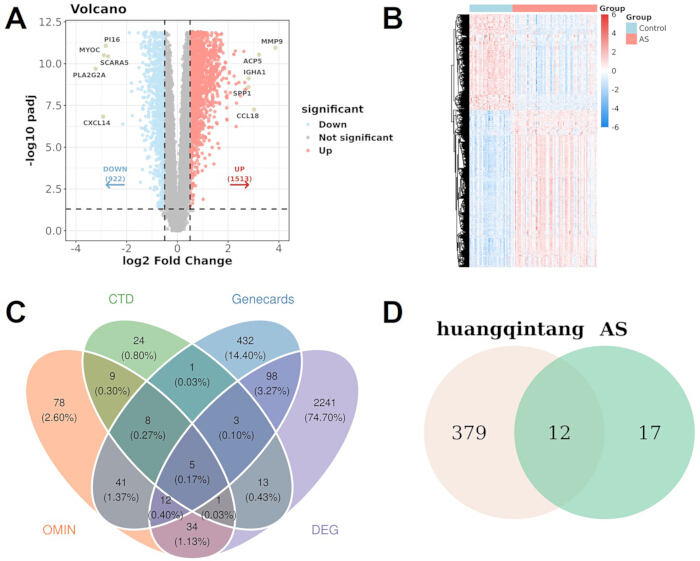
Figura 2. Identificación de genes asociados con aterosclerosis y su superposición con los objetivos predichos de Huangqin Tang. (A) Gráfico de volcan que muestra los genes diferencialmente expresados (DEG) entre muestras arteriales de aterosclerosis (AS) y controles en el conjunto de datos GSE100927. Los puntos rojos y azules representan genes regulados positivamente y negativamente, respectivamente, y los puntos grises representan genes que no mostraron diferencias significativas en la expresión. (B) Mapa de calor que muestra los patrones de expresión de los DEG en muestras de control y AS. (C) Diagrama de Venn que muestra la superposición entre los genes asociados con AS obtenidos de la Comparative Toxicogenomics Database, GeneCards, Online Mendelian Inheritance in Man y el análisis de DEG del conjunto de datos GSE100927. (D) Diagrama de Venn que muestra la superposición entre los objetivos predichos de HQT y los objetivos asociados con AS retenidos a partir de al menos dos fuentes en el panel C. Haga clic aquí para ver una versión más grande de esta figura.
Red de interacciones proteína-proteína y análisis de enriquecimiento funcional de los objetivos candidatos
Para caracterizar las interacciones y la relevancia biológica de los 12 objetivos superpuestos, se construyó una red de interacción proteína-proteína (PPI) utilizando la base de datos STRING y posteriormente se visualizó y analizó en Cytoscape. La red contenía varios objetivos estrechamente asociados con el metabolismo de lípidos, la inflamación vascular y la EA, incluyendo NOS3, OLR1, ALOX5, SPP1, ESR1, IL10, TNF y VCAM1 (Figura 3A). Los nodos más grandes y oscuros representaban objetivos con mayor importancia topológica dentro de la red, lo que sugiere que estas proteínas podrían ocupar posiciones relativamente centrales en la red de objetivos potenciales de HQT contra la EA. Para caracterizar aún más las funciones biológicas y las vías de señalización asociadas con estos objetivos, se realizaron análisis de enriquecimiento Gene Ontology (GO) y Kyoto Encyclopedia of Genes and Genomes (KEGG). El análisis del proceso biológico (BP) de GO mostró que los objetivos estaban principalmente asociados con procesos metabólicos de esteroides, respuestas a hormonas esteroides y niveles nutricionales, y la regulación de la homeostasis de lípidos (Figura 3B). El análisis del componente celular (CC) de GO indicó un enriquecimiento predominante en balsas de membrana y microdominios membranosos relacionados (Figura 3C), mientras que el análisis de función molecular (MF) de GO reveló enriquecimiento en actividad de receptor de partículas de lipoproteína de baja densidad, actividad de receptor de partículas de lipoproteína, unión a proteasa, actividad de citocina, actividad de receptor nuclear, actividad de factor de transcripción modulada por ligando, actividad de receptor de carga, unión a coregulador de transcripción, unión a receptor nuclear y unión a integrina (Figura 3D). El análisis de vías KEGG demostró además un enriquecimiento significativo en vías relacionadas con el metabolismo de lípidos, la EA y la regulación metabólica, incluyendo la vía de Lípidos y Aterosclerosis, la vía de señalización del producto final de glicación avanzada–receptor para productos finales de glicación avanzada (AGE–RAGE) en complicaciones diabéticas y la vía de señalización AMPK (Figura 3E). En conjunto, la red PPI y los análisis de enriquecimiento indicaron que los objetivos candidatos podrían participar en la regulación de la homeostasis de lípidos, la señalización inflamatoria y el metabolismo energético. En particular, el enriquecimiento de la vía de señalización AMPK proporcionó una justificación para examinar posteriormente los efectos relacionados con AMPK de PF in vitro.
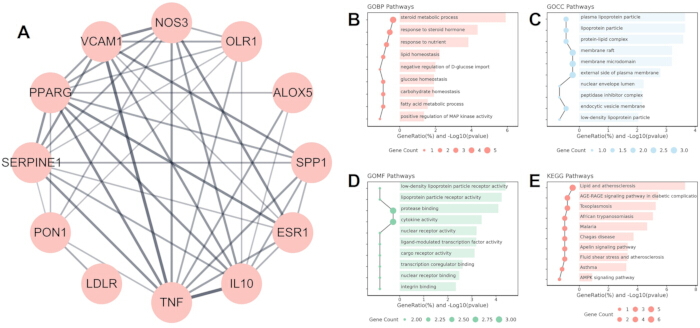
Figura 3. Red de interacciones proteína-proteína y análisis de enriquecimiento funcional de los blancos comunes de la Huangqin Tang y la aterosclerosis. (A) Red de interacciones proteína-proteína de los blancos comunes entre HQT y AS. Los nodos representan proteínas, y los bordes representan asociaciones proteína-proteína predichas o documentadas. (B) Análisis de enriquecimiento de procesos biológicos de Gene Ontology. (C) Análisis de enriquecimiento de componentes celulares de Gene Ontology. (D) Análisis de enriquecimiento de funciones moleculares de Gene Ontology. (E) Análisis de enriquecimiento de vías de la Enciclopedia de Kyoto de Genes y Genomas. El tamaño de los puntos representa el número de genes enriquecidos, y las barras horizontales representan la significancia del enriquecimiento y la proporción de genes correspondientes, según se indica en los ejes. Haga clic aquí para ver una versión más grande de esta figura.
La PF y la HQT activan la AMPK y ejercen efectos protectores contra la disfunción de macrófagos inducida por LDL oxidada
Para determinar concentraciones adecuadas para experimentos posteriores, primero se evaluaron los efectos de PF y HQT sobre la viabilidad celular en células RAW264.7. El tratamiento con PF en concentraciones que oscilan entre 1 y 40 µM no afectó notablemente la viabilidad celular en comparación con el grupo control no tratado (Figura 4A). De manera similar, HQT en concentraciones que van desde 12,5 hasta 200 µg/mL no indujo una reducción evidente en la viabilidad celular (Figura 4B). Estos resultados indicaron que las concentraciones ensayadas de PF y HQT fueron generalmente bien toleradas por los macrófagos RAW264.7. Posteriormente, se realizó un análisis por inmunotransferencia para evaluar los efectos de PF y HQT sobre la activación de AMPK. La expresión total de AMPK permaneció relativamente estable entre los diferentes grupos de tratamiento, mientras que PF aumentó la relación p-AMPK/AMPK de manera dependiente de la concentración. El tratamiento con HQT también potenció la fosforilación de AMPK en las concentraciones ensayadas (Figura 4C). Basándose en la preservación de la viabilidad celular y en la activación observada de AMPK, se seleccionaron 20 µM de PF y 100 µg/mL de HQT para experimentos comparativos posteriores. La tinción con Oil Red O mostró que la exposición a ox-LDL aumentó marcadamente la acumulación intracelular de lípidos en células RAW264.7. El tratamiento con PF o HQT redujo significativamente el área positiva para Oil Red O en comparación con el grupo ox-LDL (Figura 4D). Paralelamente, la exposición a ox-LDL alteró tanto el eflujo de colesterol mediado por ApoA-I como el mediado por HDL. El tratamiento con PF restauró significativamente ambas formas de eflujo de colesterol, y HQT produjo una mejora similar en la exportación celular de colesterol (Figura 4E,F). La exposición a ox-LDL también aumentó marcadamente la secreción de las citoquinas proinflamatorias TNF-α, IL-6 e IL-1β. El tratamiento con PF redujo significativamente las concentraciones de las tres citoquinas en el sobrenadante del cultivo. El tratamiento con HQT también atenuó de manera similar la secreción de citoquinas inducida por ox-LDL (Figura 4G). En conjunto, estos resultados indican que PF reproduce varios efectos protectores observados con la preparación completa de HQT, incluyendo la activación de AMPK, la reducción de la acumulación de lípidos, el aumento del eflujo de colesterol y la supresión de las respuestas inflamatorias. Estos hallazgos respaldan la selección de PF como un constituyente bioactivo de HQT para investigaciones mecanicistas posteriores.
Se realizó además un ensayo de desplazamiento térmico celular (CETSA) para evaluar si el PF afectaba la estabilidad térmica de la AMPK. A medida que aumentaba la temperatura de incubación, los niveles detectables de AMPK y AMPK fosforilada disminuyeron gradualmente tanto en las muestras tratadas con vehículo como con PF. Sin embargo, el tratamiento con PF incrementó la retención de AMPK y p-AMPK a varias temperaturas en comparación con las muestras correspondientes tratadas con vehículo (Figura 4H,I). Estos hallazgos sugieren que el PF mejora la estabilidad térmica de la AMPK y son consistentes con una posible interacción entre el PF y la AMPK. Sobre la base de estos resultados, experimentos posteriores investigaron si la inhibición farmacológica o genética de la AMPK atenuaba los efectos protectores del PF en macrófagos tratados con ox-LDL.
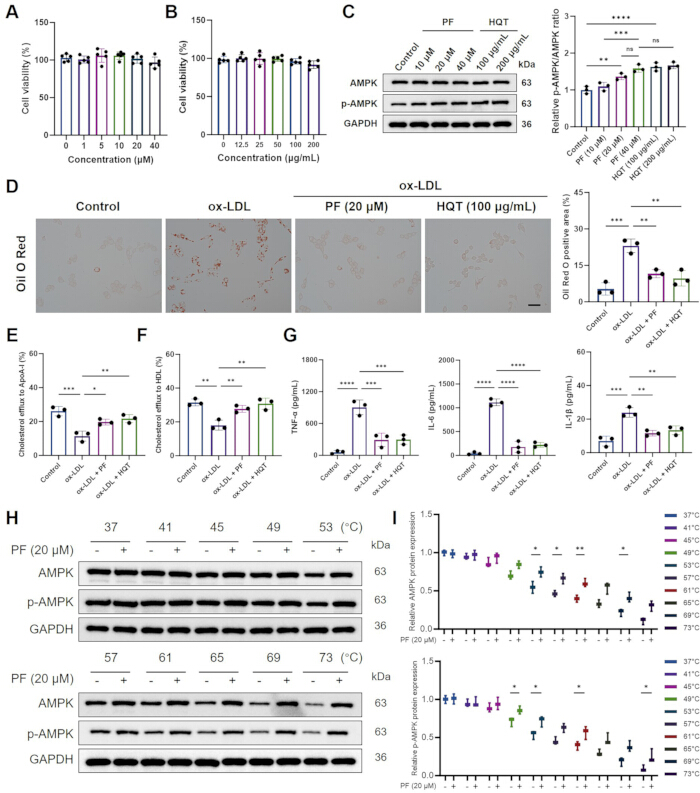
Figura 4La paeoniflorina y la Huangqin Tang activan la AMPK y alivian la disfunción macrofágica inducida por lipoproteínas de baja densidad oxidadas. (A) Viabilidad de células RAW264.7 tras el tratamiento con las concentraciones indicadas de paeniflorina (PF; n = 5). (B) Viabilidad celular tras el tratamiento con las concentraciones indicadas de extracto de HQT (n = 5). (C) Inmunotransferencias representativas de AMPK y AMPK fosforilada y cuantificación de la relación p-AMPK/AMPK tras el tratamiento con PF o HQT (n = 3). Se utilizó GAPDH como control de carga. (D) Imágenes representativas de la tinción con rojo Oil O y cuantificación de la acumulación intracelular de lípidos (n = 3). Barra de escala = 100 µm. (E) Eflujo de colesterol mediado por apolipoproteína A-I (n = 3). (F) Eflujo de colesterol mediado por lipoproteínas de alta densidad (n = 3). (G) TNF-α, IL-6 e IL-1β concentraciones en sobrenadantes de cultivo medidas por ELISA (n = 3). (H) Inmunotransferencias representativas del ensayo de desplazamiento térmico celular de AMPK y p-AMPK tras la incubación a las temperaturas indicadas en ausencia o presencia de PF. Se utilizó GAPDH como control de carga.I) Cuantificación de la estabilidad térmica de AMPK y p-AMPK (n = 3). Los datos se presentan como la media ± SD. La significancia estadística se indica como *P < 0.05, **P < 0.01, ***P < 0,001 y ****P < 0.0001. Las barras horizontales identifican las comparaciones por pares evaluadas. En el panel C, las comparaciones indicadas fueron Control frente a PF (20 µM), PF (10 µM) frente a PF (40 µM), PF (20 µM) frente a PF (40 µM), Control frente a HQT (100 µg/mL), y PF (40 µM) frente a HQT (200 µg/mL). En los paneles D–G, las comparaciones indicadas fueron Control frente a ox-LDL, ox-LDL frente a ox-LDL + PF, y ox-LDL frente a ox-LDL + HQT. En el panel I, se compararon las muestras tratadas con vehículo y con PF a cada temperatura indicada por una barra horizontal. Haga clic aquí para ver una versión más grande de esta figura.
PF reduce la acumulación de lípidos y la liberación de citoquinas inflamatorias, y restaura el ATP intracelular en células RAW264.7 tratadas con ox-LDL
La tinción con Oil Red O mostró que el tratamiento con ox-LDL indujo una marcada acumulación intracelular de lípidos y la formación de células espumosas en células RAW264.7, evidenciado por numerosas gotas lipídicas intensamente teñidas en comparación con el grupo control (Figura 5A,B). El tratamiento con PF redujo significativamente tanto el número como el área teñida de las gotas lipídicas en comparación con el grupo ox-LDL. Coherente con esta mejora en la acumulación lipídica, el PF también atenuó la respuesta inflamatoria inducida por ox-LDL. Los niveles de TNF-α, IL-6 e IL-1β en los sobrenadantes de cultivo aumentaron significativamente tras la exposición a ox-LDL, pero se redujeron notablemente con el tratamiento con PF (Figura 5C–E). Además, el ox-LDL disminuyó significativamente los niveles intracelulares de ATP, mientras que el PF restauró parcialmente el contenido de ATP, lo que indica una mejora en el estado energético celular (Figura 5F). El ox-LDL también alteró la eflujo de colesterol mediado por ApoA-I y por HDL, mientras que el PF mejoró significativamente ambas formas de eflujo de colesterol en comparación con el grupo ox-LDL (Figura 5G,H). El tratamiento conjunto con el inhibidor de AMPK dorsomorfina atenuó parcialmente cada uno de estos efectos del PF, resultando en un aumento de la acumulación lipídica y de los niveles de citocinas proinflamatorias, junto con una reducción del contenido de ATP y del eflujo de colesterol, en comparación con el tratamiento con PF solo (Figura 5B–H). En conjunto, estos hallazgos indican que el PF alivia las alteraciones inducidas por ox-LDL en el manejo de lípidos, las respuestas inflamatorias y la homeostasis energética celular en células RAW264.7, con la señalización de AMPK que posiblemente contribuye a estos efectos protectores coordinados.
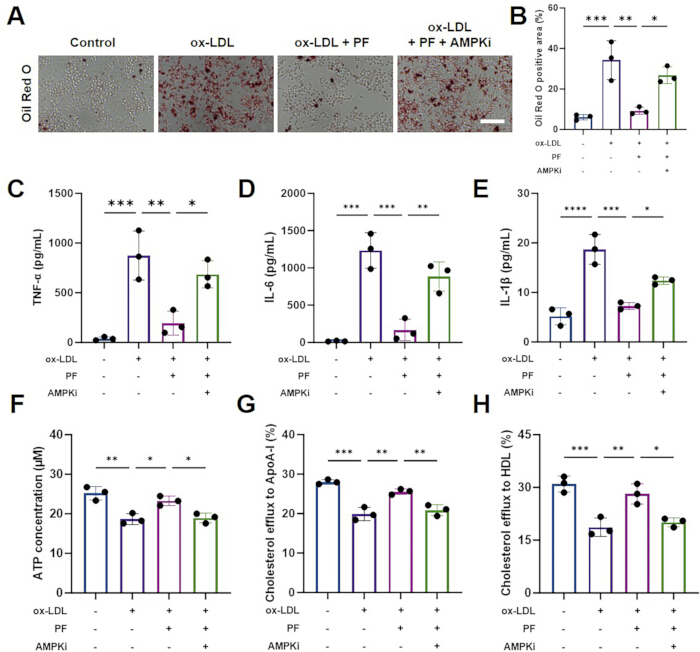
Figura 5. La inhibición de AMPK atenúa las reducciones mediadas por paeoniflorina en la inflamación y la acumulación de lípidos, así como las mejoras en el contenido de ATP y el eflujo de colesterol. (A) Imágenes representativas de tinción con Oil Red O de células RAW264.7. Barra de escala = 100 µm. (B) Cuantificación del área positiva para Oil Red O (n = 3). (C–E) Concentraciones de TNF-α, IL-6 e IL-1β, respectivamente, en sobrenadantes de cultivo medidas mediante ELISA (n = 3). (F) Concentración intracelular de ATP (n = 3). (G) Eflujo de colesterol mediado por apolipoproteína A-I (n = 3). (H) Eflujo de colesterol mediado por lipoproteína de alta densidad (n = 3). AMPKi denota el inhibidor de AMPK dorsomorphin. Los datos se presentan como media ± DE de tres experimentos independientes. La significancia estadística se indica como *P < 0,05, **P < 0,01, ***P < 0,001 y ****P < 0,0001. Las barras horizontales identifican las comparaciones por pares evaluadas. En los paneles B–H, las comparaciones indicadas fueron Control frente a ox-LDL, ox-LDL frente a ox-LDL + PF, y ox-LDL + PF frente a ox-LDL + PF + AMPKi. Haga clic aquí para ver una versión más grande de esta figura.
PF atenúa la disfunción mitocondrial, el estrés oxidativo y la apoptosis inducidos por ox-LDL
La tinción TUNEL mostró que el ox-LDL aumentó marcadamente la fluorescencia TUNEL en células RAW264.7, lo que indica una apoptosis potenciada, mientras que el tratamiento con PF redujo significativamente la fluorescencia TUNEL inducida por ox-LDL. La coadministración del inhibidor de AMPK dorsomorfina revirtió parcialmente el efecto antiapoptótico del PF (Figura 6A,B). De manera consistente, el ox-LDL aumentó marcadamente los niveles intracelulares de ERO, como se observa por el incremento en la fluorescencia de DCFH-DA, mientras que el PF redujo significativamente la acumulación de ERO; este efecto antioxidante fue parcialmente revertido por dorsomorfina (Figura 6C,D). La tinción con JC-1 mostró además que el tratamiento con ox-LDL disminuyó la fluorescencia roja de los agregados de JC-1 y aumentó la fluorescencia verde del monómero de JC-1, lo que resultó en una relación verde/rojo significativamente aumentada, indicativa de despolarización de la membrana mitocondrial. El tratamiento con PF redujo marcadamente la relación de fluorescencia verde/rojo, mientras que la coadministración con dorsomorfina revirtió parcialmente este efecto (Figura 6E,F). En conjunto, estos hallazgos indican que el PF alivia la despolarización de la membrana mitocondrial, la producción excesiva de ERO y la apoptosis inducidas por ox-LDL en células RAW264.7, y que la señalización de AMPK podría contribuir a estos efectos protectores.
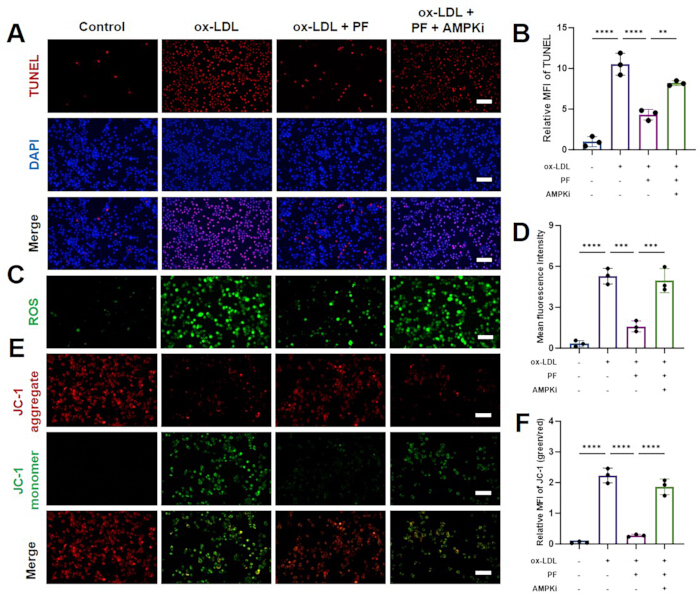
Figura 6. La inhibición de AMPK atenúa los efectos de la paeoniflorina sobre la apoptosis inducida por lipoproteína de baja densidad oxidada, el estrés oxidativo y la pérdida del potencial de membrana mitocondrial. (A) Ensayo TUNEL para apoptosis en células RAW264.7 (barra de escala = 100 µm) y (B) Análisis cuantitativo correspondiente (n = 3). (C) Tinción de ERO en células RAW264.7 (barra de escala = 100 μm) y (D) Resultados cuantitativos (n = 3). (E) Tinción con JC-1 en células RAW264.7 (barra de escala = 100 μm) y (F) Análisis cuantitativo correspondiente (n = 3). Los datos se presentan como media ± DE de tres experimentos independientes. La significancia estadística se indica como *P < 0,05, **P < 0,01, ***P < 0,001 y ****P < 0,0001. Las barras horizontales identifican las comparaciones por pares evaluadas. En los paneles B, D y F, las comparaciones indicadas fueron Control frente a ox-LDL, ox-LDL frente a ox-LDL + PF, y ox-LDL + PF frente a ox-LDL + PF + AMPKi. Haga clic aquí para ver una versión más grande de esta figura.
La inhibición de AMPK atenúa los cambios asociados con PF en ABCA1 y las proteínas relacionadas con la apoptosis
El análisis por inmunotransferencia mostró que la abundancia total de la proteína AMPK permaneció relativamente estable entre los grupos de tratamiento, mientras que el ox-LDL aumentó significativamente la relación p-AMPK/AMPK y disminuyó la expresión de ABCA1 en comparación con el grupo control. El tratamiento con PF incrementó aún más la relación p-AMPK/AMPK y restauró la expresión de ABCA1 en relación con el grupo ox-LDL. La coadministración del inhibidor de AMPK dorsomorfina atenuó significativamente estos cambios asociados a PF, resultando en una relación p-AMPK/AMPK más baja y una expresión reducida de ABCA1 en comparación con el grupo ox-LDL + PF (Figura 7A,B). El análisis de proteínas relacionadas con la apoptosis mostró que el ox-LDL aumentó significativamente la expresión total de caspasa-3 y disminuyó la relación BCL-2/BAX en comparación con el grupo control. El tratamiento con PF redujo significativamente la expresión total de caspasa-3 y aumentó la relación BCL-2/BAX en relación con el grupo ox-LDL. La coadministración de dorsomorfina revirtió estos cambios asociados a PF, resultando en un aumento de la expresión total de caspasa-3 y una reducción de la relación BCL-2/BAX en comparación con el grupo ox-LDL + PF (Figura 7C,D). Estos hallazgos indican que la inhibición de AMPK atenúa los efectos del PF sobre la expresión de ABCA1 y los perfiles de proteínas relacionadas con la apoptosis en células RAW264.7 tratadas con ox-LDL.
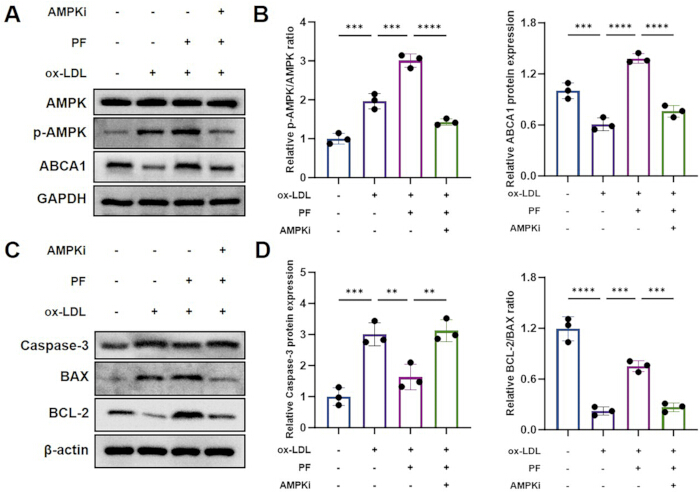
Figura 7. La inhibición de AMPK atenúa los cambios asociados con la paeoniflorina en la fosforilación de AMPK, la expresión de ABCA1 y las proteínas relacionadas con la apoptosis. (A) Inmunoensayos representativos por transferencia de western de AMPK, p-AMPK y el transportador de casset de unión a ATP A1 (ABCA1). Se utilizó GAPDH como control de carga. (B) Cuantificación de la relación p-AMPK/AMPK y de la expresión proteica relativa de ABCA1 (n = 3). (C) Inmunoensayos representativos por transferencia de western de caspasa-3 total, BAX y BCL-2. Se utilizó β-actina como control de carga. (D) Cuantificación de la expresión relativa de caspasa-3 total y de la relación BCL-2/BAX (n = 3). AMPKi denota el inhibidor de AMPK dorsomorfina. Los datos se presentan como media ± DE de tres experimentos independientes. La significancia estadística se indica como *P < 0,05, **P < 0,01, ***P < 0,001 y ****P < 0,0001. Las barras horizontales identifican las comparaciones por pares evaluadas. Para ambos resultados cuantitativos en los paneles B y D, las comparaciones indicadas fueron Control frente a ox-LDL, ox-LDL frente a ox-LDL + PF, y ox-LDL + PF frente a ox-LDL + PF + AMPKi. Haga clic aquí para ver una versión ampliada de esta figura.
La silenciación de AMPK atenúa el aumento asociado a la PF en la abundancia nuclear de LXRα y la inhibición de la señalización de NF-κB en células RAW264.7 tratadas con ox-LDL
Para determinar más a fondo la participación de AMPK en los efectos del PF, la expresión de AMPK se silenció mediante siRNA. Tanto los niveles de ARNm como de proteína de AMPK se redujeron significativamente en las células transfectadas con si-AMPK en comparación con el grupo si-NC, lo que confirma un silenciamiento eficaz (Figura 8A,B). El PF aumentó la expresión nuclear de LXRα y redujo la relación p-p65/p65 nuclear en células tratadas con ox-LDL, mientras que el silenciamiento de AMPK atenuó significativamente estos efectos (Figura 8C,D). De manera consistente, el ox-LDL aumentó notablemente la relación p-p65/p65 en toda la célula, lo cual fue suprimido por el PF pero parcialmente restaurado tras el silenciamiento de AMPK (Figura 8E). El PF también invirtió la disminución inducida por ox-LDL en la expresión de IκB-α y el aumento en la expresión de p-IκB-α, efectos que fueron atenuados por si-AMPK (Figura 8F). En conjunto, estos resultados sugieren que AMPK contribuye al aumento mediado por PF en la abundancia nuclear de LXRα y a la inhibición de la señalización de NF-κB.
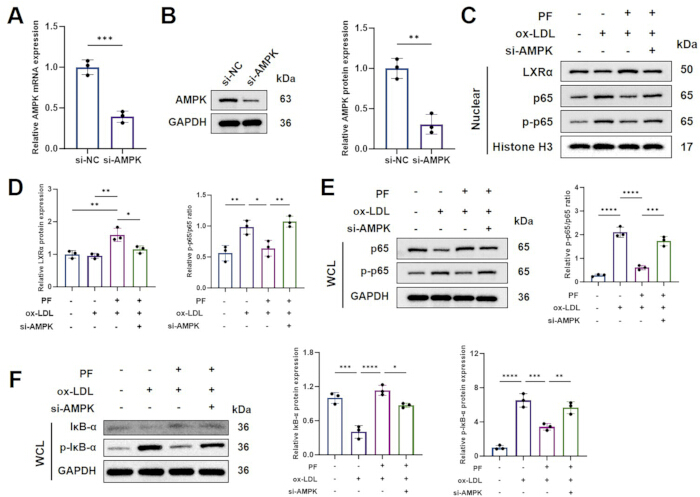
Figura 8. La inhibición de AMPK atenúa el aumento mediado por paeoniflorina en la abundancia nuclear de LXRα y la inhibición de la señalización de NF-κB. (A) Expresión relativa de ARNm de AMPK tras la transfección con ARNip de control negativo o ARNip dirigido contra AMPK (n = 3). (B) Inmunotransferencia representativa y cuantificación de la expresión proteica de AMPK tras la transfección con ARNip (n = 3). Se utilizó GAPDH como control de carga. (C) Inmunotransferencias representativas de LXRα nuclear, p65 y p-p65. Se utilizó la histona H3 como control de carga nuclear. (D) Cuantificación de la expresión relativa de LXRα nuclear y de la relación nuclear p-p65/p65 (n = 3). (E) Inmunotransferencias representativas de p65 y p-p65 en células completas y cuantificación de la relación p-p65/p65 (n = 3). Se utilizó GAPDH como control de carga. (F) Inmunotransferencias representativas de IκB-α y p-IκB-α en células completas y análisis cuantitativos correspondientes (n = 3). Se utilizó GAPDH como control de carga. Los datos se presentan como media ± DE de tres experimentos independientes. La significancia estadística se indica como *P < 0,05, **P < 0,01, *** P < 0,001 y **** P < 0,0001. Las barras horizontales identifican las comparaciones por pares evaluadas. En los paneles A y B, se comparó si-NC con si-AMPK. Para la expresión nuclear de LXRα en el panel D, las comparaciones indicadas fueron Control frente a ox-LDL + PF, ox-LDL frente a ox-LDL + PF, y ox-LDL + PF frente a ox-LDL + PF + si-AMPK. Para la relación nuclear p-p65/p65 en el panel D y los análisis cuantitativos en los paneles E y F, las comparaciones indicadas fueron Control frente a ox-LDL, ox-LDL frente a ox-LDL + PF, y ox-LDL + PF frente a ox-LDL + PF + si-AMPK. Haga clic aquí para ver una versión ampliada de esta figura.
La inhibición de AMPK atenúa la eficiencia del eflujo de colesterol mediado por PF y la modulación del fenotipo de los macrófagos
Para determinar si la inhibición farmacológica de NF-κB producía cambios funcionales similares a los asociados con PF, se evaluó la expresión de ABCA1, el eflujo de colesterol, la acumulación de lípidos y los marcadores fenotípicos de macrófagos. PF restauró la expresión de ABCA1 y potenció el eflujo de colesterol mediado por ApoA-I y por HDL en células tratadas con ox-LDL, mientras que el silenciamiento de AMPK atenuó significativamente estos efectos (Figura 9A–C). De manera consistente, PF redujo la acumulación intracelular de lípidos, mientras que si-AMPK revirtió parcialmente este efecto (Figura 9D,E). El tratamiento con BAY 11-7082 produjo cambios similares a los inducidos por PF, incluyendo un aumento en la expresión de ABCA1 y en el eflujo de colesterol, y una disminución en la acumulación intracelular de lípidos (Figura 9A–E). Se realizó un análisis por citometría de flujo utilizando la estrategia de selección mostrada en la Figura 9F. La ox-LDL aumentó marcadamente la proporción de macrófagos positivos para CD86, mientras que PF redujo esta población; este efecto fue atenuado por el silenciamiento de AMPK (Figura 9G,H). En contraste, PF aumentó la proporción de macrófagos positivos para CD206, lo cual fue parcialmente revertido por si-AMPK (Figura 9I,J). BAY 11-7082 también disminuyó de manera similar la proporción de macrófagos positivos para CD86 y aumentó la proporción de macrófagos positivos para CD206 (Figura 9G–J). Estos hallazgos indican que AMPK contribuye a los efectos de PF sobre la homeostasis del colesterol y la modulación fenotípica de los macrófagos, posiblemente mediante la regulación de la señalización de NF-κB.
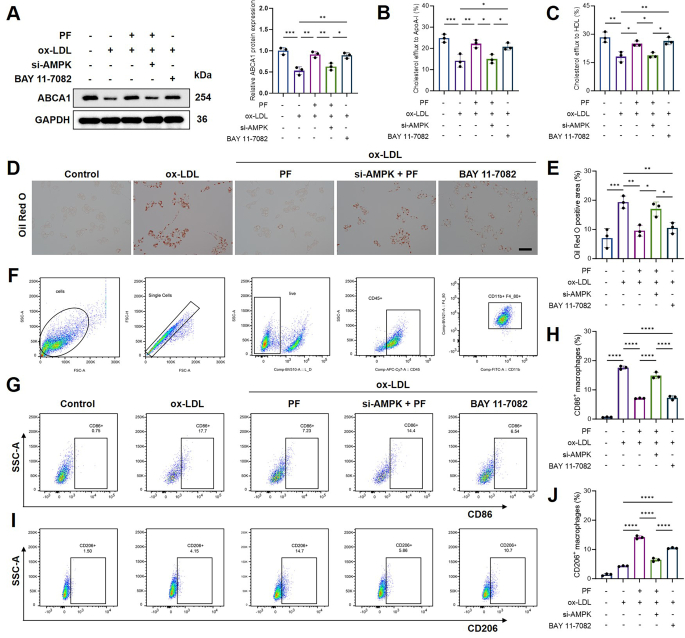
Figura 9. La inhibición de AMPK y la supresión de NF-κB modulan la eficiencia de salida de colesterol asociada a la paeoniflorina, la acumulación de lípidos y el fenotipo de los macrófagos. (A) Inmunotransferencia representativa y cuantificación de la expresión de ABCA1 (n = 3). Se utilizó GAPDH como control de carga. (B) Salida de colesterol mediada por apolipoproteína A-I (n = 3). (C) Salida de colesterol mediada por lipoproteínas de alta densidad (n = 3). (D) Imágenes representativas de tinción con rojo Oil O. Barra de escala = 100 µm. (E) Cuantificación del área positiva para rojo Oil O (n = 3). (F) Estrategia secuencial de selección por citometría de flujo utilizada para identificar células, células únicas, células viables positivas para CD45 y macrófagos positivos para CD11b/F4/80. (G) Gráficos representativos de citometría de flujo de macrófagos positivos para CD86. (H) Cuantificación de macrófagos positivos para CD86 (n = 3). (I) Gráficos representativos de citometría de flujo de macrófagos positivos para CD206. (J) Cuantificación de macrófagos positivos para CD206 (n = 3). Se utilizó BAY 11-7082 como inhibidor de NF-κB. Los datos se presentan como media ± DE de tres experimentos independientes. La significancia estadística se indica como *P < 0,05, **P < 0,01, ***P < 0,001 y ****P < 0,0001. Las barras horizontales identifican las comparaciones por pares evaluadas. En los paneles A–C, E y H, las comparaciones indicadas fueron Control frente a ox-LDL, ox-LDL frente a ox-LDL + PF, ox-LDL + PF frente a ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK frente a ox-LDL + BAY 11-7082, y ox-LDL frente a ox-LDL + BAY 11-7082. En el panel J, las comparaciones indicadas fueron ox-LDL frente a ox-LDL + PF, ox-LDL + PF frente a ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK frente a ox-LDL + BAY 11-7082, y ox-LDL frente a ox-LDL + BAY 11-7082. Haga clic aquí para ver una versión ampliada de esta figura.
Disponibilidad de datos:
El conjunto de datos de microarrays disponible públicamente y analizado en este estudio está disponible a través del Gene Expression Omnibus (GEO) del Centro Nacional de Información Biotecnológica (NCBI) bajo el número de acceso GSE100927. Todos los datos brutos y procesados generados en este estudio se proporcionan con este artículo como archivos complementarios y estarán disponibles públicamente sin restricciones tras su publicación. Información complementaria 1 contiene los datos numéricos originales que sustentan las Figuras 4–9 y los análisis estadísticos correspondientes. Información complementaria 2 contiene las imágenes originales sin recortar de inmunotransferencias por western blot y de CETSA. Información complementaria 3 contiene las imágenes originales de microscopía a resolución completa utilizadas para el análisis cuantitativo. Información complementaria 4 contiene los archivos FCS brutos de citometría de flujo, archivos de control, información de compensación, registros de selección de poblaciones (gating) y el espacio de trabajo de FlowJo. Información complementaria 5 contiene los guiones completos en R utilizados para los análisis de farmacología de redes y transcriptómicos, incluyendo el preprocesamiento de datos, análisis de expresión diferencial, visualización, integración de dianas y análisis de enriquecimiento.
Datos suplementarios 1. Datos numéricos originales y análisis estadísticos. Libro de Excel que contiene los datos numéricos originales y los análisis estadísticos correspondientes que sustentan las Figuras 4–9, organizados por figura en hojas de trabajo separadas. El libro incluye los datos cuantitativos utilizados para la generación de gráficos y las comparaciones estadísticas.Haga clic aquí para descargar este archivo.
Datos suplementarios 2. Imágenes originales sin recortar de inmunotransferencias y ensayos CETSA. Archivo PDF que contiene las imágenes originales sin recortar de todos los experimentos de inmunotransferencia y CETSA presentados en el manuscrito, organizados por figura y panel para documentar los datos originales utilizados en la preparación y cuantificación de las imágenes.Haga clic aquí para descargar este archivo.
Datos suplementarios 3. Imágenes microscópicas originales con resolución completa. Archivo PDF que contiene las imágenes microscópicas originales con resolución completa utilizadas para presentación cualitativa y análisis cuantitativos, incluyendo imágenes representativas correspondientes a las figuras mostradas en el manuscrito.Haga clic aquí para descargar este archivo.
Datos suplementarios 4. Datos brutos de citometría de flujo. Archivos FCS brutos, archivos de control, información de compensación, registros de selección de poblaciones y el espacio de trabajo de FlowJo utilizado para los análisis de citometría de flujo. El conjunto completo de datos está disponible a través de Microsoft OneDrive: https://1drv.ms/f/c/8d1d81159583ae0f/IgA367Hi90R5CfjDR5uwoGARiUYsefUFv0_OKSUWT5jGY?e=caEpxo. También se proporciona un resumen en formato PDF de los análisis de citometría de flujo como copia de seguridad.Haga clic aquí para descargar este archivo.
Datos suplementarios 5. Secuencias de comandos R para análisis de farmacología de redes y transcriptómicos. Dos archivos de secuencias de comandos R que contienen el flujo de trabajo computacional completo utilizado para los análisis de farmacología de redes y transcriptómicos. Los guiones incluyen la carga e instalación de paquetes, preprocesamiento de datos, análisis de expresión diferencial, integración de objetivos, análisis de enriquecimiento funcional, visualización de datos y generación de los resultados analíticos informados.Haga clic aquí para descargar este archivo.
Discusión
La formación de células espumosas en macrófagos está impulsada no solo por la captación excesiva de lipoproteínas modificadas, sino también por la exportación deficiente de colesterol y la activación inflamatoria persistente. El presente estudio relaciona estos procesos al identificar la señalización relacionada con AMPK como un mecanismo potencial mediante el cual el PF se asoció con cambios simultáneos en el manejo de lípidos, las respuestas inflamatorias y el estrés celular, varios de los cuales se atenuaron mediante la inhibición o silenciamiento de AMPK. Los efectos ampliamente consistentes del PF y del HQT indican además que el PF es un componente biológicamente relevante de la fórmula. Sin embargo, dado que el HQT contiene múltiples compuestos activos que pueden actuar de forma aditiva o sinérgica, estos hallazgos respaldan al PF como un componente representativo, más que establecerlo como la sustancia activa principal del HQT.
AMPK actúa como un punto de control metabólico que puede restringir la activación inflamatoria de los macrófagos. Estudios previos han demostrado que la activación de AMPK limita la degradación de IκB, reduce la producción de mediadores inflamatorios y favorece un fenotipo de macrófago menos inflamatorio. También se ha informado que la activación de AMPK suprime la captación de ox-LDL mediante la regulación de la vía PP2A/NF-κB/LOX-126,27. Los hallazgos farmacológicos y genéticos actuales amplían estas observaciones al mostrar que AMPK fue necesario para varios efectos asociados con PF sobre la exportación de colesterol y la señalización inflamatoria. Por lo tanto, AMPK podría no solo mediar una respuesta aislada a PF, sino integrar sus acciones metabólicas e inmunomoduladoras en los macrófagos. La relación entre AMPK, LXRα y ABCA1 proporciona una explicación plausible para la mejora observada en el eflujo de colesterol. LXRα es un regulador transcripcional central de ABCA1, y la activación de la vía LXRα–ABCA1 promueve la eliminación del exceso de colesterol de los macrófagos28. Estudios en macrófagos humanos han demostrado además que AMPK puede regular a LXRα y a sus transportadores de colesterol downstream, mientras que el eflujo de colesterol estimulado por LXR depende fuertemente de ABCA129,30. En el presente estudio, el silenciamiento de AMPK atenuó los efectos de PF sobre la abundancia nuclear de LXRα, la expresión de ABCA1 y el eflujo de colesterol mediado por ApoA-I y por HDL. Estas observaciones son consistentes con un modelo en el que la regulación relacionada con LXRα/ABCA1 ocurre downstream de AMPK. Sin embargo, dado que ABCA1 no fue silenciado directamente, los datos respaldan—pero no establecen completamente—una secuencia causal AMPK–LXRα–ABCA1.
Los hallazgos también sugieren una regulación recíproca entre la homeostasis del colesterol y la señalización inflamatoria. La inflamación puede suprimir la expresión de ABCA1 y la efluencia de colesterol, facilitando así la retención de lípidos en los macrófagos. Por el contrario, se ha demostrado que la inhibición de NF-κB restaura la expresión de ABCA1 y la exportación de colesterol en macrófagos inflamatorios31. Los efectos similares producidos por PF y BAY 11-7082 en el presente estudio respaldan dicha interacción: la supresión de la señalización de NF-κB se acompañó de un aumento en la expresión de ABCA1, una mayor ef luencia de colesterol y una reducción en la acumulación de lípidos. El silenciamiento de AMPK debilitó tanto los efectos metabólicos como los inflamatorios de PF, lo que sugiere que AMPK podría coordinar estos dos procesos interconectados en lugar de regularlos de forma independiente. Trabajos previos han demostrado que PF puede suprimir la activación de macrófagos proinflamatorios mediante la inhibición de la señalización de NF-κB. También se ha informado que los tratamientos que contienen PF mejoran la exportación de colesterol asociada a ABCA1/ABCG1 y reducen la formación de células espumosas32,33. El presente estudio aporta un contexto mecanicista adicional al vincular estas propiedades lipidoreguladoras y antiinflamatorias previamente descritas con AMPK. Además, la comparación con la preparación completa de HQT distingue el presente trabajo de estudios que examinan PF de forma aislada y sugiere que PF y HQT produjeron efectos parcialmente superpuestos en los ensayos seleccionados con macrófagos.
Los mecanismos asociados a AMPK podrían contribuir a los efectos del PF sobre el estrés oxidativo y la integridad mitocondrial. La acumulación de lípidos inducida por Ox-LDL ejerce una carga energética y un estrés oxidativo considerables sobre los macrófagos, lo que puede promover la desestabilización mitocondrial y la apoptosis. Por lo tanto, la restauración simultánea de los niveles de ATP, del potencial de membrana mitocondrial y de la capacidad antioxidante observada tras el tratamiento con PF es coherente con una protección metabólica coordinada, más que con varios efectos no relacionados. Un estudio previo en macrófagos encontró de forma similar que el PF reducía la acumulación de ERO, preservaba el potencial de membrana mitocondrial y modificaba el fenotipo inflamatorio mediante la regulación del control de calidad mitocondrial34. Estos hallazgos sugieren que la preservación de la función mitocondrial podría contribuir a las acciones antiinflamatorias y antiapoptóticas del PF, aunque aún deben identificarse los efectores downstream específicos de AMPK. Los resultados de CETSA proporcionan una línea adicional de evidencia que conecta al PF con AMPK. CETSA fue desarrollado para evaluar la interacción intracelular entre fármacos y sus dianas, detectando cambios asociados al ligando en la estabilidad térmica de las proteínas35. Los resultados de CETSA basados en lisados son compatibles con la estabilización asociada al PF de AMPK o de un complejo proteico que contiene AMPK en lisados celulares. Sin embargo, la estabilización térmica por sí sola no puede distinguir entre la unión directa del ligando y una estabilización indirecta derivada de cambios en la fosforilación, interacciones proteicas o el contexto celular. La unión directa entre PF y AMPK requeriría confirmación mediante enfoques biofísicos con proteínas purificadas u otros métodos similares.
PF también redujo la proporción de células positivas para CD86 y aumentó la proporción de células positivas para CD206, y estos cambios fueron atenuados mediante la silenciación de AMPK. Estos hallazgos son consistentes con evidencia previa de que PF puede alterar el fenotipo inflamatorio del macrófago32,34. Sin embargo, la activación de los macrófagos existe en un espectro multidimensional y no como dos estados fijos M1 y M236. Por lo tanto, CD86 y CD206 deben interpretarse como marcadores fenotípicos asociados con programas inflamatorios y reparativos, respectivamente, y no como evidencia definitiva de una conversión completa de M1 a M2. Serían necesarios marcadores adicionales transcripcionales, secretorios y funcionales para caracterizar de manera más completa el fenotipo del macrófago. Deben reconocerse varias limitaciones. Primero, los experimentos se limitaron a células RAW264.7, y los hallazgos requieren validación en macrófagos primarios o humanos y en modelos de AS in vivo. Segundo, aunque la concentración seleccionada de PF no fue citotóxica y aumentó la fosforilación de AMPK, no se estableció una relación completa entre concentración y respuesta para los resultados funcionales principales. Tercero, no se realizaron experimentos de pérdida de función específica para ABCA1 ni experimentos de rescate, por lo que la vía propuesta AMPK–LXRα–ABCA1 debe considerarse un modelo mecanicista respaldado y no una cascada lineal completamente establecida. Cuarto, PF y HQT se compararon utilizando unidades de concentración diferentes, y no se evaluó cuantitativamente el contenido de PF ni la consistencia fitoquímica de la preparación de HQT. Finalmente, los resultados de CETSA indican un posible compromiso con el blanco intracelular, pero no demuestran independientemente la unión molecular directa.
En conclusión, los hallazgos actuales sugieren que el PF alivia la disfunción de los macrófagos inducida por ox-LDL mediante la coordinación de la exportación de colesterol, la señalización inflamatoria, el metabolismo energético y la homeostasis mitocondrial. La inhibición farmacológica y el silenciamiento de AMPK mediado por siRNA atenuaron varios efectos protectores inducidos por PF y se acompañaron de cambios en la abundancia nuclear de LXRα, la expresión de ABCA1, el eflujo de colesterol y la señalización de NF-κB. El PF exhibió efectos protectores sobre los macrófagos que se superponen con varios de los observados tras el tratamiento con HQT bajo las condiciones evaluadas. La contribución del PF a la actividad general del HQT permanece por determinar.
Divulgaciones
Conflicto de intereses:
Los autores declaran que no tienen intereses competidores.
Agradecimientos
None.
Author Contributions:
Yunjie Zeng: Conceptualization, Methodology, Investigation, Formal analysis, Data curation, Visualization, and Writing – original draft.
Huaying Wang: Methodology, Investigation, Formal analysis, Validation, Data curation, Visualization, and Writing – original draft.
Dong Liu: Methodology, Investigation, and Validation.
Yunlu Jiang: Investigation, Data curation, and Formal analysis.
Pengcheng Ren: Investigation, Formal analysis, and Visualization.
Wenxin Song: Resources, Validation, and Writing – review & editing.
Guopeng Huang: Conceptualization, Methodology, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Xiaojiao He: Conceptualization, Resources, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Yunjie Zeng and Huaying Wang contributed equally to this work and share first authorship. Guopeng Huang and Xiaojiao He are co-corresponding authors. All authors reviewed and approved the final manuscript.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Sistema de imagen quimioluminiscente | Thermo Fisher Scientific | iBright Imaging System | |
| Citómetro de flujo | BD Biosciences | FACSCanto II | |
| Microscopio invertido de fluorescencia | Olympus | IX73 | |
| Lector de microplacas | PerkinElmer | VICTOR X3 | |
| Sistema de PCR en tiempo real | Bio-Rad | CFX Opus 96 | |
| Espectrofotómetro | Thermo Fisher Scientific | NanoDrop 8000 |
Referencias
- Zysman M et al. Risk of cardiovascular events according to the severity of an exacerbation of chronic obstructive pulmonary disease. Eur J Prev Cardiol. 2025;32(15):1436-1444. doi:10.1093/eurjpc/zwaf086.
- Zvintzou E et al. Context-dependent effects of apolipoprotein A2 on lipid metabolism and atherogenesis. FASEB J. 2026;40(12):e72032. doi:10.1096/fj.202600765R.
- Zuriaga MA et al. Colchicine prevents accelerated atherosclerosis in TET2-mutant clonal haematopoiesis. Eur Heart J. 2024;45(43):4601-4615. doi:10.1093/eurheartj/ehae546.
- Zhang Y et al. Effects and mechanisms of Zhizi Chuanxiong herb pair against atherosclerosis: an integration of network pharmacology, molecular docking, and experimental validation. Chin Med. 2024;19(1):8. doi:10.1186/s13020-023-00874-x.
- Zysset D et al. TREM-1 links dyslipidemia to inflammation and lipid deposition in atherosclerosis. Nat Commun. 2016;7:13151. doi:10.1038/ncomms13151.
- Zou Z et al. Recent advances in nanozymes for the treatment of atherosclerosis. Int J Nanomedicine. 2025;20:9447-9472. doi:10.2147/IJN.S540010.
- Zoubdane N et al. High tyrosol and hydroxytyrosol intake reduces arterial inflammation and atherosclerotic lesion microcalcification in healthy older populations. Antioxidants (Basel). 2024;13(1):130. doi:10.3390/antiox13010130.
- Zhong T et al. Adaptation of endothelial cells to shear stress under atheroprone conditions by modulating internalization of vascular endothelial cadherin and vinculin. Ann Transl Med. 2020;8(21):1423. doi:10.21037/atm-20-3426.
- Zhuo S et al. Inflammatory corpuscle AIM2 facilitates macrophage foam cell formation by inhibiting cholesterol efflux protein ABCA1. Sci Rep. 2024;14(1):10782. doi:10.1038/s41598-024-61495-4.
- Zheng H et al. Lp-PLA2 silencing protects against ox-LDL-induced oxidative stress and cell apoptosis via Akt/mTOR signaling pathway in human THP-1 macrophages. Biochem Biophys Res Commun. 2016;477(4):1017-1023. doi:10.1016/j.bbrc.2016.07.022.
- Zhou Y et al. Asperlin inhibits LPS-evoked foam cell formation and prevents atherosclerosis in ApoE(-/-) mice. Mar Drugs. 2017;15(11):358. doi:10.3390/md15110358.
- Zhong Y, Liu C, Feng J, Li JF, Fan ZC. Curcumin affects ox-LDL-induced IL-6, TNF-α, MCP-1 secretion and cholesterol efflux in THP-1 cells by suppressing the TLR4/NF-κB/miR33a signaling pathway. Exp Ther Med. 2020;20(3):1856-1870. doi:10.3892/etm.2020.8915.
- Zhu C et al. TRIM64 promotes ox-LDL-induced foam cell formation, pyroptosis, and inflammation in THP-1-derived macrophages by activating a feedback loop with NF-κB via IκBα ubiquitination. Cell Biol Toxicol. 2023;39(3):607-620. doi:10.1007/s10565-022-09768-4.
- Zhang G et al. OxLDL/β2GPI/anti-β2GPI Ab complex induces inflammatory activation via the TLR4/NF-κB pathway in HUVECs. Mol Med Rep. 2021;23(2):148. doi:10.3892/mmr.2020.11787.
- Zu YX et al. Jiang Gui Fang activated interscapular brown adipose tissue and induced epididymal white adipose tissue browning through the PPARγ/SIRT1-PGC1α pathway. J Ethnopharmacol. 2020;248:112271. doi:10.1016/j.jep.2019.112271.
- Zu X et al. Antidepressant-like effect of Bacopaside I in mice exposed to chronic unpredictable mild stress by modulating the hypothalamic-pituitary-adrenal axis function and activating BDNF signaling pathway. Neurochem Res. 2017;42(11):3233-3244. doi:10.1007/s11064-017-2360-3.
- Zong K et al. Explorating the mechanism of Huangqin Tang against skin lipid accumulation through network pharmacology and experimental validation. J Ethnopharmacol. 2023;313:116581. doi:10.1016/j.jep.2023.116581.
- Zou Y et al. Huangqin Tang ameliorates dextran sodium sulphate-induced colitis by regulating intestinal epithelial cell homeostasis, inflammation and immune response. Sci Rep. 2016;6:39299. doi:10.1038/srep39299.
- Zou Y et al. Huangqin Tang ameliorates TNBS-induced colitis by regulating effector and regulatory CD4(+) T cells. Biomed Res Int. 2015;2015:102021. doi:10.1155/2015/102021.
- Wang D et al. Huangqin tang alleviates colitis-associated colorectal cancer via amino acid homeostasis and PI3K/AKT/mTOR pathway modulation. J Ethnopharmacol. 2024;334:118597. doi:10.1016/j.jep.2024.118597.
- Zhu X, Zhou Y, Cai W, Sun H, Qiu L. Salusin-β mediates high glucose-induced endothelial injury via disruption of AMPK signaling pathway. Biochem Biophys Res Commun. 2017;491(2):515-521. doi:10.1016/j.bbrc.2017.06.126.
- Zhu J, Chen H, Guo J, Zha C, Lu D. Sodium tanshinone IIA sulfonate inhibits vascular endothelial cell pyroptosis via the AMPK signaling pathway in atherosclerosis. J Inflamm Res. 2022;15:6293-6306. doi:10.2147/JIR.S386470.
- Kim J et al. Inhibition of Toll-like receptors alters macrophage cholesterol efflux and foam cell formation. Int J Mol Sci. 2024;25(12):6808. doi:10.3390/ijms25126808.
- Zuo J, Guo S, Qin X. Bisdemethoxycurcumin suppresses the progression of atherosclerosis and VSMC-derived foam cell formation by promoting lipophagy. Naunyn Schmiedebergs Arch Pharmacol. 2023;396(12):3659-3670. doi:10.1007/s00210-023-02558-7.
- Zong P et al. TRPM2 deficiency in mice protects against atherosclerosis by inhibiting TRPM2-CD36 inflammatory axis in macrophages. Nat Cardiovasc Res. 2022;1(4):344-360. doi:10.1038/s44161-022-00027-7.
- Sag D, Carling D, Stout RD, Suttles J. Adenosine 5'-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. J Immunol. 2008;181(12):8633-8641. doi:10.4049/jimmunol.181.12.8633.
- Chen B, Li J, Zhu H. AMP-activated protein kinase attenuates oxLDL uptake in macrophages through PP2A/NF-κB/LOX-1 pathway. Vascul Pharmacol. 2016;85:1-10. doi:10.1016/j.vph.2015.08.012.
- Chawla A et al. A PPARγ-LXR-ABCA1 pathway in macrophages is involved in cholesterol efflux and atherogenesis. Mol Cell. 2001;7(1):161-171. doi:10.1016/S1097-2765(01)00164-2.
- Saenz J et al. Grapefruit flavonoid naringenin regulates the expression of LXRα in THP-1 macrophages by modulating AMP-activated protein kinase. Mol Pharm. 2018;15(5):1735-1745. doi:10.1021/acs.molpharmaceut.7b00797.
- Larrede S et al. Stimulation of cholesterol efflux by LXR agonists in cholesterol-loaded human macrophages is ABCA1-dependent but ABCG1-independent. Arterioscler Thromb Vasc Biol. 2009;29(11):1930-1936. doi:10.1161/ATVBAHA.109.194548.
- Zhao GJ et al. Antagonism of betulinic acid on LPS-mediated inhibition of ABCA1 and cholesterol efflux through inhibiting nuclear factor-kappaB signaling pathway and miR-33 expression. PLoS One. 2013;8(9):e74782. doi:10.1371/journal.pone.0074782.
- Zhai T et al. Unique immunomodulatory effect of paeoniflorin on type I and II macrophages activities. J Pharmacol Sci. 2016;130(3):143-150. doi:10.1016/j.jphs.2015.12.007.
- Mei J et al. Tetramethylpyrazine and Paeoniflorin Synergistically Attenuate Cholesterol Efflux in Macrophage Cells via Enhancing ABCA1 and ABCG1 Expression. Evid Based Complement Alternat Med. 2022;2022:4304790. doi:10.1155/2022/4304790.
- Cao Y et al. Paeoniflorin suppresses kidney inflammation by regulating macrophage polarization via KLF4-mediated mitophagy. Phytomedicine. 2023;116:154901. doi:10.1016/j.phymed.2023.154901.
- Martinez Molina D et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606.
- Xue J et al. Transcriptome-based network analysis reveals a spectrum model of human macrophage activation. Immunity. 2014;40(2):274-288. doi:10.1016/j.immuni.2014.01.006.