Este protocolo describe la cuantificación dirigida mediante HPLC de rutina y quercetina en el extracto de yemas de Styphnolobium japonicum y evalúa el extracto en modelos de microglía, co-cultivo microglía-neurona y hipertensión por deficiencia de óxido nítrico. El flujo de trabajo vincula la preparación del extracto con puntos finales de neuroinflamación, estrés neuronal, presión sanguínea y núcleo paraventricular.
Artículo de investigación
HPLC-Cuantificación del Extracto de Styphnolobium japonicum Atenua la Inflamación Microglial e Hipertensión en Ratas Tratadas con L-NAME
* These authors contributed equally
En este artículo
Resumen
Resumen
La neuroinflamación en el núcleo paraventricular hipotalámico (PVN) puede contribuir a la excitación simpática y a la hipertensión. Evaluamos un Styphnolobium japonicum extracto de brotes (SJBE; históricamente Sophora japonica) cuantificados para rutina y quercetina mediante cromatografía líquida de alta resolución (HPLC) dirigida. El extracto se evaluó en microglía BV-2 estimulada con angiotensina II (Ang II), cultivos colectivos solubles BV-2/mHypoA-2/10, un in vitro condición de estrés neuronal con alto sodio, y ratas con Nω-nitro-L-arginina metil éster (L-NAME) inducida por deficiencia de óxido nítrico. En concentraciones de trabajo no citotóxicas, SJBE redujo los parámetros inflamatorios y de estrés oxidativo en células BV-2 y se asoció con mayores niveles de marcadores de la enzima convertidora de angiotensina 2 (ECA2), del receptor Mas (MasR) y de la angiotensina-(1-7) [Ang-(1-7)]. En cultivo conjunto, SJBE redujo la transferencia inflamatoria y el estrés neuronal. La administración oral de SJBE disminuyó las mediciones de presión arterial por método de manguito caudal y se asoció con mayores niveles de ECA2/MasR y Ang-(1-7) en el núcleo paraventricular (PVN), menor tinción de Iba-1 y c-Fos, y menores concentraciones circulantes de norepinefrina y citocinas. MLN-4760 proporcionó in vitro apoyo funcional para la participación de ACE2, pero ningún in vivo bloqueo de la vía o farmacocinética de exposición cerebral se realizaron. Los resultados apoyan por tanto una asociación entre el tratamiento con SJBE, la reducción de la señalización neuroinflamatoria y una presión arterial más baja, sin establecer causalidad en las vías centrales.
Introducción
Los extractos botánicos se estudian cada vez más como moduladores multicomponente de enfermedades vasculares y neuroinmunitarias. Su interpretación depende de la identidad clara del origen, el alcance analítico y la consistencia química. Styphnolobium japonicum (L.) Schott, históricamente conocido como Sophora japonica L., produce el material de capullo floral seco denominado Flos Sophorae Immaturus o Huai Mi1,2. La rutina es un marcador clave de calidad de este material, que también contiene otros flavonoides bioactivos3. Estudios de extracción han evaluado enfoques convencionales y potenciados para recuperar rutina y flavonoides relacionados4,5,6. Un estudio reciente también describe un procedimiento de extracción de rutina más ecológico para S. japonicum7. La HPLC dirigida permite una cuantificación eficiente de marcadores predefinidos, mientras que se requiere un perfil cromatográfico o un análisis multicomponente para evaluar la consistencia química más amplia y de lote a lote; por lo tanto, las mediciones actuales de rutina y quercetina no deben interpretarse como un perfil fitoquímico completo.
La rutina y la quercetina proporcionan una base farmacológica plausible para estudiar extractos derivados de S. japonicum en la inflamación neurovascular. Se ha asociado la rutina y las preparaciones de flores de S. japonicum con una reducción en la señalización inflamatoria, incluyendo respuestas vinculadas a NF-kappaB y neuroinflamación8. Modelos experimentales relacionan además a la rutina con una menor neuroinflamación y lesión tisular asociada a NF-kappaB9. También se ha relacionado a la quercetina con bioactividad cardiovascular y una mejora en el equilibrio inflamatorio-redox10,11. En modelos microgliales, la quercetina puede inhibir la activación, el estrés oxidativo y la señalización inflamatoria asociada al receptor tipo Toll 4 (TLR4)12,13.
La hipertensión no es solo un trastorno vascular. Los circuitos inflamatorios centrales también pueden mantener la actividad simpática. El núcleo paraventricular (PVN) integra señales neuroendocrinas y autónomas que regulan el tono cardiovascular. Se ha relacionado las citocinas microgliales del cerebro y del PVN con la hipertensión de origen neurogénico14, y las microglías del PVN pueden detectar alteraciones hemodinámicas y promover la excitación simpática15. Estas observaciones sitúan la comunicación entre microglía y neuronas dentro del PVN como un objetivo relevante para intervenciones destinadas a reducir el aumento neurogénico de la presión arterial16.
El brazo ACE2/Ang-(1-7)/receptor Mas (MasR) del sistema renina-angiotensina proporciona una vía protectora dentro de esta red central17,18. La sobreexpresión de ACE2 en el núcleo paraventricular (PVN) atenúa la hipertensión inducida por angiotensina II y se ha relacionado con una reducción de la neuroinflamación19. La señalización endógena de Ang-(1-7) en el PVN también modula el flujo simpático20. La angiotensina II puede activar vías redox relacionadas con el receptor de tipo 1 de angiotensina II (AT1) y TLR4 en microglías del PVN, vinculando el estrés del sistema renina-angiotensina con la neuroinflamación21. La condición de alta concentración de sodio se utilizó únicamente como un desafío por estrés in vitro, no como un sustituto del modelo animal con L-NAME. Aún no se ha determinado si el extracto de brotes de S. japonicum (SJBE), cuantificado para rutina y quercetina mediante HPLC dirigida, puede restringir la inflamación microglial en esta interfaz microglía-neurona. El procedimiento actual combina la cuantificación dirigida de marcadores con un cultivo celular en co-cultivo de microglías y factores solubles, y modelos de hipertensión por deficiencia de óxido nítrico inducida por L-NAME. Está destinado a la comparación basada en hipótesis de una preparación definida de SJBE, no para un perfilado fitoquímico exhaustivo ni para demostrar la exposición cerebral; el experimento con L-NAME no modela específicamente la hipertensión neurogénica impulsada por el PVN. Aquí evaluamos si el SJBE suprime la inflamación microglial inducida por angiotensina II, limita la señalización inflamatoria en neuronas hipotalámicas y reduce la presión arterial en ratas tratadas con L-NAME, y si estos resultados están asociados con marcadores del eje ACE2/Ang-(1-7)/MasR.
Protocolo
Todos los procedimientos con animales fueron aprobados por el Comité de Revisión de Ética en Investigación Biomédica de la Universidad Shanxi Datong (número de aprobación: 2021029; período de aprobación, agosto de 2021 a febrero de 2024) y se realizaron de acuerdo con las directrices institucionales para el cuidado y uso de animales de laboratorio. Los reactivos y equipos utilizados se enumeran en la Tabla de Materiales.
Materiales y reactivos
Se utilizaron capullos florales secos y sin abrir de Styphnolobium japonicum (L.) Schott (sin. Sophora japonica L.; Fabaceae; Flos Sophorae Immaturus/Huai Mi). El material botánico fue autentificado mediante comparación con material de referencia certificado de Sophorae Flos del Instituto Nacional de Control de Alimentos y Fármacos (NIFDC), Beijing, China (n.º de catálogo 121270; lote n.º 121270-201403), antes de la extracción. Se usaron como patrones de referencia rutina (98 %, HPLC) y quercetina (98 %, HPLC). Se utilizaron Ang II, MLN-4760, L-NAME y valsartán según se indica. Otros reactivos y equipos se enumeran en la Tabla de Materiales.
Preparación y control de calidad del extracto de brotes de S. japonicum
Los capullos florales se secaron en estufa a 80 °C hasta peso constante, se molieron y se tamizaron mediante un tamiz de 85 mallas. El polvo se sometió a extracción por reflujo dos veces con etanol al 85 % a una relación materia-solvente de 1:20 (p/v) a 80 °C durante 1,5 h por cada extracción. Los filtrados se combinaron y concentraron bajo presión reducida a 60 °C hasta obtener un extracto espeso, se precongelaron a −80 °C y se liofilizaron durante 48–72 h. El rendimiento de extracción se calculó como la masa del extracto seco dividida por la masa del fármaco crudo seco, y el polvo de SJBE fraccionado se almacenó en condiciones que evitaban ciclos repetidos de congelación-descongelación o exposición a la humedad.
Se realizó cromatografía líquida de alta resolución (HPLC) utilizando equipo equipado con un detector de arreglo de fotodiodos UV-visible. Los analitos se separaron en una columna de fase reversa C18 (250 mm × 4,6 mm, 5 µm) con metanol-agua (65:35, v/v) entregado de forma isocrática a 1,0 mL/min. La columna se mantuvo a 35 °C, la detección se estableció a 360 nm, el volumen de inyección fue de 20 µL y el tiempo de adquisición fue de 20 min. SJBE se preparó a 1,0 mg/mL en metanol. Se prepararon siete niveles de calibración de rutina a 10 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL, 300 µg/mL y 400 µg/mL, y siete niveles de calibración de quercetina a 0,5 µg/mL, 1 µg/mL, 2,5 µg/mL, 5 µg/mL, 10 µg/mL, 25 µg/mL y 50 µg/mL. Los patrones y muestras se filtraron a través de membranas de politetrafluoroetileno de 0,22 µm, se descartó los primeros 0,5 mL del filtrado y el resto se transfirió a viales de HPLC. Cada nivel de calibración se inyectó por duplicado, y cada preparación de SJBE se inyectó por triplicado. La rutina y la quercetina se identificaron mediante coincidencia del tiempo de retención con patrones auténticos dentro de ±2 % y mediante espectros concordantes del arreglo de fotodiodos. Cada marcador se cuantificó mediante calibración con patrón externo, y las muestras diluidas se reanalizaron cuando la respuesta del detector quedó fuera del rango de calibración aplicable.
Rendimiento analítico, idoneidad del sistema y evaluación del lote
Se evaluó la linealidad mediante regresión de mínimos cuadrados del área del pico frente a la concentración en los siete niveles especificados. La calibración se aceptó cuando el valor de R2 fue al menos 0,999 y el gráfico de residuos no mostró ninguna tendencia sistemática. Los límites de detección y de cuantificación se determinaron a relaciones señal-ruido de aproximadamente 3 y 10, respectivamente. La especificidad se demostró utilizando un blanco de metanol, una solución estándar mixta y una muestra de SJBE; se confirmó la ausencia de interferencias coeluyentes y la concordancia de los espectros del analito con los estándares de referencia.
La precisión de inyección se evaluó mediante seis inyecciones consecutivas de un patrón mixto. La precisión intradía se evaluó mediante seis determinaciones realizadas el mismo día, y la precisión interdías se evaluó durante tres días consecutivos. La repetibilidad se evaluó utilizando seis soluciones de SJBE preparadas independientemente, y la estabilidad en el autosampler se evaluó a las 0 h, 4 h, 8 h, 12 h y 24 h. La recuperación se evaluó al 80 %, 100 % y 120 % del nivel nativo del marcador, utilizando tres preparaciones enriquecidas independientemente a cada nivel. Se aceptó la precisión de inyección con un RSD del área del pico ≤2,0 %; la precisión, repetibilidad y estabilidad se aceptaron con un RSD ≤3,0 %; y la recuperación media se aceptó entre 95,0 % y 105,0 %, con un RSD de recuperación ≤3,0 %.
Antes de cada secuencia analítica, se inyectó seis veces el patrón mixto. La idoneidad del sistema se aceptó cuando la desviación estándar relativa (RSD) del tiempo de retención fue ≤1,0 %, la RSD del área del pico fue ≤2,0 %, la resolución fue ≥1,5, el factor de asimetría fue ≤2,0 y el número de platos teóricos para el pico de rutina fue al menos 5 000. Se volvió a equilibrar la columna y se repitió la prueba de idoneidad del sistema siempre que no se cumpliera algún criterio.
Se prepararon y analizaron tres lotes independientes de extracción de SJBE. Se registró el cromatograma completo a 360 nm para cada lote, se definió la rutina como el pico de referencia, se alinearon los picos comunes reproducibles y se calcularon el tiempo de retención relativo, el área relativa del pico y la similitud del perfil completo. Se consideró aceptable la consistencia del perfil característico por lote cuando la similitud fue ≥0,90, la RSD del tiempo de retención relativo de los picos comunes ≤2,0% y la RSD del área relativa del pico ≤5,0%. Se informó el contenido de rutina y cuercetina para cada lote, junto con la media general, la desviación estándar y el coeficiente de variación.
Cultivo celular y tratamientos
La línea celular microglial de ratón BV-2 y la línea celular neuronal hipotalámica de ratón mHypoA-2/10 se obtuvieron de fuentes comerciales. Las células se descongelaron a partir de stocks autenticados por el proveedor, se amplificaron durante dos pasajes, se verificó su identidad de especie mediante un método de PCR específico para la especie y se confirmó que eran negativas para micoplasma antes de los experimentos y tras descongelar cada nuevo frasco. Se utilizaron células entre los pasajes 3 y 20.
Las células BV-2 y mHypoA-2/10 se cultivaron en DMEM de glucosa alta suplementado con 10% de suero bovino fetal y 1% de penicilina-estreptomicina a 37 °C en un incubador húmedo con 5% de CO₂. El medio se reemplazó cada 2 d y las células se pasaron al alcanzar una confluencia del 70%–80% utilizando tripsina-EDTA al 0,25%. Las células se sembraron 24 h antes del tratamiento y los experimentos se iniciaron cuando la confluencia alcanzó entre el 70% y el 80%.
Para la evaluación de viabilidad, las células BV-2 fueron expuestas a SJBE a 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL o 400 µg/mL durante 24 h. Para los experimentos inflamatorios, las células fueron preincubadas con SJBE a la concentración especificada en la figura o con rutina (50 µmol/L) durante 1 h, tras lo cual se añadió Ang II (100 nmol/L) sin reemplazo del medio, durante 24 h adicionales. Para los experimentos de inhibición de la ECA2, se añadió MLN-4760 (10 µmol/L) 30 min antes de SJBE, seguido de Ang II 1 h después de SJBE, y todos los agentes se mantuvieron durante el período de estimulación de 24 h. SJBE se utilizó a 100 µg/mL en los experimentos mecanicistas posteriores. Ang II y SJBE se prepararon en medio de cultivo estéril, mientras que MLN-4760 y la rutina se prepararon como soluciones stock en dimetilsulfóxido. La concentración final de dimetilsulfóxido se mantuvo al 0,1 % (v/v) en todos los grupos correspondientes, incluido el control de vehículo. Se realizaron tres experimentos independientes de cultivo celular, y los pocillos técnicos dentro de cada experimento fueron promediados.
Ensayo de viabilidad celular
Las células BV-2 se sembraron en placas de 96 pocillos a una densidad de 5 × 10³ células/pocillo y se cultivaron durante 24 h. El medio se reemplazó con medio fresco que contenía 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL o 400 µg/mL de SJBE. Después de 24 h, se agregaron 10 µL del reactivo CCK-8 y las células se incubaron a 37 °C durante 1 h. Se midió la absorbancia a 450 nm, y la viabilidad celular se expresó en relación con los pocillos de control no tratados. Se utilizaron preparaciones independientes de cultivo como réplicas biológicas, y los pocillos técnicos se usaron únicamente para el promedio dentro del experimento.
Detección del nivel de ERO
Después del tratamiento, las células BV-2 se incubaron con medio sin suero que contenía 10 µmol/L de DCFH-DA a 37 °C en la oscuridad durante 30 min. Las células se lavaron dos veces con PBS, se desprendieron, se filtraron a través de un colador celular de 40 µm y se resuspendieron en PBS frío. Se adquirieron al menos 10.000 eventos singletes por muestra utilizando un citómetro de flujo, con excitación a 488 nm y el canal de emisión FITC/530 ± 15 nm. La población principal de células se seleccionó según el área de dispersión hacia adelante y dispersión lateral, se excluyeron los dobletes utilizando el área frente a la altura de la dispersión hacia adelante, y se estableció el límite de fluorescencia mediante un control sin tinción. No se requirió compensación espectral para este ensayo de un solo color. Se aplicó la misma plantilla de compuertas a todas las muestras codificadas y se reportó la intensidad media de fluorescencia.
Tinción TUNEL
Después de la co-cultivo, las células neuronales del cámara inferior se fijaron con paraformaldehído al 4% durante 30 min, se lavaron tres veces con PBS y se permeabilizaron con Triton X-100 al 0,3% en PBS durante 5 min. Se añadió un total de 50 µL de mezcla de reacción TUNEL por pocillo y las células se incubaron a 37 °C en la oscuridad durante 60 min. Las muestras se lavaron tres veces, los núcleos se contratiñeron con DAPI a 1 µg/mL durante 10 min y luego se montaron. Para cada una de las cinco co-cultivos preparadas independientemente por grupo, se adquirieron tres campos preseleccionados y no solapados a un aumento de 200× utilizando configuraciones de exposición idénticas. Los núcleos positivos para TUNEL se cuantificaron como porcentaje de núcleos positivos para DAPI empleando un umbral fijo en ImageJ. Los tres campos se promediaron para obtener un valor por cultivo antes del análisis estadístico.
Experimento de cultivo celular conjunto de neuronas y microglía
Se utilizaron insertos Transwell de 24 pocillos con membranas de policarbonato de 0,4 µm y un área de crecimiento de aproximadamente 0,33 cm2 para modelar la comunicación sin contacto mediada por factores solubles. Las células mHypoA-2/10 se sembraron en los pocillos inferiores a 1 × 10⁵ células en 600 µL de medio, y las células BV-2 se sembraron en los insertos a 2 × 10⁵ células en 100 µL de medio. Las células se cultivaron durante la noche antes del ensamblaje. La Ang II, SJBE, MLN-4760, la rutina y sus vehículos respectivos se aplicaron al compartimento superior de BV-2 según la secuencia de tratamiento descrita anteriormente. Para los grupos adicionales con estrés por alto contenido de sodio, se añadió NaCl al compartimento neuronal inferior para aumentar la concentración final en 30 mmol/L. Las co-cultivos ensamblados se mantuvieron durante 24 h.
Se recogieron el medio de la cámara superior y las células BV-2 para análisis de citocinas y señalización microgliales, mientras que el medio de la cámara inferior y las células neuronales se recogieron por separado para análisis de Ang-(1-7), qPCR, inmunotransferencia e inmunotinción TUNEL. Un par inserto–pozo inferior ensamblado se consideró como una unidad experimental, y se realizaron tres experimentos independientes de co-cultivo. Esta configuración evaluó el intercambio de factores solubles, pero no pudo establecer a la microglía como el blanco directo exclusivo de SJBE. Dado que no se incluyó un control isoosmót游戏副本
Modelo animal de hipertensión
Se obtuvieron ratas macho Wistar libres de patógenos específicos, de 6 a 8 semanas de edad y con un peso de 180 a 220 g, de fuentes comerciales. Se alojaron tres ratas por jaula a una temperatura de 22 °C ± 2 °C y una humedad relativa del 50 % al 60 %, bajo un ciclo de luz/oscuridad de 12 h, con acceso libre a alimento y agua. El material de enriquecimiento se reemplazó dos veces por semana, y los animales se aclimataron durante 7 días. Se observaron diariamente y se registró el peso corporal dos veces por semana. Se indujo hipertensión por deficiencia de óxido nítrico mediante administración oral por sonda de L-NAME (40 mg/kg/día en CMC-Na al 0,5 %; 10 mL/kg) durante 3 semanas. La elegibilidad del modelo se definió antes de la aleatorización como una presión arterial sistólica ≥140 mmHg en dos mediciones consecutivas. Este modelo reproduce la hipertensión inducida por deficiencia de óxido nítrico y no es específico para la hipertensión de origen neurológico.
Agrupación, administración y recogida de muestras
Las ratas se asignaron a un grupo control normal y a una cohorte de modelado con L-NAME. Tras confirmar la elegibilidad del modelo, las ratas hipertensas elegibles se distribuyeron en los grupos de vehículo del modelo, SJBE 100 mg/kg/día, 200 mg/kg/día o 400 mg/kg/día, o valsartán 10 mg/kg/día. Todas las formulaciones administradas por gavaje se aplicaron una vez al día a un volumen de 10 mL/kg, y los grupos control recibieron el mismo volumen de CMC-Na al 0,5%. Seis ratas por grupo (36 ratas en total) constituyeron la muestra final analizada. Se informó por grupo y motivo sobre la inscripción inicial, muertes y exclusiones. El gavaje diario se mantuvo durante 6 semanas, mientras que los grupos derivados del modelo continuaron bajo el protocolo de L-NAME.
Al final del experimento, las ratas fueron anestesiadas con pentobarbital sódico (50 mg/kg, por vía intraperitoneal) y se confirmó la pérdida del reflejo de retirada del pie. Se recolectó sangre (4–6 mL) de la aorta abdominal en tubos con EDTA. Las ratas fueron sacrificadas mediante exsanguinación bajo anestesia profunda y perfundidas transcardialmente con aproximadamente 200 mL de solución salina al 0,9 % fría con hielo. Las muestras de sangre se centrifugaron a 2.000 × g durante 15 min a 4 °C, y el plasma se almacenó a −80 °C. Los cerebros se extrajeron inmediatamente. Utilizando un atlas del cerebro de rata, se preparó un bloque coronal que abarcaba aproximadamente desde −1,3 mm hasta −2,1 mm respecto al bregma, y los núcleos paraventriculares bilaterales (PVN) se microdiseccionaron a unos 0,3–0,6 mm laterales respecto a la línea media y entre 7,4–8,2 mm ventrales respecto a la superficie del cráneo. El tejido se congeló rápidamente para análisis de ARN y proteínas o se incluyó para la preparación de secciones congeladas de 20 µm.
Randomización, ocultamiento de la asignación, enmascaramiento y criterios de exclusión
Las ratas hipertensas elegibles fueron estratificadas según el peso corporal y la presión arterial sistólica basal, y asignadas mediante una lista de aleatorización por bloques generada por computadora, con bloques de seis. Un investigador que no realizó la administración de dosis ni la evaluación de resultados generó la secuencia, preparó códigos de grupo secuenciales y ocultó la lista de asignación hasta que todos los animales cumplieron con los criterios de elegibilidad. El animal se consideró la unidad experimental para los puntos finales de presión arterial, moleculares, bioquímicos e histológicos.
Las formulaciones para la administración por gavaje, los tubos de muestra, las alícuotas de tejido, los cortes, las imágenes y las placas de ensayo se etiquetaron con códigos aleatorios de tres dígitos asignados a los animales. Los investigadores que realizaron las mediciones de presión arterial, densitometría, ELISA, adquisición de imágenes y análisis de imágenes estuvieron ciegos respecto a la asignación del tratamiento. El código solo se reveló tras completar las verificaciones de calidad y el análisis primario previamente especificados. Se excluyeron animales únicamente por muerte no relacionada con el tratamiento, enfermedad grave o lesión, pérdida de peso corporal >20%, administración fallida por gavaje, inducción fallida del modelo, trazos inadecuados del manguito caudal tras el procedimiento de repetición, pérdida de muestra o fallo del ensayo documentado. Todas las exclusiones se informaron por grupo y motivo. Dado que no había un cálculo previo de potencia estadística disponible, se consideró que n = 6/grupo constituía una muestra exploratoria de mecanismos.
Medición de la presión arterial mediante manguito en la cola
La presión arterial se midió utilizando un sistema no invasivo de manguito en la cola en una habitación silenciosa entre las 09:00 y las 12:00. Las ratas se acostumbraron durante 5 días consecutivos colocándolas en el dispositivo de sujeción durante 15 min/día. En cada día de medición, los animales se calentaron a 33 °C ± 1 °C durante 10 min, seguido de 5 min adicionales en el dispositivo de sujeción. Los primeros cinco ciclos de inflado-desinflado se descartaron, y se registraron entre 10 y 15 ciclos adicionales. Una sesión se consideraba válida cuando al menos cinco lecturas técnicamente aceptables presentaban un coeficiente de variación ≤10%. El valor de presión arterial a nivel individual del animal se calculó como la media de las lecturas válidas. Cuando no se cumplía este criterio, el animal descansaba durante 10 min y se repetía un conjunto de ciclos. Si el criterio seguía sin cumplirse, la sesión se repetía al día siguiente, y la sesión original se registraba como dato faltante en lugar de eliminar lecturas individuales de forma selectiva. Las mediciones con manguito en la cola proporcionaron estimaciones intermitentes de la presión arterial y no ofrecieron telemetría continua.
ELISA
Los sobrenadantes de cultivo celular, los sobrenadantes de homogeneizado de núcleo paraventricular (PVN) y el plasma se procesaron utilizando kits de ensayo emparejados según el analito y la especie: TNF-α de ratón, IL-1β de ratón, IL-6 de ratón, TNF-α de rata, IL-1β de rata, Ang-(1-7) y noradrenalina. Los sobrenadantes celulares se clarificaron a 1.000 × g durante 10 min a 4 °C. El tejido del PVN se homogeneizó a una proporción de 1:9 (p/v) en PBS frío que contenía inhibidores de proteasas y se centrifugó a 12.000 × g durante 15 min a 4 °C. El plasma se descongeló una sola vez sobre hielo. Los reactivos se llevaron a temperatura ambiente durante 30 min. Se añadieron 100 µL de patrones y muestras en duplicado técnico y se incubaron durante 2 h a 37 °C, seguido de cinco lavados con 300 µL de tampón de lavado. Posteriormente, se añadieron 100 µL de anticuerpo de detección biotinilado y se incubaron durante 1 h a 37 °C. Las placas se lavaron cinco veces, seguido de la adición de 100 µL de conjugado de peroxidasa de rábano picante y se incubaron durante 30 min a 37 °C. Tras otra etapa de lavado, se añadieron 90 µL de sustrato TMB y las placas se desarrollaron durante 15 min a oscuras. Luego se añadieron 50 µL de solución de parada y se midió la absorbancia a 450 nm dentro de los 5 min siguientes utilizando un lector de microplacas. Las concentraciones se calcularon utilizando una curva estándar logística de cuatro parámetros. Las mediciones en duplicado se aceptaron cuando el coeficiente de variación fue ≤15 %; las muestras fuera del rango calibrado se diluyeron y volvieron a ensayarse.
PCR Cuantitativa en Tiempo Real
Se extrajo ARN total de células o tejido PVN utilizando el reactivo TRIzol. La pureza del ARN se evaluó mediante la relación A260/A280, y se utilizaron 1 µg de ARN para la síntesis de ADNc con la mezcla previa de transcripción inversa Evo M-MLV. Cada reacción de qPCR de 20 µL contenía 10 µL de mezcla maestra SYBR Green 2×, 0,4 µL de cada cebador (directo e inverso) a 10 µmol/L, 2 µL de ADNc diluido y 7,2 µL de agua libre de nucleasas. Las reacciones se realizaron por triplicado técnico en un sistema de detección de PCR en tiempo real. Las condiciones de ciclado fueron 95 °C durante 30 s, seguidas de 40 ciclos de 95 °C durante 5 s y 60 °C durante 30 s. Posteriormente, se generó una curva de disociación desde 65 °C hasta 95 °C en incrementos de 0,5 °C. Se incluyeron controles sin plantilla y sin transcripción inversa. Un ensayo se consideró válido solo cuando se observó un único pico de fusión y una eficiencia de la curva estándar entre 90 % y 110 %. La expresión génica relativa se calculó mediante el método 2⁻ΔΔCt utilizando Gapdh como gen de referencia. Las secuencias de los cebadores utilizadas en el estudio se listan en Tabla 1.
Transferencia por inmunotransferencia (Western blot)
Se extrajo proteína total de células o tejido PVN utilizando tampón RIPA frío que contenía inhibidores de proteasas y fosfatasas. Los lisados se centrifugaron a 12.000 × g durante 15 min a 4 °C, y la concentración de proteína se determinó mediante un ensayo BCA. Se cargaron 30 µg de proteína por pocillo en un gel de poliacrilamida SDS al 8%–12%, seleccionado según el peso molecular de la proteína diana, y se transfirieron a una membrana de PVDF de 0,45 µm a 300 mA durante 90 min sobre hielo. Las membranas se bloquearon durante 1 h a temperatura ambiente en albúmina sérica bovina al 5% para fosfoproteínas, o en leche descremada al 5% para otros blancos. Los anticuerpos primarios se incubaron toda la noche a 4 °C a las diluciones especificadas en la Tabla de Materiales, incluyendo el anticuerpo anti-CREB total. Las membranas se lavaron tres veces durante 10 min con TBST e incubaron con el anticuerpo secundario conjugado con peroxidasa de rábano picante (1:5.000) durante 1 h a temperatura ambiente, seguido de lavados adicionales. Las bandas se detectaron mediante quimioluminiscencia mejorada utilizando exposiciones no saturadas. La densidad de las bandas se cuantificó utilizando ImageJ. Las fosfoproteínas se normalizaron respecto a la proteína total correspondiente, mientras que otras proteínas diana se normalizaron respecto a GAPDH.
Tinción por inmunofluorescencia
Se prepararon secciones congeladas coronales (20 µm) a través del PVN desde aproximadamente −1,3 hasta −2,1 mm respecto al bregma. Se seleccionaron tres secciones anatómicamente equivalentes por rata a intervalos de 120 µm. Las secciones se equilibraron durante 20 min a temperatura ambiente, se lavaron tres veces con PBS y se bloquearon y permeabilizaron con Triton X-100 al 0,3 % y suero de cabra al 5 % durante 1 h. Las secciones se incubaron con el anticuerpo primario Iba-1 o c-Fos durante la noche a 4 °C, se lavaron y luego se incubaron con el anticuerpo secundario fluorescente apropiado durante 1 h a temperatura ambiente en la oscuridad. Los núcleos se contratiñeron con DAPI durante 10 min. Se adquirieron imágenes bilaterales del PVN con un aumento de 200× utilizando un microscopio de fluorescencia invertido, manteniendo configuraciones idénticas de exposición y ganancia dentro de cada marcador. Se aplicó un umbral predeterminado de ImageJ a las imágenes codificadas y se cuantificó el área positiva para Iba-1 o los núcleos positivos para c-Fos. Los valores de las tres secciones se promediaron para obtener un valor por animal.
Seguridad y eliminación de desechos
El metanol, etanol, paraformaldehído, DCFH-DA, reactivos para electroforesis y tejidos animales se manipularon de acuerdo con los procedimientos institucionales de seguridad química y biológica. Los disolventes volátiles y el paraformaldehído se manipularon en una campana química certificada, y se utilizó el equipo de protección personal adecuado. Los desechos de disolventes orgánicos libres de halógenos y los desechos que contienen formaldehído se separaron, los desechos biológicos se descontaminaron, y las puntas afiladas y las carroñas animales se eliminaron mediante vías institucionales autorizadas. Las categorías locales de desechos y los procedimientos de emergencia se confirmaron antes del uso.
Análisis estadístico
Los datos se presentaron como media ± desviación estándar y se analizaron mediante software estadístico y de graficación. La preparación independiente de cultivo o el animal se utilizaron como unidad experimental biológica, y los pocillos técnicos, campos o mediciones repetidas se promediaron dentro de cada unidad antes de la inferencia estadística. Se evaluaron los supuestos de distribución y los patrones de varianza antes de los análisis paramétricos. Los conjuntos de datos con múltiples grupos se analizaron mediante análisis de varianza unidireccional seguido de comparaciones ajustadas por multiplicidad de Tukey. La presión arterial sistólica longitudinal se presentó descriptivamente como media ± desviación estándar, y los resultados finales de presión arterial se analizaron mediante análisis de varianza unidireccional con ajuste de Tukey. Se informaron valores p ajustados, diferencias medias e intervalos de confianza del 95 %. Se consideró estadísticamente significativo un valor p bilateral < 0,05, y se informaron todas las exclusiones y valores faltantes.
Resultados
El SJBE cuantificado mediante HPLC dirigida inhibe la inflamación microglial inducida por Ang II
La extracción con reflujo de etanol produjo polvo de SJBE en un 25,5 ± 0,7 % del material inicial (Figura 1A). El análisis dirigido por HPLC cuantificó rutina y quercetina en 276,1 mg/g ± 9,2 mg/g y 12,5 mg/g ± 0,9 mg/g, respectivamente (Figura 1B), proporcionando una caracterización cuantitativa mediante marcadores de la preparación de SJBE utilizada en todos los experimentos biológicos.
SJBE no mostró ningún efecto detectable sobre la viabilidad de las células BV-2 a concentraciones de hasta 200 µg/mL, mientras que se observó una reducción significativa en la viabilidad a 400 µg/mL (Figura 1C). Basándose en estos hallazgos, se seleccionó una concentración de 100 µg/mL para los experimentos mecanicistas posteriores. La Ang II aumentó notablemente la liberación de TNF-α e IL-1β por las células BV-2, mientras que SJBE redujo ambos citocinas inflamatorias en todo el rango de concentraciones no citotóxicas evaluado (Figura 1D,E), lo que indica un efecto antiinflamatorio dependiente de la concentración bajo estimulación con Ang II.
SJBE se asocia con marcadores más altos de ACE2/MasR y una señalización de NF-κB y estrés oxidativo más bajos
La estimulación con Ang II redujo la expresión de ACE2 y MasR a nivel de proteína y de ARNm, y se asoció con un aumento en la fosforilación de NF-κB p65. El tratamiento con SJBE revirtió estos cambios, aumentando la expresión de ACE2 y MasR mientras reducía la fosforilación de p65 (Figura 2A–E).
De acuerdo con estos cambios moleculares, SJBE redujo las concentraciones de TNF-α de 135 pg/mL ± 12 pg/mL a 55 pg/mL ± 6 pg/mL y las concentraciones de IL-1β de 102 pg/mL ± 10 pg/mL a 42 pg/mL ± 5 pg/mL en los sobrenadantes de cultivo estimulados con Ang II. La adición del inhibidor de ACE2 MLN-4760 atenuó sustancialmente estos efectos, con aumentos en TNF-α e IL-1β hasta 125 pg/mL ± 11 pg/mL y 95 pg/mL ± 9 pg/mL, respectivamente. El tratamiento con rutina reprodujo parte de la respuesta antiinflamatoria observada con el extracto completo (Figura 2F).
SJBE también redujo notablemente la fluorescencia intracelular de DCFH-DA tras la estimulación con Ang II, lo que indica una menor acumulación de especies reactivas de oxígeno intracelulares. Esta reducción fue atenuada por MLN-4760 (Figura 2G,H). En conjunto, estos hallazgos indican que los efectos antiinflamatorios y antioxidantes de SJBE en células BV-2 estimuladas con Ang II van acompañados de la restauración de la señalización ACE2/MasR y son sensibles a la inhibición farmacológica de ACE2.
SJBE limita la transferencia inflamatoria de microglía a neuronas hipotalámicas
Para examinar si los efectos antiinflamatorios de SJBE influyen en la comunicación microglía-neurona, se cultivaron células BV-2 y neuronas hipotalámicas mHypoA-2/10 en un sistema Transwell sin contacto. La estimulación con Ang II aumentó las concentraciones de TNF-α e IL-1β en el sistema de co-cultivo, mientras que SJBE redujo el TNF-α de 150 ± pg/mL 15 pg/mL a 65 pg/mL ± 8 pg/mL y la IL-1β de 110 pg/mL ± 12 pg/mL a 48 pg/mL ± 6 pg/mL (Figura 3A). La Ang II también disminuyó la expresión de Ace2 y Mas1, ambos factores que se restablecieron hacia los niveles de control tras el tratamiento con SJBE (Figura 3B).
Se observaron cambios correspondientes en neuronas hipotalámicas cultivadas en la cámara inferior. La exposición al entorno de co-cultivo estimulado con Ang II aumentó la expresión de c-Fos y COX-2 y alteró la expresión de Avp y Oxtr, mientras que SJBE atenuó estas respuestas (Figura 3C–G). El patrón protector se debilitó mediante MLN-4760, lo que refuerza aún más la asociación entre la actividad de ACE2 y los efectos observados en el sistema de co-cultivo.
Estos hallazgos demuestran que el SJBE suprime el entorno inflamatorio generado bajo la estimulación con Ang II y se acompaña de una activación reducida de las respuestas neuronales hipotalámicas descendentes en el modelo de Transwell.
SJBE se asocia con la señalización de Ang-(1-7) y una menor lesión neuronal bajo estrés combinado de alto sodio/Ang II
La exposición a Ang II redujo las concentraciones de Ang-(1-7) en el sobrenadante de co-cultivo y aumentó la relación neuronal de CREB fosforilado/CREB. El tratamiento con SJBE incrementó la Ang-(1-7) y redujo la fosforilación de CREB hacia niveles de control (Figura 4A–C), lo que es consistente con la restauración del perfil de señalización asociado a ACE2/Ang-(1-7)/MasR observado en los experimentos previos.
Bajo la estimulación combinada de NaCl 30 mmol/L y Ang II, las neuronas hipotalámicas mostraron un aumento en la expresión de Avp y una mayor proporción de células TUNEL-positivas. SJBE atenuó significativamente ambas respuestas (Figura 4D–F), lo que indica una reducción del estrés y daño neuronal frente al desafío combinado. Para el análisis TUNEL, cada valor representa un cultivo co-cultivado independientemente, con tres campos microscópicos promediados dentro de cada réplica biológica antes del análisis estadístico (n = 5 por grupo).
SJBE reduce la presión arterial medida con manguito en la cola y se asocia con marcadores más altos de ACE2/Ang-(1-7)/MasR en el núcleo paraventricular del hipotálamo en ratas tratadas con L-NAME
La administración diaria de L-NAME produjo un aumento progresivo de la presión arterial sistólica durante la inducción del modelo. Tras establecerse la hipertensión, el tratamiento con SJBE redujo semanalmente la presión arterial medida por el método de la cola de cola durante el período de intervención de 6 semanas, observándose la respuesta más pronunciada en el grupo de dosis alta (Figura 5A).
En el punto final del estudio, la presión arterial sistólica fue de 165 ± 8 mmHg en el grupo modelo L-NAME en comparación con 115 ± 5 mmHg en las ratas control. La dosis alta de SJBE redujo la presión arterial sistólica a 130 ± 6 mmHg. La presión arterial diastólica disminuyó de 110 ± 6 mmHg a 85 ± 4 mmHg, mientras que la presión arterial media descendió de 128 ± 7 mmHg a 100 ± 5 mmHg tras el tratamiento con dosis alta de SJBE (todo con p ajustado < 0,0001 frente al grupo modelo; Figura 5B). Estos hallazgos demuestran una respuesta antihipertensiva sostenida al SJBE durante el periodo de intervención.
El análisis del tejido del nPv reveló cambios moleculares paralelos. El tratamiento con L-NAME redujo la expresión proteica de ACE2 y MasR, así como las concentraciones de Ang-(1-7), mientras que SJBE restauró los tres marcadores de manera dependiente de la dosis. En el grupo de dosis alta, la expresión relativa de ACE2 aumentó de 0,40 ± 0,07 a 1,50 ± 0,18 veces, la de MasR de 0,45 ± 0,08 a 1,35 ± 0,16 veces, y la de Ang-(1-7) pasó de 9 pg/mg ± 2 pg/mg a 32 pg/mg ± 5 pg/mg de proteína en comparación con el grupo modelo (Figura 5C–E). Por lo tanto, el efecto reductor de la presión arterial de SJBE se acompañó de la restauración del perfil molecular asociado al sistema ACE2/Ang-(1-7)/MasR dentro del nPv.
SJBE se asocia con marcadores más bajos de activación inflamatoria en el núcleo paraventricular y de salida simpática sistémica
La hipertensión inducida por L-NAME se acompañó de una marcada activación inflamatoria dentro del NVP. Los niveles de ARNm de Tnf e Il1b aumentaron en las ratas del modelo, mientras que la dosis alta de SJBE redujo la expresión de Tnf de 4,5 ± 0,5 a 1,8 ± 0,2 veces y la expresión de Il1b de 3,8 ± 0,4 a 1,6 ± 0,18 veces (Figura 6A).
El análisis de inmunofluorescencia mostró cambios celulares concordantes. La tinción de Iba-1, indicativa de la activación de microglía, aumentó en el núcleo paraventricular (PVN) de ratas tratadas con L-NAME y disminuyó tras la administración de SJBE. La tinción de c-Fos mostró un patrón similar, con una activación neuronal menor tras el tratamiento con SJBE en comparación con el grupo modelo no tratado (Figura 6B–D).
Estos cambios inflamatorios centrales se acompañaron de mejorías en los marcadores inflamatorios y simpáticos circulantes. Las concentraciones plasmáticas de TNF-α y de IL-1β estaban elevadas en las ratas del modelo y se redujeron sustancialmente tras el tratamiento con SJBE. En el grupo de dosis alta, el TNF-α disminuyó de 45 pg/mL ± 6 pg/mL a 20 pg/mL ± 3 pg/mL y la IL-1β de 35 pg/mL ± 5 pg/mL a 15 pg/mL ± 3 pg/mL (Figura 6E). La norepinefrina plasmática también disminuyó de 400 pg/mL ± 45 pg/mL a 180 pg/mL ± 25 pg/mL (Figura 6F).
En conjunto, estos hallazgos in vivo muestran que el tratamiento con SJBE reduce la presión arterial en ratas tratadas con L-NAME en paralelo con la restauración de los marcadores asociados a ACE2/Ang-(1-7)/MasR en el NPV, la atenuación de la activación inflamatoria en el NPV y la reducción de citocinas inflamatorias y noradrenalina circulantes.
DISPONIBILIDAD DE LOS DATOS:
Los datos numéricos originales que sustentan las figuras y los resultados estadísticos asociados se proporcionan en el Archivo Suplementario 1.
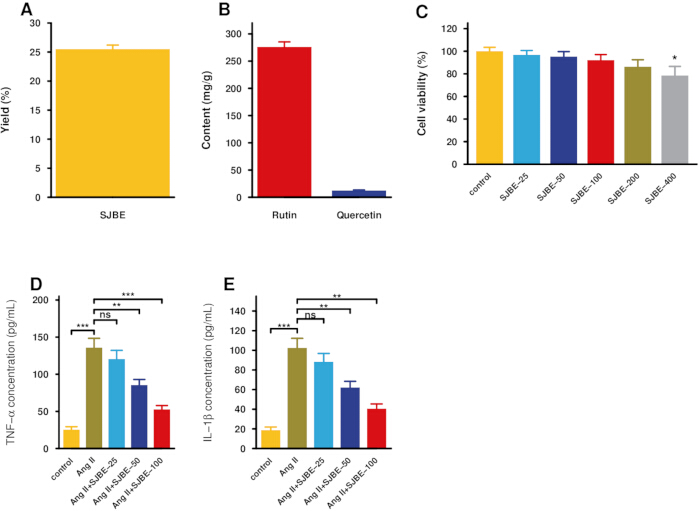
Figura 1: Cuantificación dirigida por HPLC y experimentos iniciales con BV-2. (A) Rendimiento de extracción. (B) Contenido de rutina y quercetina en SJBE cuantificado mediante HPLC dirigida. (C) Viabilidad de BV-2 tras 24 h de exposición a SJBE. (D,E) TNF-α e IL-1β en sobrenadantes de BV-2 estimulados con Ang II. Los datos corresponden a la media ± DE; n = 3 experimentos independientes para los paneles cuantitativos disponibles. Se utilizó ANOVA unidireccional con comparaciones ajustadas por Tukey. Abreviatura: ns, no significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Haga clic aquí para ver una versión más grande de esta figura.
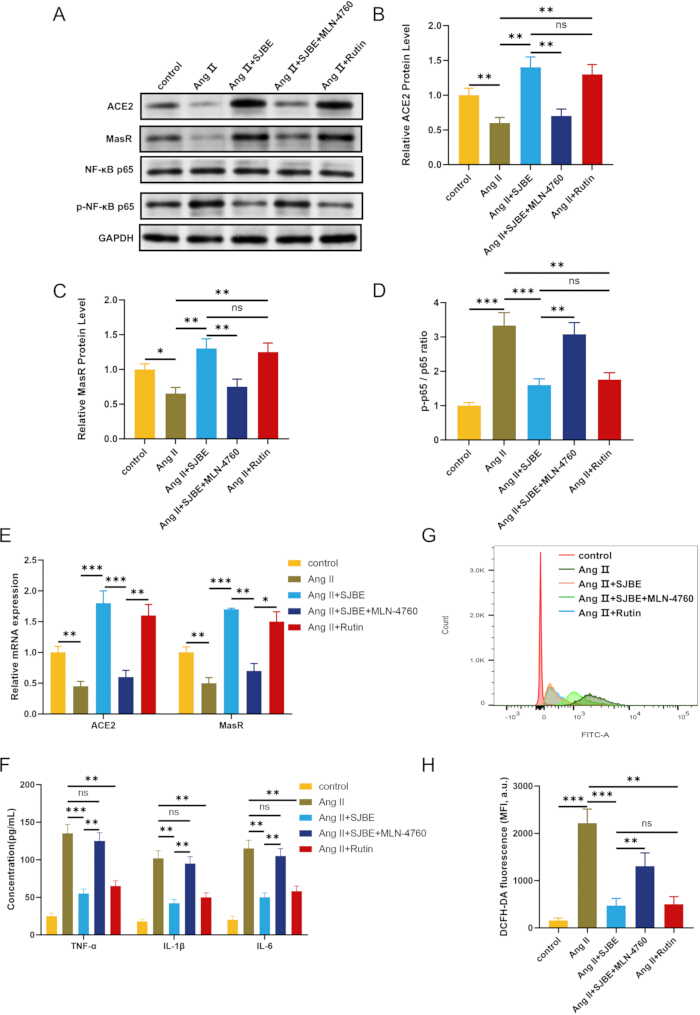
Figura 2: El SJBE se asocia con marcadores más altos de ACE2/MasR y menor señalización de NF-κB y estrés oxidativo en células BV-2. (A–D) Inmunotransferencias y cuantificación de ACE2, MasR, p65 fosforilado y p65 total. (E) ARNm de Ace2 y Mas1. (F) TNF-α, IL-1β e IL-6. (G,H) Resultados de citometría de flujo de ERO y cuantificación de fluorescencia. Los datos representan la media ± DE; n = 3 experimentos independientes. Se utilizó ANOVA de un factor con comparaciones ajustadas por Tukey. ns, no significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Haga clic aquí para ver una versión ampliada de esta figura.
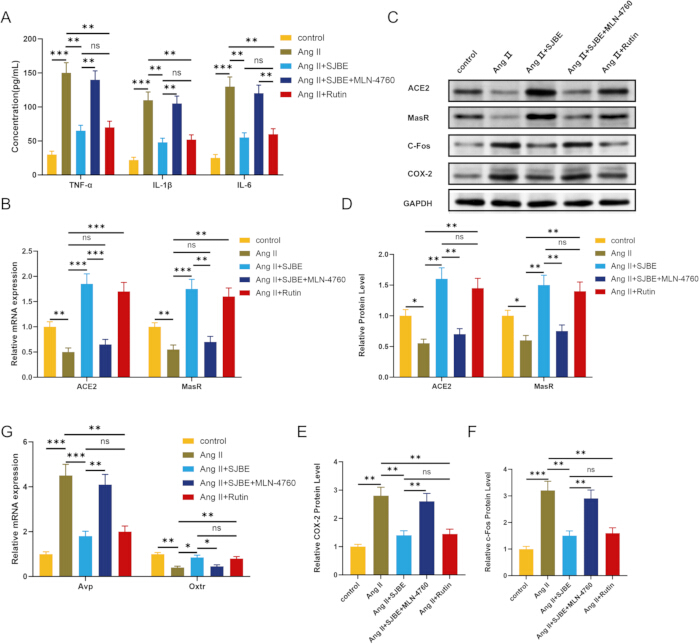
Figura 3: El SJBE limita la señalización inflamatoria en un modelo de co-cultivo mediante factores solubles BV-2/mHypoA-2/10. (A) Citocinas en el sobrenadante de co-cultivo. (B) ARNm de Ace2 y Mas1. (C–F) Inmunotransferencias y cuantificación de ACE2, MasR, c-Fos y COX-2. (G) Expresión de Avp y Oxtr en neuronas de la cámara inferior. Los datos representan la media ± DE; n = 3 experimentos independientes. Se utilizó ANOVA de un factor con comparaciones ajustadas por Tukey. ns, no significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Haga clic aquí para ver una versión ampliada de esta figura.
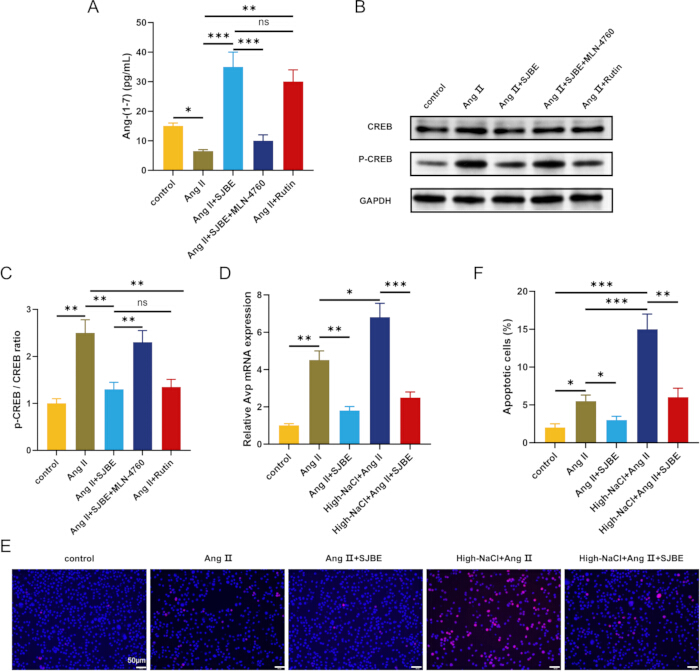
Figura 4: SJBE se asocia con la señalización de Ang-(1-7) y menor daño neuronal asociado al estrés. (A) Ang-(1-7) en el sobrenadante de co-cultivo. (B,C) CREB fosforilado y CREB total en neuronas de la cámara inferior. (D) Avp bajo la condición combinada de estrés con NaCl/Ang II. (E,F) Imágenes representativas de TUNEL y su cuantificación; barra de escala, 50 µm. Los datos corresponden a la media ± DE; n = 3 experimentos independientes para los paneles A, C y D; n = 5 preparaciones independientes de co-cultivo para el panel F, con tres campos promediados por preparación. Se utilizó ANOVA de un factor con comparaciones ajustadas por Tukey. ns, no significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Haga clic aquí para ver una versión más grande de esta figura.
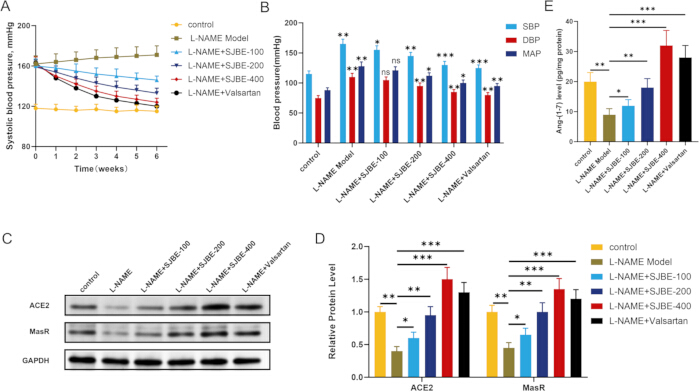
Figura 5: SJBE reduce la presión arterial en la cola y se asocia con marcadores más altos de ACE2/Ang-(1-7)/MasR en el núcleo paraventricular (PVN) de ratas tratadas con L-NAME. (A) Presión arterial sistólica longitudinal. (B) Presión arterial sistólica, diastólica y media al final del experimento. (C,D) Inmunotransferencias y cuantificación de ACE2 y MasR en tejido del PVN. (E) Ang-(1-7) en homogeneizados del PVN. Los datos representan la media ± DE; n = 6 ratas/grupo. La PAS longitudinal se presenta de forma descriptiva; para los resultados finales se utilizó ANOVA unidireccional con comparaciones ajustadas por Tukey. ns, no significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Haga clic aquí para ver una versión más grande de esta figura.
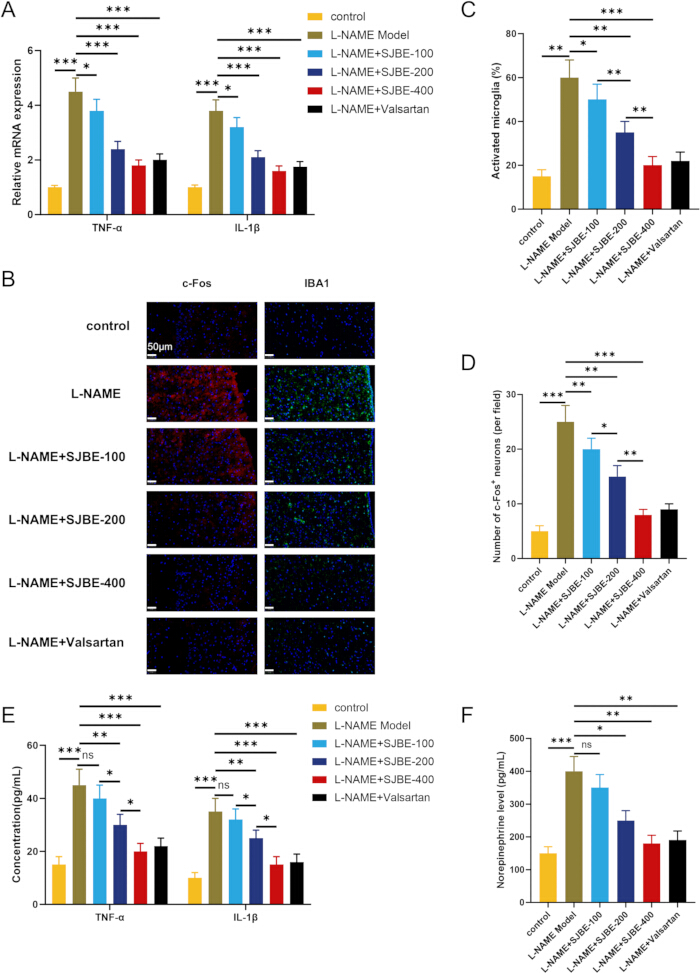
Figura 6: SJBE se asocia con una menor activación inflamatoria en el NPV y marcadores de salida simpática sistémica en ratas tratadas con L-NAME. (A) ARNm de Tnf e Il1b en tejido del NPV. (B–D) Inmunofluorescencia y cuantificación de Iba-1 y c-Fos; barras de escala, 50 µm. (E) TNF-α e IL-1β plasmáticos. (F) Norepinefrina plasmática. Los datos son la media ± DE; n = 6 ratas/grupo. Se utilizó ANOVA unidireccional con comparaciones ajustadas por Tukey. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Haga clic aquí para ver una versión más grande de esta figura.
| Gen | Primer directo (5'-3') | Primer inverso (5'-3') |
| Gapdh | CACCCACTCCTCCACCTTTGAC | GTCCACCACCCTGTTGCTGTAG |
| Tnf | CCTGCTGCACTTTGGAGTGA | GCTTGAGGGTTTGCTACAACA |
| Il1b | CAGTGAGGAGAATGACCTGTTC | CGAGATGCTGCTGTGAGATT |
| Ace2 | TCCATTGGTCTTCTGCCATCCG | AGACCATCCACCTCCACTTCTC |
| Mas1 | TCCACCATCAATAGCAGCG | AAGCCACCCACATTCAGGC |
| Avp | TCGCCATGATGCTCAACACTACGC | ACACTGTCTCAGCTCCATGTCGGATG |
| Oxtr | GTGTCGAGTTGGACCTCGGG | CCAGGAACAGAATGAGGCACAG |
Tabla 1: Secuencias de cebadores utilizadas en el estudio.
Archivo complementario 1: Los datos numéricos fuente que sustentan las figuras y los resultados estadísticos asociados. Haga clic aquí para descargar este archivo.
Discusión
Este estudio asocia el extracto de brotes de S. japonicum cuantificado mediante HPLC dirigido con una menor señalización inflamatoria en modelos de microglía y cultivos celulares con factores solubles, así como con una menor presión arterial en la cola mediante método de manguito en ratas tratadas con L-NAME. En todos los sistemas experimentales, el tratamiento con SJBE coincidió con marcadores más altos de ACE2/Ang-(1-7)/MasR, menor activación de NF-κB y estrés oxidativo, y marcadores más bajos de activación inflamatoria en el núcleo paraventricular (PVN). Estas observaciones convergentes respaldan una hipótesis neuroinmune, pero no establecen que la vía central medié el efecto antihipertensivo.
Los resultados son coherentes con informes que indican que los constituyentes florales de S. japonicum y la rutina reducen la señalización inflamatoria y la neuroinflamación8,9,22, y con evidencia de que la quercetina modula el tono inflamatorio cardiovascular y la señalización redox de la microglía12,13. El presente estudio extiende estas observaciones a modelos neuroinmunes hipotalámicos utilizando un extracto botánico completo. Dado que MLN-4760 debilitó la respuesta protectora solo in vitro, la ACE2 debe interpretarse mejor como un contribuyente funcional a la respuesta antiinflamatoria celular, más que como el mediador establecido del efecto sobre la presión arterial in vivo.
Los hallazgos en el núcleo paraventricular (PVN) sitúan las observaciones celulares dentro de una región de control cardiovascular. Estudios previos muestran que la microglía y las citoquinas inflamatorias contribuyen a la hipertensión neurogénica y a la excitación simpática23,24. La señalización de Ang-(1-7) dentro del PVN puede regular el flujo simpático, mientras que la Ang II puede inducir estrés redox microglial dependiente de AT1/TLR420,21. Por consiguiente, las reducciones en Iba-1, c-Fos, citoquinas inflamatorias y norepinefrina plasmática tras el tratamiento con SJBE son coherentes con una menor activación inflamatoria en el PVN, aunque los datos no establecen si estos cambios causaron la reducción de la presión arterial o si siguieron a una mejora sistémica.
Los modelos de Ang II y L-NAME proporcionan contextos de estrés complementarios en lugar de mecanismos de enfermedad idénticos. La estimulación con Ang II induce una inflamación microglial impulsada por el sistema renina-angiotensina, mientras que el L-NAME modela una hipertensión por déficit de óxido nítrico con disfunción vascular y estrés oxidativo25,26. Otros modelos también implican la activación microglial del núcleo paraventricular (PVN) en la regulación simpática14,27, pero el presente estudio con L-NAME no es específico para la hipertensión neurogénica impulsada por el PVN. La condición de cultivo conjunto con alto contenido de sodio fue un desafío de estrés neuronal in vitro sin un control isoosmótico y no debe interpretarse como un modelo in vivo de hipertensión por sal.
Para una aplicación reproducible, los pasos más críticos son la documentación de la fuente botánica, la extracción y almacenamiento consistentes, la densidad celular estandarizada y el momento del tratamiento, la asignación correcta de los compartimentos Transwell, la habituación y calentamiento del manguito caudal, el muestreo preciso del núcleo paraventricular (PVN) y la cuantificación ciega de los puntos finales. Un rendimiento variable en la extracción debe llevar a verificar la humedad del material, la proporción de disolvente, las condiciones de reflujo, la filtración y la liofilización; los desplazamientos en los tiempos de retención en HPLC deben llevar a verificar la preparación de los patrones, la fase móvil, la velocidad de flujo, la temperatura, la equilibración de la columna y la idoneidad del sistema. Los resultados inconsistentes en los cultivos co-cultivo o con el manguito caudal deben abordarse verificando la integridad de la inserción y la colocación del tratamiento, o repitiendo la habituación estandarizada, en lugar de excluir selectivamente mediciones. El perfilado cromatográfico o LC-MS/MS, los diseños de cultivo primario o selectivo para células específicas, la telemetría, la farmacocinética cerebro/plasma y los experimentos de pérdida de función central de ACE2/MasR son alternativas adecuadas para preguntas que van más allá de este protocolo. El trabajo interdisciplinario emergente sobre la remodelación del microentorno neuronal y la integración de imágenes con inteligencia artificial ilustra direcciones metodológicas más amplias para investigar sistemas biológicos complejos28,29.
Varias limitaciones definen el rango de aplicación. MLN-4760 proporcionó únicamente evidencia funcional in vitro; no se realizó ninguna medición de bloqueo de ACE2/MasR in vivo ni de exposición en plasma, cerebro o núcleo paraventricular. Por lo tanto, la concentración de 100 µg/mL es una concentración de trabajo in vitro no citotóxica, y no una exposición equivalente in vivo. El diseño de Transwell no puede demostrar una acción específica en microglía, y el pequeño tamaño de la cohorte animal, que no fue calculada con antelación para tener potencia estadística, limita la precisión. Las mediciones mediante manguito caudal son intermitentes y sensibles al estrés por restricción. Finalmente, la cuantificación específica de rutina/quercetina no establece una huella química, validación analítica completa, atribución de constituyentes ni consistencia entre lotes independientes. Dentro de estos límites, el protocolo permite la generación de hipótesis sobre SJBE, señales de neuroinflamación y regulación de la presión arterial, más que afirmaciones causales o traslacionales definitivas.
Divulgaciones
Los autores declaran que no tienen intereses en competencia.
Agradecimientos
Los autores agradecen el apoyo institucional y técnico asociado con los laboratorios participantes.
Financiamiento:
Este trabajo fue apoyado por la Fundación Nacional de Ciencias Naturales de China (No. 82600861); el Proyecto Juvenil del Programa de Investigación Básica de la Provincia de Shanxi (Nos. 202203021212491, 202303021222205); el Proyecto General del Programa de Investigación Básica de la Provincia de Shanxi (No. 202203021221210); y el Proyecto de Inicio de Investigación Doctoral de la Universidad de Shanxi Datong (No. 2018-B-36).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Insertos Transwell de 0,4 µm | Corning Incorporated | 3413 | Inserto de membrana de policarbonato de 24 pocillos para co-cultivo sin contacto de BV-2/mHypoA-2/10 |
| Anticuerpo ACE2 | Cell Signaling Technology | 92485; RRID: AB_3741093 | Anticuerpo monoclonal de conejo ACE2 (E5O6J); WB 1:1.000; IHC/IF 1:100–1:200 |
| Alexa Fluor 488 anti-IgG de conejo | Cell Signaling Technology | 4412; RRID: AB_1904025 | Anticuerpo secundario para inmunofluorescencia; 1:500 |
| Alexa Fluor 594 anti-IgG de conejo | Cell Signaling Technology | 8889; RRID: AB_2716249 | Anticuerpo secundario para inmunofluorescencia; 1:500 |
| Angiotensina II | Sigma-Aldrich | A9525 | Péptido sintético de Ang II; estimulación de microglía |
| Kit de ensayo de Angiotensina-(1-7) | Cloud-Clone Corp. | CES085Mi | Cuantificación de Ang-(1-7) |
| Kit de ensayo de proteína BCA | Beyotime Biotechnology | P0012 | Cuantificación de proteína |
| Células BV-2 | Procell Life Science & Technology Co., Ltd. | CL-0493; RRID: CVCL_0182 | Línea celular de microglía murina; pases 3–20 |
| Columna HPLC C18 | Shimadzu Corporation | Shim-pack GIST C18; P/N 227-30017-08 | 250 × 4,6 mm, 5 µm; metanol–agua (65:35, v/v), 1,0 mL/min, 35 °C |
| Reactivo CCK-8 | Beyotime Biotechnology | C0038 | Ensayo de viabilidad celular |
| Anticuerpo c-Fos | Cell Signaling Technology | 2250; RRID: AB_2247211 | Anticuerpo monoclonal de conejo c-Fos (9F6); WB 1:1.000; IF 1:200 |
| Anticuerpo COX-2 | Cell Signaling Technology | 12282; RRID: AB_2571729 | Anticuerpo monoclonal de conejo COX-2 (D5H5); WB 1:1.000; IHC/IF 1:200 |
| Reactivo DCFH-DA | Beyotime Biotechnology | S0033S | Detección de ERO mediante citometría de flujo |
| DMEM, glucosa alta | Gibco/Thermo Fisher Scientific | 11965092 | Medio de cultivo celular |
| Kit de transcripción inversa Evo M-MLV | Accurate Biotechnology | AG11706 | Síntesis de ADNc para qPCR |
| Suero bovino fetal | Gibco/Thermo Fisher Scientific | 10099141 | Suplemento para cultivo celular |
| Citómetro de flujo | BD Biosciences | BD Accuri C6 Plus | Adquisición de fluorescencia de ERO |
| Microscopio de fluorescencia | Olympus/Evident Scientific | IX73 | Microscopio invertido de fluorescencia para imágenes de TUNEL e hipotálamo |
| Anticuerpo GAPDH | Cell Signaling Technology | 5174; RRID: AB_10622025 | Anticuerpo monoclonal de conejo GAPDH (D16H11); WB 1:1.000–1:5.000 |
| Suero de cabra | Beyotime Biotechnology | C0265 | Reactivo bloqueante para inmunofluorescencia |
| Sistema HPLC | Shimadzu Corporation, Kioto, Japón | Prominence LC-20A | Ensayo de control de calidad dirigido a rutina/quercetina |
| Anticuerpo secundario anti-IgG de ratón con enlace HRP | Cell Signaling Technology | 7076; RRID: AB_330924 | Anticuerpo secundario para inmunotransferencia; 1:3.000–1:5.000 |
| Anticuerpo secundario anti-IgG de conejo con enlace HRP | Cell Signaling Technology | 7074; RRID: AB_2099233 | Anticuerpo secundario para inmunotransferencia; 1:3.000–1:5.000 |
| Anticuerpo Iba-1/AIF-1 | Cell Signaling Technology | 17198; RRID: AB_2820254 | Anticuerpo monoclonal de conejo Iba-1/AIF-1 (E4O4W); WB 1:1.000; IHC/IF 1:200 |
| Kit ELISA de IL-6 | Beyotime Biotechnology | PY2782 | Cuantificación de IL-6 murina |
| L-NAME | Beyotime Biotechnology | S0006 | Inhibidor de NOS para hipertensión por deficiencia de óxido nítrico |
| Ratas Wistar macho | Beijing HFK Bioscience Co., Ltd. | Wistar; SCXK (Jing) 2019-0008 | Machos libres de patógenos específicos, 6–8 semanas, 180–220 g |
| Anticuerpo MasR | Alomone Labs | AAR-013; RRID: AB_2039972 | Anticuerpo anti-receptor Mas; WB 1:200; IHC/IF 1:100 |
| Células mHypoA-2/10 | Cedarlane Laboratories Ltd. | CLU176; RRID: CVCL_D384 | Línea celular neuronal hipotalámica murina; pases 3–20 |
| Lector de microplacas | Thermo Scientific | Multiskan FC; Cat. No. 51119000 | Mediciones de absorbancia para CCK-8 y ELISA |
| MLN-4760 | Beyotime Biotechnology | SF1197 | Inhibidor de ACE2; 10 µmol/L en experimentos celulares |
| Kit de ensayo de IL-1β murina | Invitrogen/Thermo Fisher Scientific | 88-7013A-88 | Cuantificación de IL-1β murina |
| Kit de ensayo de TNF-α murino | Beyotime Biotechnology | PT512 | Cuantificación de TNF-α murino |
| Anticuerpo NF-κB p65 | Cell Signaling Technology | 8242; RRID: AB_10859369 | Anticuerpo monoclonal de conejo NF-κB p65 (D14E12) XP; WB 1:1.000 |
| Sistema no invasivo de manguito caudal | Visitech Systems | BP-2000-R-4 | Sistema de adquisición de presión arterial en cola de rata y calentamiento |
| Kit de ensayo de norepinefrina | Cloud-Clone Corp. | HEA907Ge | Cuantificación de norepinefrina |
| Anticuerpo p-CREB | Cell Signaling Technology | 9198; RRID: AB_2561044 | Anticuerpo monoclonal de conejo Phospho-CREB (Ser133) (87G3); WB 1:1.000 |
| Penicilina–estreptomicina | Gibco/Thermo Fisher Scientific | 15140122 | Suplemento antibiótico para cultivo celular |
| Detector de arreglo de fotodiodos | Shimadzu Corporation | SPD-M20A | Detección UV–visible/PDA por HPLC a 360 nm |
| Anticuerpo p-NF-κB p65 | Cell Signaling Technology | 3031; RRID: AB_330559 | Anticuerpo Phospho-NF-κB p65 (Ser536); WB 1:1.000 |
| Membrana PVDF | Beyotime Biotechnology | FFP77 | Membrana para inmunotransferencia de 0,45 µm |
| Estándar de quercetina | Beyotime Biotechnology | SM2147 | Estándar de referencia de quercetina; pureza del 98% por HPLC |
| Kit de ensayo de IL-1β de rata | Elabscience Biotechnology Inc. | E-HSEL-R0002 | Cuantificación de IL-1β de rata |
| Kit de ensayo de TNF-α de rata | Elabscience Biotechnology Inc. | E-HSEL-R0001 | Cuantificación de TNF-α de rata |
| Sistema de PCR en tiempo real | Bio-Rad Laboratories, Inc. | CFX96 Touch; Cat. No. 1855195 | Amplificación de qPCR en tiempo real y análisis de curvas de fusión |
| Tampón de lisis RIPA | Beyotime Biotechnology | P0013B | Extracción de proteínas |
| Estándar de rutina | Beyotime Biotechnology | SM2159 | Estándar de referencia de rutina; pureza del 98% por HPLC |
| Material de referencia de Sophorae Flos | Institutos Nacionales de Control de Alimentos y Medicamentos (NIFDC), Pekín, China | 121270; Lote No. 121270-201403 | Material de referencia botánico certificado para autenticación de capullos florales de S. japonicum |
| Capullos florales de Styphnolobium japonicum | Material botánico del estudio | No aplicable | Capullos florales no abiertos secos autenticados frente al material de referencia Sophorae Flos del NIFDC |
| Anticuerpo total de CREB | Proteintech Group, Inc. | 12208-1-AP; RRID: AB_2245417 | Anticuerpo policlonal de conejo anti-CREB total para normalización de Phospho-CREB |
| Reactivo TRIzol | Invitrogen/Thermo Fisher Scientific | 15596026 | Aislamiento de ARN |
| Kit de detección de apoptosis TUNEL | Beyotime Biotechnology | C1086 | Detección de apoptosis neuronal |
| Valsartán | Sigma-Aldrich | SML0142 | Antagonista del receptor AT1; control antihipertensivo positivo |
Referencias
- He X, et al. Local and traditional uses, phytochemistry, and pharmacology of Sophora japonica L.: a review. J Ethnopharmacol. 2016;187:160-182.
- Madden E, McLachlan C, Oketch-Rabah H, Calderon AI. United States Pharmacopeia comprehensive safety review of Styphnolobium japonicum flower and flower bud. Phytother Res. 2022;36(5):2061-2071.
- Shi W, et al. Bioactive flavonoids from Flos Sophorae. J Nat Med. 2017;71(3):513-22.
- Paniwnyk L, Beaufoy E, Lorimer JP, Mason TJ. The extraction of rutin from flower buds of Sophora japonica. Ultrason Sonochem. 2001;8(3):299-301.
- Xie Z, et al. Extraction and isolation of flavonoid glycosides from Flos Sophorae Immaturus using ultrasonic-assisted extraction followed by high-speed countercurrent chromatography. J Sep Sci. 2014;37(8):957-965.
- Wang G, et al. Efficient extraction of flavonoids from Flos Sophorae Immaturus by tailored and sustainable deep eutectic solvent as green extraction media. J Pharm Biomed Anal. 2019;170:285-294.
- Le NT, Nguyen TPD, Ho DV, Phung HT, Nguyen HT. A green method to extract rutin from Sophora japonica L. MethodsX. 2023;11:102479.
- Liu Y, et al. Sophora japonica flowers and their main phytochemical, rutin, regulate chemically induced murine colitis in association with targeting the NF-kappaB signaling pathway and gut microbiota. Food Chem. 2022;393:133395.
- Hao G, et al. Rutin inhibits neuroinflammation and provides neuroprotection in an experimental rat model of subarachnoid hemorrhage, possibly through suppressing the RAGE-NF-kappaB inflammatory signaling pathway. Neurochem Res. 2016;41(6):1496-1504.
- Dabeek WM, Marra MV. Dietary quercetin and kaempferol: bioavailability and potential cardiovascular-related bioactivity in humans. Nutrients. 2019;11(10):2288.
- Patel RV, et al. Therapeutic potential of quercetin as a cardiovascular agent. Eur J Med Chem. 2018;155:889-904.
- Han X, et al. Quercetin hinders microglial activation to alleviate neurotoxicity via the interplay between NLRP3 inflammasome and mitophagy. Redox Biol. 2021;44:102010.
- Le K, et al. Quercetin alleviates neonatal hypoxic-ischemic brain injury by inhibiting microglia-derived oxidative stress and TLR4-mediated inflammation. Inflamm Res. 2020;69(12):1201-1213.
- Mi Y, Wu Q, Yuan W, Chen F, Du D. Role of microglia M1/M2 polarisation in the paraventricular nucleus: new insight into the development of stress-induced hypertension in rats. Auton Neurosci. 2018;213:71-80.
- Wei B, et al. Microglia in the hypothalamic paraventricular nucleus sense hemodynamic disturbance and promote sympathetic excitation in hypertension. Immunity. 2024;57(9):2030-42.e8.
- Wang M, et al. Microglia-mediated neuroinflammation: a potential target for the treatment of cardiovascular diseases. J Inflamm Res. 2022;15:3083-3094.
- Xu P, Sriramula S, Lazartigues E. ACE2/ANG-(1-7)/Mas pathway in the brain: the axis of good. Am J Physiol Regul Integr Comp Physiol. 2011;300(4):R804-817.
- Bader M. ACE2, angiotensin-(1-7), and Mas: the other side of the coin. Pflugers Arch. 2013;465(1):79-85.
- Sriramula S, Cardinale JP, Lazartigues E, Francis J. ACE2 overexpression in the paraventricular nucleus attenuates angiotensin II-induced hypertension. Cardiovasc Res. 2011;92(3):401-408.
- Silva AQ, Santos RA, Fontes MA. Blockade of endogenous angiotensin-(1-7) in the hypothalamic paraventricular nucleus reduces renal sympathetic tone. Hypertension. 2005;46(2):341-348.
- Biancardi VC, Stranahan AM, Krause EG, de Kloet AD, Stern JE. Cross talk between AT1 receptors and Toll-like receptor 4 in microglia contributes to angiotensin II-derived ROS production in the hypothalamic paraventricular nucleus. Am J Physiol Heart Circ Physiol. 2016;310(3):H404-115.
- Sun XY, et al. Rutin prevents tau pathology and neuroinflammation in a mouse model of Alzheimer’s disease. J Neuroinflammation. 2021;18(1):131.
- Shi P, et al. Brain microglial cytokines in neurogenic hypertension. Hypertension. 2010;56(2):297-303.
- Shen XZ, et al. Microglia participate in neurogenic regulation of hypertension. Hypertension. 2015;66(2):309-316.
- Simko F, et al. Effect of melatonin on the renin-angiotensin-aldosterone system in L-NAME-induced hypertension. Molecules. 2018;23(2):265.
- Selamoglu Talas Z. Propolis reduces oxidative stress in L-NAME-induced hypertension rats. Cell Biochem Funct. 2014;32(2):150-154.
- Moreira JD, et al. Inhibition of microglial activation in rats attenuates paraventricular nucleus inflammation in Gαi2 protein-dependent, salt-sensitive hypertension. Exp Physiol. 2019;104(12):1892-910.
- Wu Y, Sun R, Ren S, Zengin G, Li M. Neuronal reshaping of the tumor microenvironment in tumorigenesis and metastasis: bench to clinic. Medicine Advances. 2025;3(4):364-371.
- Xu J et al. Advancements in imaging technologies and AI integration for neurodegenerative disease management: a narrative review. Mol Imaging. 2025;24:15353508251393056.