Desarrollamos un modelo de astrocitos primarios de rata que proporciona un sistema fisiológicamente relevante para estudiar la enfermedad de Alexander (AxD), permitiendo la investigación de la agregación de GFAP, la modificación patológica y la disfunción de los astrocitos. Este sistema conecta estudios in vitro e in vivo, ofreciendo una plataforma robusta para explorar la patología de la AxD e identificar dianas terapéuticas para enfermedades neurodegenerativas.
Artículo de método
Modelos celulares para el estudio de la enfermedad de Alexander: Análisis funcional de astrocitos primarios de rata
En este artículo
Resumen
Resumen
Los astrocitos desempeñan un papel fundamental en el mantenimiento de la homeostasis del sistema nervioso central, en el apoyo a la función neuronal y en la respuesta a lesiones o enfermedades. Se reconoce cada vez más que la disfunción de la actividad astrocitaria es un factor clave en los trastornos neurodegenerativos, incluyendo la enfermedad de Alexander (AxD), una afección rara y fatal causada por mutaciones en la proteína ácida fibrilar glial (GFAP). Estas mutaciones provocan la agregación de GFAP, la formación de fibras de Rosenthal y una disfunción astrocitaria progresiva. Aunque los modelos animales in vivo ofrecen un entorno celular complejo, tanto los modelos in vitro como in vivo actuales presentan limitaciones para replicar con precisión el contexto celular intrincado y las funciones de los astrocitos. Para abordar esta cuestión, desarrollamos un modelo celular utilizando astrocitos primarios de ratas derivadas de ratas silvestres (WT) y de ratas modelo de AxD, con el fin de estudiar los efectos funcionales de las mutaciones en GFAP. Este sistema fisiológicamente relevante permite una investigación detallada de mecanismos específicos de los astrocitos, incluyendo la agregación de GFAP, las respuestas al estrés oxidativo y las modificaciones patológicas. Para investigadores que no tienen acceso a ratas modelo de AxD, la transducción con lentivirus ofrece un método alternativo para introducir mutaciones en GFAP asociadas a AxD en astrocitos derivados de ratas normales, ampliando así la aplicabilidad de este enfoque. En comparación con líneas celulares de astrocitos inmortalizadas o estudios in vitro que utilizan proteínas recombinantes, los astrocitos primarios conservan mejor la arquitectura celular y los perfiles moleculares nativos, proporcionando una plataforma robusta para estudiar la dinámica y solubilidad de GFAP, así como las respuestas astrocíticas frente a agentes estresantes como el daño oxidativo y las modificaciones patológicas. Este modelo celular sirve de puente entre los estudios moleculares y sistémicos, ofreciendo un marco experimental controlado para explorar la disfunción astrocitaria en la AxD. Al complementar las metodologías existentes, los cultivos de astrocitos primarios mejoran nuestra comprensión de la patología de la AxD y representan una herramienta valiosa para identificar posibles dianas terapéuticas en enfermedades neurodegenerativas.
Introducción
Los astrocitos son células gliales especializadas que abarcan todo el sistema nervioso central (SNC), desempeñando funciones cruciales en el mantenimiento de la homeostasis cerebral, la regulación de la actividad neuronal y la respuesta a lesiones o enfermedades1. Sus funciones incluyen la eliminación y reciclaje de neurotransmisores, la homeostasis de iones y agua en el espacio extracelular, y el apoyo al funcionamiento de los circuitos neuronales. Las moléculas secretadas por los astrocitos son esenciales para el desarrollo de sinapsis y la plasticidad sináptica en el cerebro adulto2. En respuesta a una lesión o enfermedad del SNC, los astrocitos experimentan cambios reactivos que pueden mediar señales proinflamatorias o antiinflamatorias, lo que posibilita funciones neuroprotectoras pero que potencialmente puede contribuir a patologías del SNC según el contexto3. Se reconoce cada vez más que la disfunción de los astrocitos es un factor clave en la salud y enfermedad del SNC4,5.
La proteína ácida fibrilar glial (GFAP), una proteína del filamento intermedio (FI) de tipo III, es un componente citoesquelético principal de los astrocitos, expresado por la mayoría, aunque no todos, los astrocitos. La GFAP se sobreexpresa en respuesta a lesiones del SNC, actuando como un marcador de la gravedad del daño tisular6. Aunque tradicionalmente se ha asociado a funciones estructurales7, sus implicaciones funcionales siguen poco exploradas. Las mutaciones en GFAP causan la enfermedad de Alexander (AxD)8, un trastorno neurodegenerativo raro caracterizado por la agregación de GFAP, la formación de fibras de Rosenthal y una disfunción astrocitaria progresiva. Aunque estudios bioquímicos in vitro9,10,11 y modelos animales in vivo12,13 han proporcionado información sobre la patología de la AxD, no logran capturar el contexto celular complejo de la función astrocitaria14.
Para superar estas limitaciones, desarrollamos un modelo celular utilizando astrocitos primarios de ratas silvestres (WT) y de ratas modelo de AxD13. Este sistema conserva la arquitectura celular nativa y los perfiles moleculares de los astrocitos, permitiendo el estudio de la agregación de GFAP, las respuestas al estrés oxidativo y las modificaciones patológicas asociadas con la AxD. Para investigadores que no tienen acceso a ratas modelo de AxD, la transducción con lentivirus ofrece un método alternativo para introducir mutaciones de GFAP asociadas a la AxD en astrocitos derivados de ratas normales10.
En comparación con las líneas celulares inmortalizadas, los astrocitos primarios conservan la heterogeneidad y la complejidad de las poblaciones de astrocitos in vivo, proporcionando una plataforma fisiológicamente relevante para investigar mecanismos específicos de los astrocitos15. A diferencia de los estudios in vitro que utilizan proteínas recombinantes9, los astrocitos primarios expresan naturalmente GFAP y otros marcadores específicos de astrocitos, lo que permite estudiar variantes asociadas a enfermedades dentro de un entorno celular nativo10,16,17. Además, los astrocitos primarios facilitan la investigación de respuestas funcionales a estímulos de estrés, como el daño oxidativo18 y la inflamación19, los cuales son difíciles de replicar en sistemas in vitro simplificados.
En la investigación de la enfermedad de Alexander (AxD), los astrocitos primarios complementan los enfoques bioquímicos y in vivo al servir de nexo entre los estudios moleculares y sistémicos. Si bien los ensayos bioquímicos se centran en las propiedades moleculares de las mutaciones en GFAP, carecen de complejidad celular, mientras que los modelos in vivo capturan los efectos sistémicos pero son menos adecuados para estudios celulares mecanicistas. Los astrocitos primarios proporcionan un sistema intermedio con complejidad celular y control experimental, en línea con las tendencias actuales en la investigación de enfermedades neurodegenerativas que enfatizan el uso de modelos celulares para comprender los mecanismos de la enfermedad e identificar dianas terapéuticas20.
Este manuscrito presenta el desarrollo y la aplicación de astrocitos primarios de rata como modelo celular para la investigación de la enfermedad de Alexander (AxD). Al permitir la comparación directa entre astrocitos WT y AxD, este enfoque aborda limitaciones clave de técnicas alternativas y amplía la accesibilidad mediante la transducción con lentivirus. Estos hallazgos contribuyen a una comprensión más profunda de la disfunción astrocitaria en la AxD y ofrecen una herramienta valiosa para impulsar los descubrimientos terapéuticos en enfermedades neurodegenerativas.
Protocolo
Los animales utilizados en este protocolo fueron aprobados por el Comité Institucional de Cuidado y Uso de Animales de Laboratorio del Colegio de Ciencias de la Vida y Medicina de la Universidad Nacional Tsing Hua (NTHU IACUC Aprobación N.º 109088 y 111060) y cumplen con las directrices del Manual de Agricultura para el Cuidado y Uso de Animales de Laboratorio.
1. Preparación de medios, cubreobjetos, placas y placas de cultivo
- Antes de comenzar, asegúrese de que las siguientes soluciones (Tabla 1) estén preparadas y listas para usar.
- Esterilice las tijeras y las pinzas mediante autoclave antes de usarlas para garantizar la esterilidad.
- Prepare la solución de poli-L-lisina (PLL) a 0,02 mg/mL en tampón de ácido bórico.
- Agregue suficiente solución de PLL para cubrir completamente la superficie del cubreobjetos o el fondo del recipiente/placa de cultivo. Asegúrese de que el recubrimiento sea uniforme.
- Deje que los cubreobjetos y recipientes recubiertos con PLL incuben durante la noche a temperatura ambiente en una cabina de flujo laminar.
- Al día siguiente, retire cuidadosamente la solución de PLL. Enjuague los cubreobjetos o la placa/recipiente recubiertos tres veces con agua estéril fresca para eliminar cualquier residuo de PLL.
NOTA: Es fundamental enjuagar completamente el frasco/placa recubierto con PLL, o los cubreobjetos, para eliminar el PLL residual que podría afectar negativamente la viabilidad celular.
2. Preparación del cultivo primario de astrocitos
NOTA: En la Figura 1 se muestra un esquema general.
- Después de inducir la hipotermia colocando las crías sobre hielo, seccione la cabeza de la cría de rata de día postnatal 1–3 y separe la cabeza del cuerpo.
- Coloque la cabeza en una placa de 60 mm y sujete los lados con pinzas. Usando tijeras finas, disecte suavemente la piel de la parte superior de la cabeza.
- Haga una incisión en el vértice de la cabeza usando tijeras finas para abrir cuidadosamente el cráneo. Separe y retire suavemente las dos mitades del cráneo.
- Usando pinzas, pellizque el cerebro desde la base y transfiéralo a una placa de 60 mm que contenga medio de disección.
- Coloque cada hemisferio con la superficie medial hacia arriba para exponer las estructuras de la línea media.
- Bajo un microscopio de disección, retire suavemente los tejidos del mesencéfalo y del bulbo raquídeo, dejando intactos los hemisferios que contienen la corteza y el hipocampo.
- Use pinzas finas para desprender suavemente las meninges, idealmente en una sola pieza. Revise cuidadosamente si quedan meninges residuales ocultas en las fisuras y elimínelas por completo.
- Transfiera el tejido cerebral diseccionado a una cabina de flujo laminar. Aspire el medio de disección usando una pipeta de 1 mL y agregue medio de disección fresco.
- Pique finamente el tejido usando una hoja de bisturí estéril.
- Transfiera el tejido picado a 5 mL de medio de disociación en un tubo de 15 mL. Incube el tubo en un baño de agua a 37 °C durante 15 min, agitando suavemente el tubo cada 5 min para asegurar una adecuada interacción enzima-tejido.
- Después de la incubación, permita que el tejido se sedimente en el fondo del tubo. Aspire el sobrenadante y agregue 5 mL de medio de disección.
- Invierta el tubo 5 veces para lavar el tejido. Deje reposar el tubo durante 3 min para permitir que el tejido se sedimente, luego repita el proceso de lavado tres veces usando medio de disección fresco.
- Después del lavado final, retire el sobrenadante y agregue 2,5 mL de medio de disección y 2,5 mL de medio de mantenimiento.
- Realice trituration del tejido pasando la solución hacia arriba y hacia abajo 10–15 veces usando una pipeta de 10 mL.
- Deje reposar el tubo durante 3 min para permitir que el tejido se sedimente. Transfiera el sobrenadante (que contiene células) a un nuevo tubo cónico de 50 mL.
- Agregue 5 mL de medio MEM al tubo original que contiene el tejido sedimentado. Realice otra trituration de 10–15 veces con una pipeta de 10 mL hasta que desaparezcan la mayoría de los trozos.
- Pase la suspensión celular a través de un filtro estéril de 40 µm hacia un tubo cónico limpio de 50 mL que contenga 5 mL de medio de mantenimiento.
- Centrifugue la suspensión celular filtrada a 200 × g durante 5 min a temperatura ambiente.
- Retire el sobrenadante y luego afloje suavemente el sedimento celular golpeando ligeramente el tubo.
- Agregue 5 mL de medio MEM y pipetee hacia arriba y hacia abajo 10 veces para resuspender el sedimento. Mantenga la suspensión celular en un baño de agua a 37 °C durante el conteo celular.
- Diluya 10 μL de la suspensión celular con 90 μL de medio MEM. Mezcle bien usando una punta de pipeta de 200 μL.
- Agregue 20 μL de la suspensión celular diluida a 20 μL de azul de tripano. Cuente las células usando un hemocitómetro.
- Siembre las células en recipientes de cultivo de la siguiente manera: para una placa de 24 pocillos, siembre 2 × 10⁵ células por pocillo; para una placa de 6 pocillos, siembre 5 × 10⁵ células por pocillo; para una placa de 6 cm, siembre 1 × 10⁶ células por placa.
- Coloque las placas o placas en una incubadora de cultivo celular. Evite dejar las células a temperatura ambiente durante períodos prolongados.
- Examine las células bajo un microscopio para asegurarse de que se hayan adherido al sustrato 4 h después del siembra.
- A las 24 h después del siembra, reemplace el medio de cultivo con medio de mantenimiento fresco.
- Alimente el cultivo cada 2–3 días reemplazando la mitad del medio con medio de mantenimiento fresco.
- Después de 7 días, las células deberían alcanzar aproximadamente un 80 % de confluencia y estarán listas para experimentos.
NOTA: Para garantizar condiciones óptimas para los cultivos de astrocitos, realice todos los pasos en un entorno estéril, preferiblemente dentro de una cabina de flujo laminar, para evitar contaminaciones. Además, asegúrese de que todos los reactivos estén precalentados a 37 °C cuando sea aplicable. Sea meticuloso al eliminar las meninges, ya que cualquier tejido meníngeo residual puede interferir con los cultivos. Asimismo, evite dejar las células a temperatura ambiente durante períodos prolongados durante el siembra y el conteo para mantener la viabilidad e integridad celular.
3. Producción de partículas lentivirales y transducción
NOTA: En la Figura 2 se muestra un esquema general.
- Siembre células HEK293T en una placa de 10 cm2 que contenga medio de cultivo fresco (Tabla 1).
- Cultive las células durante la noche en un incubador a 37 °C para alcanzar una confluencia del 50 % al 60 %.
- En 1 mL de Opti-MEM, agregue 20 µg del plásmido lentiviral que codifica GFAP o sus variantes, 5,6 µg del vector de empaquetamiento y 1,8 µg del vector de envoltura.
- Agregue 45 µL del reactivo de transfección a la solución que contiene ADN.
- Mezcle suavemente e incube a temperatura ambiente durante 15 min.
- Agregue directamente la solución de transfección a las células HEK293T e incube en un incubador de cultivo celular a 37 °C durante 4 h.
- Aspire la solución de transfección y reemplácela con medio de cultivo fresco.
- Continúe el cultivo de las células durante 2 días.
- Recolecte el sobrenadante del cultivo celular y reemplácelo con medio de cultivo fresco.
- Al día siguiente, recolecte nuevamente el sobrenadante del cultivo celular y reemplácelo con medio de cultivo fresco.
- Al día siguiente, recolecte el sobrenadante final del cultivo celular.
- Combine los sobrenadantes de los pasos 3.9–3.11 en un tubo cónico de 50 mL.
- Filtre el sobrenadante combinado a través de un filtro de 0,45 µm utilizando una jeringa de 60 mL para eliminar los residuos.
- Centrifugue el sobrenadante filtrado a 1.400 × g durante 5 min a temperatura ambiente para eliminar las células muertas.
- Transfiera el sobrenadante clarificado a tubos para ultracentrífuga.
- Centrifugue a 100.000 × g durante 70 min a 4 °C para obtener un precipitado de partículas lentivirales.
- Retire cuidadosamente el sobrenadante sin perturbar el precipitado en el fondo del tubo.
- Resuspenda el precipitado en 600 µL de medio Opti-MEM mediante pipeteo suave hacia arriba y hacia abajo.
- Divida las partículas lentivirales resuspendidas en alícuotas de 50 µL y almacénelas a -80 °C hasta su uso.
- Siembre astrocitos primarios en una placa de 6 pocillos y permita que alcancen una confluencia del 50 % al 70 % (Sección 2).
- Descongele las cantidades necesarias de partículas lentivirales sobre hielo.
- Agregue 50 µL de partículas lentivirales a cada pocillo, suplementado con 8 µg/mL de polibreno.
- Agite suavemente la placa para asegurar una distribución uniforme del virus y del polibreno. Incube las células en un incubador de cultivo celular a 37 °C durante 4–8 h.
- Aspire cuidadosamente el medio que contiene el virus para evitar perturbar las células.
- Reemplace el medio con medio de cultivo fresco y continúe el cultivo durante 2–3 días.
- Realice análisis posteriores en las células transducidas mediante microscopía de inmunofluorescencia para visualizar la formación de la red de filamentos intermedios, o mediante inmunotransferencia para evaluar la expresión de GFAP.
NOTA: Al manipular partículas lentivirales, es fundamental utilizar el equipo de protección personal (EPP) adecuado para garantizar la seguridad. Además, para mantener la integridad de las partículas virales, evite ciclos repetidos de congelación-descongelación.
4. Microscopía de inmunofluorescencia
- Aspire suavemente el medio de cultivo de los pocillos que contienen laminillas con células adheridas. Evite perturbar las células.
- Fije las células añadiendo una de las siguientes soluciones fijadoras: para astrocitos primarios, use paraformaldehído al 3,2% (p/v); para cultivos de astrocitos y neuronas, use paraformaldehído al 3,2% (p/v) y sacarosa al 4% (p/v).
- Incube las laminillas en la solución fijadora durante 15 min a temperatura ambiente. A menos que se indique lo contrario, realice todos los pasos subsiguientes a temperatura ambiente.
- Lave las células fijadas tres veces con solución salina tamponada con fosfato (PBS) para eliminar el fijador.
- Permeabilice las células incubándolas en Triton X-100 al 0,2% (v/v) preparado en tampón de bloqueo (suero de cabra normal al 5% (v/v) en PBS) durante 15 min.
- Lave las células permeabilizadas tres veces con PBS.
- Prepare la solución de anticuerpo primario diluyendo el anticuerpo en tampón de bloqueo según la concentración recomendada por el fabricante.
- Incube las laminillas en la solución de anticuerpo primario durante al menos 1 h a temperatura ambiente.
- Lave las laminillas tres veces con PBS para eliminar el anticuerpo primario no unido.
- Prepare la solución de anticuerpo secundario diluyendo anticuerpos secundarios conjugados con fluorocromos, anti-ratón de cabra y anti-conejo de cabra, en tampón de bloqueo a una dilución de 1:500.
- Incube las laminillas en la solución de anticuerpo secundario durante 1 h a temperatura ambiente.
- Lave las laminillas tres veces con PBS para eliminar el anticuerpo secundario no unido.
- Transfiera cuidadosamente las laminillas a portaobjetos utilizando pinzas.
- Monte las laminillas con medio de montaje para preservar la fluorescencia.
- Selle suavemente los bordes de la laminilla con esmalte de uñas transparente para evitar el movimiento y la evaporación.
- Deje secar completamente el esmalte de uñas antes de proceder al análisis por microscopía.
- Los portaobjetos preparados están listos para su análisis mediante microscopía de inmunofluorescencia o microscopía confocal.
NOTA: Para garantizar el éxito de los experimentos, prepare todos los reactivos, como PBS, tampón de bloqueo y anticuerpos, recién elaborados y mantenga la esterilidad. Manipule las laminillas con cuidado para evitar dañar las células o rayar la superficie de vidrio. Proteja las muestras de la luz durante la incubación con anticuerpos y después del montaje para prevenir el fotoblanqueo de las señales fluorescentes. Además, optimice las concentraciones de anticuerpos y los tiempos de incubación según el montaje experimental específico.
5. Inmunotransferencia
- Lave los astrocitos dos veces con PBS para eliminar el medio residual y los desechos.
- Coloque la placa o la cápsula sobre hielo para minimizar la degradación de proteínas. Trabajando un pocillo a la vez, aspire completamente el PBS.
- Añada tampón de ensayo de inmunoprecipitación radioinmunoensayo (RIPA) frío con hielo que contenga inhibidores de proteasas y fosfatasas. Para una placa de 6 pocillos, añada 250 µL por pocillo; para una cápsula de 6 cm, añada 500 µL por cápsula.
- Utilice un raspador celular para raspar completamente todos los astrocitos dentro del tampón RIPA (50 mM Tris, pH 8.0, 150 mM NaCl, 1% (p/v) NP-40, 5 mM ácido etilendiaminotetraacético (EDTA), 0.5% (p/v) desoxicolato sódico y 0.1% (p/v) SDS, 1 mM fenilmetilsulfonilo de fluoruro [PMSF]).
- Transfiera las células raspadas a un homogeneizador Dounce de 1 mL colocado sobre hielo. Homogenice las células moliéndolas suavemente con el pistilo.
- Incube los lisados celulares homogeneizados sobre hielo durante 10 min para asegurar una lisis completa. Guarde 20 µL de los lisados totales para determinar la concentración de proteína mediante el ensayo de ácido bicinconínico (BCA).
- Centrifugue los lisados celulares a 13.500 × g a 4 °C durante 10 min para obtener un precipitado de proteínas insolubles.
- Transfiera cuidadosamente el sobrenadante a un tubo limpio. Guarde 20 µL del sobrenadante para determinar la concentración de proteína mediante el ensayo BCA.
- Concentre el sobrenadante realizando una precipitación con metanol/cloroformo.
- Reconstituya el precipitado resultante en 0,1 mL de tampón de muestra de Laemmli (25 mM Tris-HCl (pH 6,8), 1% (p/v) SDS, 12,5% (v/v) glicerol, 0,01% (p/v) azul de bromofenol, 355 mM β-mercaptoetanol).
- Reconstituya el precipitado en tampón de muestra de Laemmli y dispérzalo mediante sonicación.
- Realice tres ciclos de sonicación con pulsos de 0,5 s al 10% de potencia. Mantenga la punta del sonificador hacia el fondo del tubo para evitar la formación de espuma.
- Realice un ensayo de proteína con ácido bicinconínico (BCA) en el sobrenadante RIPA y en los lisados celulares totales.
- Cargue las muestras de proteína en un gel de electroforesis en gel de poliacrilamida con dodecilsulfato sódico (SDS-PAGE) al 12% o al 15%. Corra el gel a un voltaje constante de 200 V durante 45 min.
- Transfiera las proteínas desde el gel a una membrana de nitrocelulosa utilizando un sistema de transferencia húmeda. Siga las instrucciones del fabricante y transfiera a 100 V durante 70 min.
- Coloque la membrana en albúmina sérica bovina (BSA) al 5% (p/v) disuelta en solución salina tamponada con Tris que contiene Tween-20 al 0,1% (p/v) (TBST). Bloquee durante al menos 1 h a temperatura ambiente con agitación suave.
- Diluya los anticuerpos primarios en TBST según las instrucciones del fabricante. Incube la membrana en la solución de anticuerpos primarios durante la noche a 4 °C con agitación suave.
- Lave la membrana tres veces con TBST, cada lavado durante 5 min.
- Diluya los anticuerpos secundarios conjugados con fluorocromo o peroxidasa de rábano picante (HRP) en TBST a una dilución 1:500 (o según lo especificado por el fabricante).
- Incube la membrana en la solución de anticuerpos secundarios durante 1 h a temperatura ambiente con agitación suave.
- Lave la membrana tres veces con TBST, cada lavado durante 5 min.
- Revele la membrana utilizando fluorescencia o quimioluminiscencia mejorada (ECL) según las instrucciones del fabricante.
- Visualice las bandas proteicas utilizando un sistema de imagen.
NOTA: Para prevenir la degradación de proteínas, realice todos los pasos sobre hielo o a 4 °C, excepto los pasos de incubación con anticuerpos y bloqueo. Asegúrese de que todos los tampones, reactivos y equipos estén previamente enfriados antes de su uso para mantener bajas temperaturas durante todo el proceso. Evite sobrecargar el gel para prevenir manchado, y optimice las concentraciones de anticuerpos y los tiempos de incubación según el experimento específico.
6. Preparación de neuronas primarias para cultivo conjunto
- Sacrificar a la rata preñada utilizando dióxido de carbono como anestésico inhalatorio. Extraer el útero y colocarlo en una placa de Petri estéril.
- Extraer los cerebros de los fetos y colocarlos en una placa de 6 cm que contenga solución de disección. Asegurarse de que el tejido permanezca sumergido en la solución en todo momento para evitar que se seque.
- Diseccionar las cortezas y eliminar las meninges según se describe (paso 2.7).
- Transferir el tejido diseccionado a una cabina de flujo laminar.
- Aspirar la solución de disección utilizando una pipeta de 1 mL y añadir solución de disección fresca a la placa.
- Picar el tejido cerebral en trozos pequeños utilizando una hoja de bisturí estéril.
- Transferir el tejido picado a 5 mL de medio de disociación neuronal (Tabla 1) precalentado a 37 ºC en un tubo de 15 mL.
- Incubar el tubo en un baño de agua a 37 ºC durante 30 min, agitando suavemente el tubo cada 5 min para asegurar una adecuada interacción entre la enzima y el tejido.
- Retirar el tubo del baño de agua y dejar que el tejido se sedimente en el fondo del tubo. Aspirar cuidadosamente el sobrenadante utilizando una punta de pipeta de 1 mL sin perturbar el tejido.
- Añadir 5 mL de solución de disección precalentada al tubo e invertirlo 5 veces para lavar el tejido. Dejar reposar el tubo durante 3 min para permitir que el tejido se sedimente, luego repetir el proceso de lavado tres veces, utilizando cada vez solución de disección fresca.
- Tras el lavado final, eliminar el sobrenadante y añadir 2,5 mL de solución de disección y 2,5 mL de medio de siembra.
- Trasvasar el tejido pipeteando la solución hacia arriba y hacia abajo entre 10 y 15 veces utilizando una pipeta de 10 mL.
- Dejar reposar el tubo durante 3 min para permitir que el tejido se sedimente. Transferir el sobrenadante (que contiene las células) a un tubo cónico nuevo de 50 mL.
- Añadir 5 mL de medio de siembra al tubo original que contiene el tejido sedimentado.
- Trasvasar nuevamente el tejido entre 10 y 15 veces utilizando una pipeta de 10 mL hasta que desaparezcan la mayoría de los trozos.
- Pasar la suspensión celular a través de un filtro estéril de 40 µm hacia un tubo cónico limpio de 50 mL que contenga 5 mL de medio de siembra.
- Centrifugar la suspensión celular filtrada a 200 × g durante 5 min a temperatura ambiente.
- Eliminar el sobrenadante y luego aflojar suavemente el sedimento celular golpeando ligeramente el tubo. Añadir 5 mL de medio de siembra precalentado y pipetear hacia arriba y hacia abajo 10 veces para resuspender el sedimento.
- Contar las células según se describió previamente (pasos 2.21 y 2.22). Mantener la suspensión celular en un baño de agua a 37°C durante el recuento celular.
- Sembrar las neuronas directamente sobre los astrocitos primarios en los recipientes de cultivo de la siguiente manera: para una placa de 24 pocillos, sembrar 1,45 × 10⁵ células por pocillo; para una placa de 6 pocillos, sembrar 5 × 10⁵ células por pocillo; para una placa de 6 cm, sembrar 1 × 10⁶ células por pocillo.
- Colocar las placas o placas en una incubadora de cultivo celular ajustada a 37ºC con 5% de CO₂. Evitar dejar las células a temperatura ambiente durante períodos prolongados para mantener su viabilidad.
- Reemplazar el medio de siembra por medio de mantenimiento neuronal 4 h después de la siembra.
- Reemplazar la mitad del medio con medio de mantenimiento neuronal fresco cada 3–4 días.
NOTA: Las neuronas en cocultivo estarán listas para experimentos a los 7–10 días in vitro (DIV).
Resultados
Se presenta una visión morfológica de cultivos primarios de astrocitos en diferentes momentos tras el aislamiento en la Figura 3. Tras la siembra de la suspensión celular cortical, algunos astrocitos se adhieren a la superficie del recipiente de cultivo en las primeras 24 h (Figura 3A). Durante los primeros 3 a 5 días, los cultivos contienen restos celulares y neuronas en proceso de muerte (Figura 3B), ya que el medio de cultivo está optimizado para favorecer la supervivencia y el crecimiento de los astrocitos. A los 7 días posteriores a la siembra, comienza a formarse una monocapa de astrocitos, lo que indica el establecimiento exitoso del cultivo (Figura 3C). Las neuronas disociadas mantenidas en cultivo progresan a través de etapas definidas de diferenciación, desarrollando finalmente neuritas bien definidas (Figura 3D–F). Estas neuronas pueden cultivarse como monocapas sobre cubreobjetos de vidrio o sembrarse sobre astrocitos primarios para experimentos de cultivo conjunto, proporcionando una plataforma versátil para estudiar las interacciones entre astrocitos y neuronas.
Utilizando astrocitos primarios preparados a partir de ratas normales siguiendo este protocolo, examinamos los efectos de las mutaciones de GFAP asociadas con AxD sobre la formación de redes de filamentos intermedios. Para facilitar este estudio, se generaron GFAP WT (Figura 4A) y diversas formas de GFAP mutante, incluyendo E373K (Figura 4B), R376W (Figura 4C), D395Y (Figura 4D), D417A (Figura 4E) y Q426L (Figura 4F) GFAP, mediante mutagénesis dirigida al sitio utilizando como molde el GFAP WT en el vector lentiviral pLEX-MCS (Archivo Suplementario 1 y Figura Suplementaria 1). Posteriormente, los constructos de expresión de GFAP se transdujeron en astrocitos primarios mediante infección lentiviral. Este proceso de infección implicó incubar las células con lentivirus a una multiplicidad de infección (MOI) de 10, en presencia de 8 μg/mL de polibren. Bajo estas condiciones, la microscopía de inmunofluorescencia reveló que aproximadamente el 70%–80% de los astrocitos fueron infectados con éxito. Se analizó la distribución del GFAP transducido en relación con el GFAP endógeno de rata mediante microscopía de inmunofluorescencia doble. Se utilizó un anticuerpo monoclonal anti-GFAP humano para detectar el GFAP humano transducido (Figura 4A–F, canal verde), mientras que un anticuerpo policlonal anti-panGFAP, que reconoce tanto el GFAP de rata como el GFAP humano transducido, se utilizó para visualizar la distribución total de GFAP (Figura 4A–F, canal rojo). En astrocitos que expresan GFAP WT, las redes filamentosas se distribuyeron por todo el citoplasma (Figura 4A). En contraste, los mutantes de GFAP (Figura 4B–F, canal verde) formaron predominantemente agregados citoplasmáticos, que a menudo interrumpieron y colapsaron las redes endógenas de filamentos intermedios (Figura 4B–F, canal rojo). Los niveles relativos de expresión de GFAP WT y mutante se determinaron mediante inmunotransferencia de los lisados totales de células (Figura 4G). La transducción de GFAP WT (Figura 4G, carril 2) o mutante (Figura 4G, carriles 3–7) generó proteínas del tamaño esperado a niveles comparables. Para evaluar si los agregados citoplasmáticos formados por el GFAP mutante presentaban propiedades de solubilidad alteradas en comparación con la proteína WT, se extrajeron los astrocitos transducidos utilizando tampón de ensayo de inmunoprecipitación radioinmune (RIPA)16. El análisis inmunoblot de las fracciones de sobrenadante (Figura 4H) y de precipitado (Figura 4I) reveló diferencias notables en la solubilidad. En células que expresan GFAP WT, la mayor parte de la proteína se extrajo fácilmente al sobrenadante (Figura 4H, carril 2). En contraste, los GFAP mutantes mostraron mayor resistencia a la extracción, con la mayor parte de la proteína permaneciendo en la fracción de precipitado (Figura 4I, carriles 3–7). Estos hallazgos sugieren que las mutaciones de GFAP asociadas con AxD promueven la formación de agregados insolubles, alterando así las propiedades de solubilidad del GFAP en astrocitos primarios.
Para comprender cómo la mutación R237H en GFAP y su sobreexpresión afectan la organización de los filamentos y la formación de la red de filamentos intermedios (IF), analizamos la capacidad de formación de redes de GFAP en astrocitos primarios derivados de ratas WT o de ratas modelo de DxA13 con una mutación knock-in homocigótica R237H. La microscopía confocal de inmunofluorescencia reveló que, en los astrocitos WT, GFAP formaba redes filamentosas bien organizadas distribuidas en todo el citoplasma, que colocalizaban con los IF de vimentina (Figura 5A). En contraste, aproximadamente el 70 % de las células positivas para GFAP presentaban agregados citoplasmáticos prominentes en los astrocitos mutantes homocigóticos (Figura 5B). Estos agregados frecuentemente interrumpían las redes de IF de vimentina, provocando su colapso en grandes agregados perinucleares. La cuantificación de células positivas para GFAP que contienen agregados se muestra en la Figura 5C. Para evaluar la expresión de GFAP a nivel proteico, se prepararon lisados celulares totales a partir de astrocitos WT y mutantes homocigóticos. El inmunotransferencia con un anticuerpo anti-GFAP pan reveló un ligero aumento en la cantidad total de GFAP en los astrocitos mutantes homocigóticos (Figura 5D, carril 2), mostrando un incremento de 1,3 veces (Figura 5E) en comparación con los astrocitos WT (Figura 5D, carril 1). Para determinar si la sobreexpresión de GFAP mutante altera el equilibrio dinámico entre los compartimentos soluble e insoluble, se separaron las fracciones de sobrenadante y de precipitado y se analizaron mediante inmunotransferencia (Figura 5F). La cuantificación de la distribución de GFAP entre las fracciones de sobrenadante y precipitado se muestra en la Figura 5G. En los astrocitos WT (Figura 5F, carriles 1 y 2), GFAP se distribuía aproximadamente por igual entre las fracciones de sobrenadante y precipitado. Sin embargo, los astrocitos mutantes homocigóticos mostraron un aumento en los niveles de GFAP en la fracción de precipitado (Figura 5F, carril 4), lo que indica un mayor secuestro de GFAP en los agregados citoplasmáticos. Es importante destacar que la acumulación de agregados de GFAP en los astrocitos mutantes homocigóticos también se correlacionó con la detección de especies de GFAP ubiquitinadas en la fracción de precipitado (Figura 5F, carril 4), lo que respalda aún más la presencia de GFAP modificada patológicamente en los agregados citoplasmáticos de estas células.
Los astrocitos desempeñan un papel fundamental en el sostenimiento de la salud y función neuronales. Para determinar si la acumulación del mutante R237H de GFAP en astrocitos afecta a las neuronas mediante mecanismos no autónomos respecto a la célula, utilizamos cultivos cocultivos de astrocitos y neuronas. Se sembraron neuronas primarias de rata del día embrionario 18 (E18) sobre astrocitos primarios cultivados durante 10–12 DIV y se dejaron madurar durante 10 días adicionales. Luego, los cultivos cocultivos se fijaron e inmunotilaron con anticuerpos contra βIII tubulina para evaluar la morfología neuronal. Las neuronas (Figura 6A) en cocultivo con astrocitos WT (Figura 6B) mostraron una mayor longitud de neuritas (Figura 6C) en comparación con las neuronas (Figura 6D) en cocultivo con astrocitos mutantes homocigotos (Figura 6E). El análisis cuantitativo reveló que las longitudes de las neuritas de las neuronas en cocultivo con astrocitos mutantes homocigotos se redujeron en un 76 % en comparación con las neuronas en cocultivo con astrocitos WT (Figura 6G). Estos hallazgos indican que la acumulación de GFAP mutante en astrocitos altera gravemente su capacidad para sostener el desarrollo neuronal normal y la morfología. Esta alteración podría contribuir al fenotipo neurodegenerativo característico de la AxD.
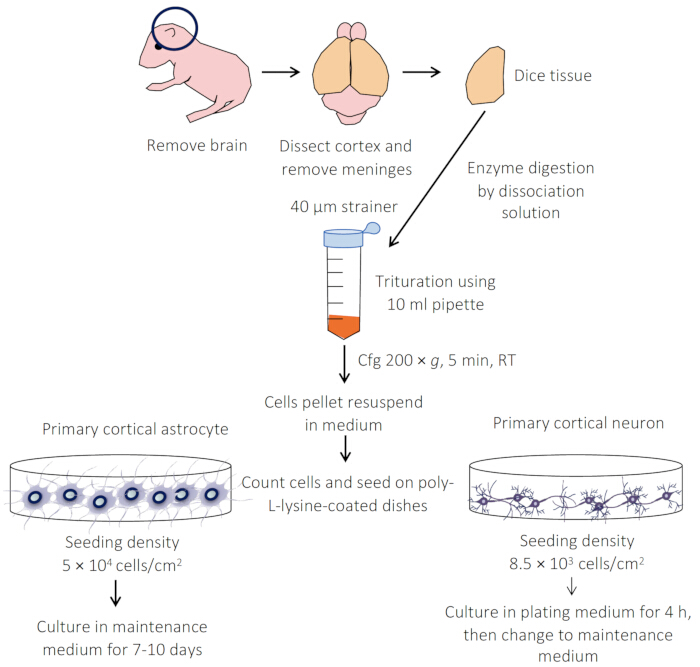
Figura 1: Resumen de los protocolos para la preparación de cultivos primarios de astrocitos y neuronas. Los córtices se diseccionan cuidadosamente y los tejidos se digieren enzimáticamente utilizando tripsina o papaina. Las células disociadas se siembran luego sobre laminillas, placas o pocillos previamente preparados. Tanto los astrocitos como las neuronas se cultivan en medio de mantenimiento y pueden mantenerse hasta 28 días. Haga clic aquí para ver una versión más grande de esta figura.
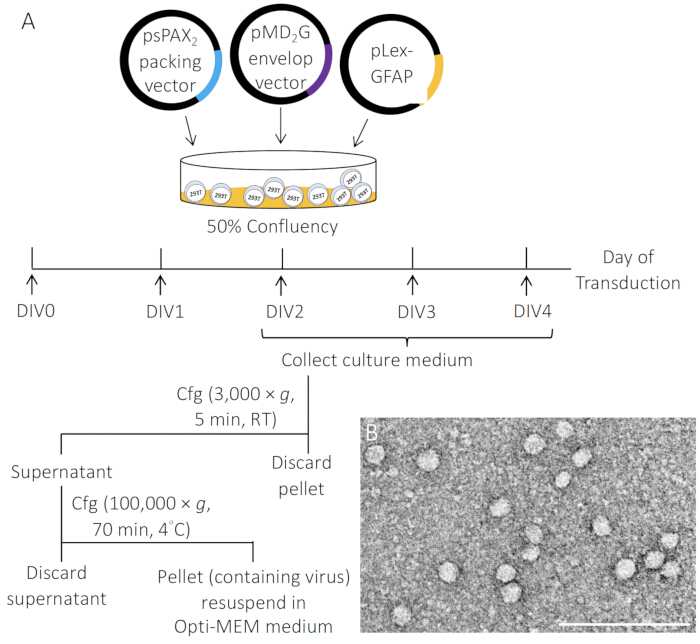
Figura 2: Representación esquemática de la producción de partículas lentivirales. (A) Los lentivirus se generaron mediante la transfección transitoria de células 293T con el vector pLEX-MCS–GFAP, el vector de empaquetamiento psPAX2 y el vector de envoltura pMD2.G en una proporción de 4:3:1, utilizando un reactivo de transfección. Los sobrenadantes celulares que contenían partículas lentivirales se recolectaron a los 2–4 días in vitro (DIV), se filtraron a través de un filtro de 0,45 μm para eliminar restos celulares y se concentraron mediante centrifugación de alta velocidad. (B) Micrografía electrónica de partículas lentivirales. Barra de escala, 500 nm. Haga clic aquí para ver una versión más grande de esta figura.
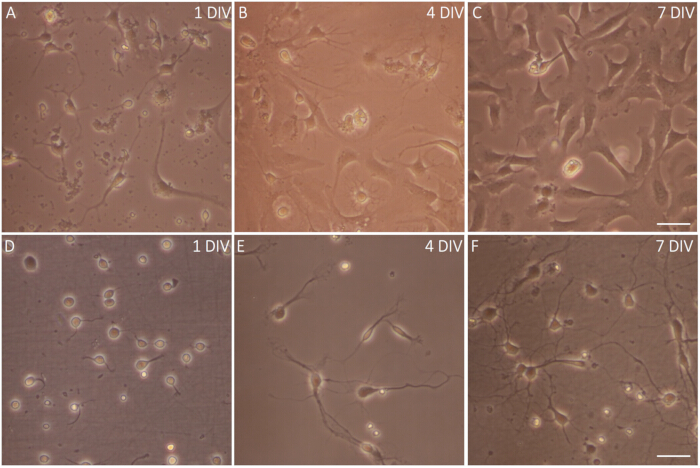
Figura 3: Imágenes de contraste de fase de astrocitos y neuronas primarios. (A–C) Vista morfológica de cultivos primarios de astrocitos en diferentes momentos tras el aislamiento. (A) Un día después de la siembra, una porción de astrocitos se ha adherido al fondo del frasco. (B) Cuatro días después de la siembra, comienza a formarse una capa de astrocitos. (C) A los siete días después de la siembra, la capa de astrocitos ha alcanzado casi la confluencia. Obsérvese que las neuronas están casi completamente ausentes bajo estas condiciones de cultivo. (D–F) Poco después de la siembra, (D) las neuronas corticales comienzan a extender una estructura lamelar alrededor del cuerpo celular. (E) Durante los días siguientes en cultivo, (F) avanza la diferenciación neuronal, y algunas neuronas desarrollan prolongaciones ramificadas, lo que indica la formación de una red neuronal más compleja. Barra de escala, 20 μm. Haga clic aquí para ver una versión más grande de esta figura.
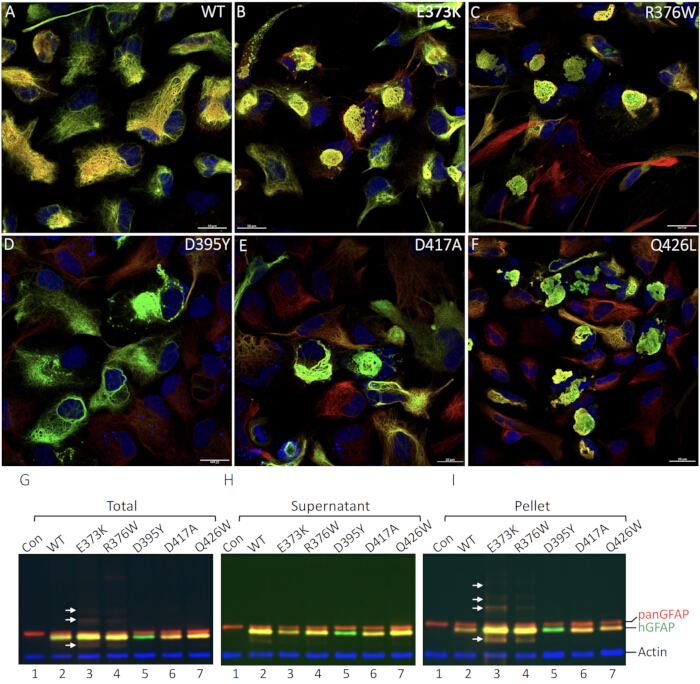
Figura 4: Organización filamentosa y propiedades de solubilidad de la GFAP de tipo silvestre y mutante en astrocitos primarios. (A–F) Astrocitos primarios de rata fueron transducidos con GFAP de tipo silvestre (A) o con mutaciones asociadas a la enfermedad de Alexander (AxD), incluyendo E373K (B), R376W (C), D395Y (D), D417A (E) y Q426L (F). Las células fueron fijadas e inmunomarcadas con anticuerpos anti-GFAP humano (canal verde) y anti-panGFAP (canal rojo). Se muestran las imágenes fusionadas, con los núcleos visualizados mediante tinción con DAPI (canal azul). Mientras que la GFAP de tipo silvestre se ensambló principalmente en redes filamentosas (A), las proteínas mutantes de GFAP formaron agregados citoplasmáticos en la mayoría de las células transducidas (B–F). Barra de escala, 20 μm. (G–I) Análisis de los niveles de expresión y propiedades de solubilidad de la GFAP mutante. Los astrocitos primarios se dejaron sin transducir (G–I, carril 1) o se transdujeron con los constructos de GFAP indicados (G–I, carriles 2–7). A las 72 h posteriores a la transducción, las células fueron lisadas en tampón de ensayo de inmunoprecipitación con detergente (RIPA), y se analizaron los lisados totales resultantes (G), así como las fracciones de sobrenadante (H) y de precipitado (I) mediante inmunotransferencia utilizando anticuerpos anti-GFAP humano (canal verde) y anti-panGFAP (canal rojo). Las membranas hibridadas con un anticuerpo anti-actina (canal azul) se utilizaron como control de carga. Las posiciones de la GFAP humana (hGFAP), la GFAP total (panGFAP) y la actina se indican a la derecha. Obsérvese que los astrocitos transducidos con la mutación D395Y en GFAP no mostraron tinción en el canal rojo con el anticuerpo anti-panGFAP, probablemente debido a la alteración del epítopo diana del anticuerpo causada por la mutación. Cuando los astrocitos fueron transducidos con GFAP E373K, el análisis por inmunotransferencia reveló bandas inmunopositivas adicionales (flechas) por encima y por debajo de la banda de GFAP monomérica. Las bandas inferiores probablemente corresponden a productos de degradación, mientras que las bandas superiores corresponden a GFAP modificada por ubiquitinación. Haga clic aquí para ver una versión ampliada de esta figura.
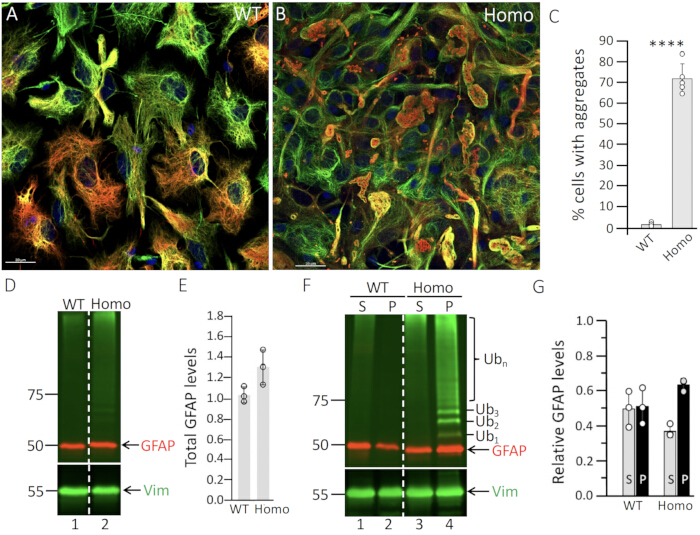
Figura 5: Agregación de GFAP en astrocitos derivados de ratas mutantes homocigotas. Astrocitos primarios derivados de ratas (A) WT o (B) mutantes homocigotas se cultivaron durante 14 DIV y posteriormente se procesaron para microscopía de inmunofluorescencia doble usando anticuerpos contra GFAP (canal rojo) y vimentina (canal verde). Se muestran imágenes fusionadas, con los núcleos visualizados mediante tinción con DAPI (canal azul). Barra de escala: 20 μm. En los astrocitos WT (A), GFAP formó redes filamentosas de filamentos intermedios que colocalizaron con la vimentina. En contraste, la mayoría de los astrocitos mutantes homocigotos contenían agregados de GFAP que eran doblemente positivos para GFAP y vimentina (B). (C) Cuantificación de células con agregados en astrocitos WT y mutantes homocigotos. Los datos representan la media ± error estándar (SE) de tres experimentos independientes, presentados en gráficos de barras. El análisis estadístico se realizó mediante una prueba t de dos colas; ****p < 0,0001. (D–G) Niveles de expresión y propiedades de solubilidad de GFAP en astrocitos WT y mutantes homocigotos. Los astrocitos primarios se extrajeron con tampón RIPA a los 14 DIV. Se analizaron lisados celulares totales (D), así como fracciones de sobrenadante (S) y pellet (P) (F) mediante inmunotransferencia usando anticuerpos contra GFAP (canal rojo), ubiquitina (canal verde) y vimentina (canal verde). A la izquierda se indican los marcadores de masa molecular (en kDa), mientras que a la derecha se indican las posiciones de GFAP, vimentina (Vim) y ubiquitina (Ub). Ub1–3 representan especies de GFAP mono-, di- y triubiquitinadas, mientras que Ubn indica especies de GFAP poliubiquitinadas. La línea discontinua en (D y F) indica que las bandas se corrieron en el mismo gel pero no eran contiguas. Obsérvese que las especies ubiquitinadas de GFAP se detectaron exclusivamente en la fracción de pellet de los astrocitos mutantes homocigotos (F, pozo 4). La cuantificación de los niveles de GFAP se muestra en (E,G). Cada punto blanco representa un réplica biológica (n = 3). Los datos se presentan como media ± DE. Haga clic aquí para ver una versión más grande de esta figura.
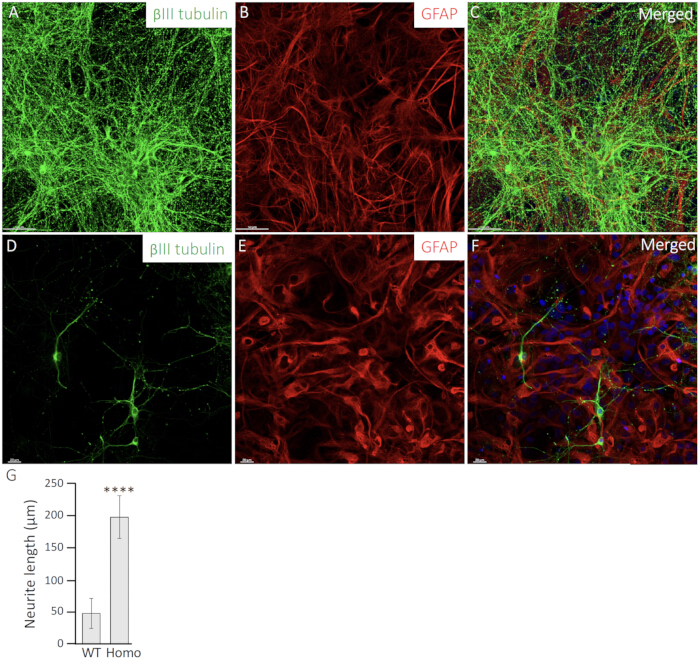
Figura 6: La expresión de GFAP mutante en astrocitos homocigotos mutantes altera la morfología de las neuritas. Neuronas primarias (A,D) se cocultivaron con astrocitos WT (B) o con astrocitos mutantes homocigotos (E). Las neuronas se inmunotinjeron con anticuerpos contra βIII tubulina (canal verde) para visualizar la morfología neuronal (A,D), mientras que los astrocitos (B,E) se marcaron con anticuerpos contra GFAP (canal rojo). Se muestran las imágenes fusionadas (C,F), con los núcleos teñidos con DAPI (canal azul). Barra de escala, 20 μm. (G) Se cuantificó la longitud de las neuritas de neuronas cocultivadas con astrocitos WT o Homo y se presentaron los resultados en gráficos de barras. Los datos se expresan como media ± DE. La significancia estadística se evaluó mediante una prueba t de dos colas, con una diferencia significativa entre astrocitos WT y R237H indicada por ****P < 0,0001. Haga clic aquí para ver una versión más grande de esta figura.
| Componente | Concentración final | |
| Medio de disección | HBSS 10× | 10% |
| HEPES 1 M, pH 7.4 | 10 mM | |
| Penicilina-estreptomicina 100× | 1× | |
| Medio de disociación | Tripsina al 2,5% | 0,25% |
| HEPES 1 M, pH 7.4 | 10 mM | |
| CaCl2 150 mM | 1,5 mM | |
| DNasa I (15.000 U) | 80 U | |
| HBSS 10× | 10% | |
| Medio de mantenimiento | Suero bovino fetal | 10% |
| Penicilina-estreptomicina 100× | 1× | |
| MEM | 97% | |
| Medio de disociación neuronal | Piruvato de sodio 100 mM | 1 mM |
| Glucosa al 10% | 0,10% | |
| HEPES 1 M, pH 7,4 | 10 mM | |
| EDTA 0,5 M | 5 mM | |
| Cisteína 2 mg/mL | 0,2 mg | |
| Papaína | 67 U | |
| CaCl2 150 mM | 1,5 mM | |
| DNasa I (15.000 U) | 80 U | |
| Medio de siembra neuronal | Suero bovino fetal | 5% |
| GlutaMax-1 | 1% | |
| Glucosa al 10% | 0,06% | |
| Penicilina-estreptomicina 100× | 1× | |
| Medio de mantenimiento neuronal | Medio Neurobasal | 97% |
| B27 | 1/50 | |
| GlutaMax-1 | 0,5 mM | |
| Penicilina-estreptomicina 100× | 1% | |
| Medio de cultivo de células 293T | DMEM con 10% | 90% |
| Suero de feto bovino | 10% | |
| Glutamina | 2 mM | |
| Penicilina-estreptomicina 100× | 1% |
Tabla 1: Composición de los medios.
Archivo suplementario 1: Construcciones lentivirales con mutaciones en GFAP. Las mutaciones en GFAP se generaron mediante mutagénesis dirigida a sitios específicos. Haga clic aquí para descargar este archivo.
Figura suplementaria 1: Esquema de las mutaciones en GFAP generadas mediante mutagénesis dirigida.Haga clic aquí para descargar este archivo.
Discusión
Los cultivos primarios de astrocitos han avanzado significativamente nuestra comprensión de los roles de los astrocitos en la salud y la enfermedad. A partir de los trabajos fundacionales de McCarthy y de Vellis21, estos cultivos son fundamentales para estudiar la enfermedad de Alexander (AxD), ya que permiten una exploración detallada de los procesos específicos de los astrocitos, particularmente los efectos de las mutaciones en la AxD sobre el ensamblaje de GFAP y la formación de agregados.
El aislamiento y cultivo exitoso de astrocitos primarios depende de varios pasos clave que influyen en la viabilidad, pureza y reproducibilidad celular. La disección rápida y precisa del tejido cerebral, junto con la optimización cuidadosa de la concentración de tripsina y la duración de la digestión, es esencial para prevenir la degradación del tejido y asegurar la disociación completa en una suspensión de células individuales. La trituración suave y el uso de un filtro estéril para células mejoran aún más la pureza celular al eliminar restos celulares y agregados. Estos pasos, seguidos de una centrifugación a baja velocidad y una resuspensión cuidadosa en medio de cultivo fresco, ayudan a mantener una alta viabilidad y crecimiento celular, minimizando la variabilidad y la contaminación. Una vez aisladas, la elección del recubrimiento de la superficie es crucial para garantizar una fuerte adhesión celular y alcanzar los objetivos experimentales. El poli-L-lisina (PLL) se utiliza frecuentemente por su bajo costo y su capacidad para promover una adhesión celular fuerte, pero otros recubrimientos como la laminina22,23 y el colágeno24 pueden imitar mejor las condiciones in vivo o facilitar estudios celulares específicos. Comprender estos efectos permite a los investigadores diseñar experimentos que produzcan resultados relevantes y reproducibles.
A pesar de sus desafíos técnicos, este protocolo sigue siendo indispensable, ya que ofrece un modelo fisiológicamente relevante superior al de líneas celulares inmortalizadas. Sin embargo, es importante reconocer varias limitaciones: 1) El proceso de aislamiento y cultivo es técnicamente exigente y requiere habilidades y equipos especializados. En comparación con las líneas celulares establecidas, este método es más lento y más propenso a la variabilidad, lo que puede afectar la reproducibilidad experimental. 2) Los astrocitos presentan una heterogeneidad regional significativa in vivo25,26, con poblaciones distintas en diferentes áreas del SNC. Los cultivos primarios de astrocitos se obtienen típicamente de regiones cerebrales específicas, como la corteza o el hipocampo, y pueden no captar completamente la diversidad de las poblaciones de astrocitos en todo el SNC. 3) El proceso de aislamiento y cultivo suele inducir un estado reactivo en los astrocitos debido al procedimiento traumático, la digestión enzimática y la exposición a condiciones de cultivo artificiales. Aunque este estado reactivo es útil para estudiar la astrogliosis reactiva, puede no representar con precisión las respuestas fisiológicas de los astrocitos ante lesiones o enfermedades in vivo. Esto puede generar artefactos no fisiológicos que distorsionen los resultados experimentales. 4) Los cultivos primarios de astrocitos carecen del complejo microentorno cerebral presente in vivo, incluyendo interacciones con neuronas, microglía, células endoteliales y componentes de la matriz extracelular. Estas interacciones son fundamentales para la función de los astrocitos y su respuesta a agentes estresantes, y su ausencia limita la capacidad de replicar completamente el comportamiento in vivo. 5) Los astrocitos primarios derivados de roedores, como ratas o ratones, pueden diferir significativamente en sus características moleculares y funcionales respecto a los astrocitos humanos27,28. Estos factores pueden introducir artefactos no fisiológicos, lo que subraya la necesidad de un diseño e interpretación experimentales cuidadosos. Para abordar estos desafíos, se podrían incluir pasos adicionales de purificación, como el ordenamiento celular magnético29 o el aislamiento basado en FACS30, que permitirían obtener poblaciones de astrocitos más puras. Aunque estos métodos aumentan la complejidad del protocolo, posibilitan estudios más precisos de las funciones específicas de los astrocitos.
A diferencia de algunos de estos protocolos avanzados, el método descrito aquí se basa en materiales de cultivo celular comúnmente disponibles y evita la necesidad de equipos costosos. Además, este protocolo simplifica la preparación de cultivos primarios al sembrar directamente las células tras el aislamiento, sin agitación adicional ni subcultivos31. Este enfoque podría preservar mejor la expresión de GFAP y los estados reactivos de los astrocitos. Es fácil de realizar, reproducible y aplicable a células de cualquier región del SNC, lo que lo convierte en una herramienta versátil para los investigadores. Los astrocitos primarios enriquecidos mediante este protocolo conservan su arquitectura celular nativa, sus vías de señalización y sus propiedades funcionales, lo que los hace adecuados para una amplia gama de estudios biológicos y bioquímicos16,17,32. Con una experiencia técnica moderada y un manejo cuidadoso, estos cultivos pueden mantenerse con alta viabilidad y proporcionar información valiosa sobre la morfología, función y comportamiento de los astrocitos. Aunque el protocolo está diseñado específicamente para aislar astrocitos de cortezas de ratas posnatales, puede adaptarse fácilmente para aislar astrocitos de ratones u otras regiones cerebrales, como el hipocampo o la médula espinal. Esta flexibilidad hace que el método sea altamente versátil para abordar diversas preguntas de investigación en neurociencia. Para la modelización de enfermedades, los astrocitos derivados de ratas modelo de AxD pueden replicar mutaciones en GFAP asociadas a la enfermedad, la formación de fibras de Rosenthal y las respuestas patológicas al estrés33, proporcionando una plataforma poderosa para estudiar los mecanismos de la AxD.
Los astrocitos primarios derivados de ratas normales pueden manipularse genéticamente mediante transducción lentiviral para explorar los efectos de las mutaciones de AxD en el ensamblaje de GFAP y la formación de agregados9,33. Un paso crítico en este proceso es la selección de un tampón de extracción adecuado, ya que impacta significativamente la evaluación de las propiedades de solubilidad del GFAP mutante en astrocitos transducidos34. El tampón de ensayo de inmunoprecipitación con radioinmunoensayo (RIPA), con su combinación de detergentes iónicos y no iónicos, solubiliza eficazmente los filamentos de GFAP mientras preserva los agregados10, facilitando análisis bioquímicos integrales fundamentales para los objetivos de investigación de este estudio.
En general, los cultivos primarios de astrocitos proporcionan una plataforma versátil y potente para estudiar la biología de los astrocitos y los mecanismos de las enfermedades, particularmente en la enfermedad de Alexander (AxD). Al optimizar los protocolos y abordar sus limitaciones, los investigadores pueden mejorar la reproducibilidad y fiabilidad, lo que convierte a este método en esencial para avanzar en el entendimiento de la función de los astrocitos y para identificar dianas terapéuticas para la astrociatopatía relacionada con GFAP.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Agradecemos al Dr. Tracy Hagemann (Centro Waisman, Universidad de Wisconsin-Madison) por proporcionar las ratas knock-in R237H. Este trabajo fue financiado por subvenciones del Consejo Nacional de Ciencia y Tecnología (111-2320-B-007-008 y 112-2320-B-007-006 para N.-H. L. y M.-D.P.). Los autores agradecen el apoyo del núcleo de imágenes confocales de la Universidad Nacional Tsing Hua, Taiwán, que cuenta con financiamiento del Consejo Nacional de Ciencia y Tecnología (NSTC-114-2740-M-007-001). También agradecemos al Centro de Instrumentación de la Universidad Nacional Tsing Hua por el acceso al microscopio electrónico.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 1 M HEPES, pH 7,4 | Gibco | 15630-080 | |
| 100× penicilina-estreptomicina | Gibco | 15140-122 | |
| 10× Solución Salina Balanceada de Hank (HBSS) | Gibco | 14180-046 | |
| 2,5 % de tripsina | Gibco | 15090046 | |
| Solución de acrilamida/bis al 30%, 37,5:1 | Biorad | 1610158 | |
| anticuerpo anti-GFAP | Cell Signaling Technology | 12389 | |
| anticuerpo anti-GFAP humano | Biolegend | 837202 | Clon SMI21 |
| anticuerpo anti-panGFAP | Agilent | GA524 | |
| anticuerpo antiubiquitina | Millipore | ST 1200 | Clon FK2 |
| anticuerpo antivimentina | Sigma-Aldrich | V6389 | Clon V9 |
| anti-β anticuerpo anti-tubulina III | Biolegend | 801201 | |
| suplemento B27 | Gibco | 17504044 | |
| Cloruro de calcio (CaCl2) | Arcos | 34961 | |
| Reactivos relacionados con el cultivo celular | |||
| Sistema de imagen ChemiDoc | BioRad | NA | |
| Colorante azul de Coomassie | USB | 32826 | |
| Cisteína | Sigma-Aldrich | C1276 | |
| Ditiotreitol (DTT) | UR | DTT | |
| DNasa I | Sigma-Aldrich | D5025 | |
| homogeneizador Dounce | Wheaton | ||
| Medio de Eagle modificado de Dulbecco (DMEM) | Corning | 10-013-CM | |
| Kit de preparación de ADN plasmídico libre de endotoxinas | Qiagen | 12943 | |
| Reactivo quimioluminiscente mejorado (ECL) | PerkinElmer | NEL 105001 | |
| Ácido etilendiaminotetraacético (EDTA) | USB | 15699 | |
| Suero bovino fetal | Gibco | A5209401 | |
| Glucosa | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| Medio mínimo esencial (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| Medio Neurobasal | Gibco | 21103049 | |
| Optima XE-90 Ultracentrífuga | Beckman | NA | |
| Papaína | Worthington | LS003126 | |
| Fluoruro de fenilmetilsulfonilo (PMSF) | ACROS ORGANICS | 215740050 | |
| Polietilenoimina | Sigma-Aldrich | P3143 | |
| Polilisina-L | Sigma-Aldrich | P6516 | |
| Cloruro de potasio (KCl) | Honeywell | 12636 | |
| Anticuerpo anti-actina rodamina | BioRad | 12004164 | |
| Dodecilsulfato de sodio (SDS) | USB | 75819 | |
| Piruvato de sodio | Gibco | 11360070 | |
| StarBright Blue 520 anticuerpo secundario de cabra anti-IgG de ratón | Biorad | 12005867 | |
| StarBright Azul 700 anticuerpo de cabra anti-IgG de conejo | BioRad | 12004161 | |
| Sacarosa | Sigma-Aldrich | S5391 | |
| Rotor SW-28 | Beckman | NA | |
| Reactivo de transfección TansIT-LT1 | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| Tris(hidroximetil)aminometano (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-mercaptoetanol | Sigma-Aldrich | M3148 |
Referencias
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente